Schnelle Antwort
A six-area ISO 9001:2026 peptide quality system review: Änderungskontrolle, Lieferantenqualifizierung, Rückverfolgbarkeit, analytische Aufzeichnungen, deviations and CAPA.
Wann soll diese Überprüfung durchgeführt werden?, und was man bereithalten sollte
Mit dem jetzt veröffentlichten Standard, Der Übergangstakt ist schon die praktische Frage. In der ANSI-Veröffentlichung, die die erste vollständige Überarbeitung seit einem Jahrzehnt darstellt, heißt es, dass sich die Übergangsfrist noch „im Genehmigungsprozess“ befinde und von Global ACI festgelegt werde, wobei ein Zeitfenster von drei Jahren eher erwartet als festgelegt wird. Daraus ergeben sich zwei Konsequenzen. Das von SGS veröffentlichte Revisionsbulletin bestätigt, dass bestehende ISO 9001:2015 Zertifikate behalten während der Umstellung ihre Gültigkeit, und dass Übergangsaudits vor Ablauf der Frist mit Ihrer Zertifizierungsstelle geplant werden müssen. Separat, Akkreditierte Zertifizierungsstellen müssen selbst von ihrer Akkreditierungsstelle umgestellt werden, bevor sie ausstellen können 2026 Zertifikate, Daher lohnt es sich, die Bereitschaft Ihres gewählten Gremiums frühzeitig zu bestätigen.
|
Was Sie bereithalten sollten |
Wer sollte im Raum sein? |
Datierter Meilenstein |
|---|---|---|
|
Aktueller QMS-Dokumentensatz |
QA-Leitung |
16 Sept 2026: Standard veröffentlicht (ANSI) |
|
Lieferantenliste mit Risikostufen |
QC-Leitung |
Das Übergangsfenster wird voraussichtlich drei Jahre betragen, noch nicht endgültig (ANSI) |
|
Das komplette Plattenpaket eines Live-Loses |
Produktionsleiter |
12-16 Okt 2026: ISO/TC 176 Plenarsitzung, London (ISO/TC 176) |
|
Abweichungsprotokoll mit CAPA-Links |
Leiter der Lieferkette |
|
|
Client-Spezifikationsversionen |
Kundenorientierter technischer Leiter |
Die Überarbeitung betrifft jede Klausel von 3 Zu 10 und fügt einen neuen Anhang A hinzu, pro BSIs abschnittsweise Zusammenfassung der Überarbeitung, unter Beibehaltung der Annex SL-Struktur. Die eigene Veröffentlichungsankündigung von ISO/TC 176, gepostet 23 September 2026, verknüpft beide „Was sich ändert?“ und „Übergangsanleitung“ für Leser, die den Haupttext wünschen.
Sechs-Box-Review-Sequenz, mit dem unter jedem Kästchen genannten Beweisartefakt.
Eine Anmerkung zum Umfang, bevor Sie beginnen: Die folgende Übersicht basiert auf den sechs Bereichen, die ein Peptidqualitätssystem kontrollieren muss, nicht aus einer abschnittsweisen Lektüre des Standards. Behandeln Sie es als Priorisierungshilfe, keine Lückenbewertung.
Kontrolle ändern: Deckt Ihr System Kommunikation und Effektivität ab?, nicht nur Zustimmung?
Eine Änderungsprüfung, die mit der Genehmigung endet, deckt die Klausel nicht ab 6.3 wie geschrieben. Eine Klausel-für-Satz-Komplettlösung des 2026 Text berichtet, dass „Planung von Änderungen“ nun auch die Verfügbarkeit von Informationen voraussetzt, wie die Veränderung kommuniziert wird, wie die Wirksamkeit überwacht und bewertet wird, und wie Ergebnisse überprüft werden (isoverwaltete Wissensdatenbank, abgerufen 2026-09). Der ICH Q10 Änderungsmanagementrichtlinie zeigt in die gleiche Richtung, Beschreibung des Änderungsmanagements auf der Grundlage eines Qualitätsrisikomanagements mit Folgenabschätzung für die Einreichung von Vorschriften und Überprüfung nach der Implementierung, ob die Ziele erreicht wurden. Behandeln Sie die Q10-Erweiterung als unbestätigt, bis das ICH-PDF direkt gelesen wird.
Führen Sie diese als Ja/Nein-Urteile aus, jedes mit einem benannten Artefakt und Besitzer:
-
Hat jede Änderung an einer Syntheseroute, Reinigungsmethode, oder die Analysemethode wurde auf ihre Auswirkung auf die Kundenspezifikation hin untersucht? (Datensatz ändern, Qualitätssicherung)
-
Wird der Kunde gegen einen schriftlichen Schwellenwert benachrichtigt?, und ist dieser Schwellenwert dokumentiert?? (Meldeverfahren, Qualitätssicherung)
-
Wird die Wirksamkeit nach der Änderung anhand eines definierten Akzeptanzkriteriums überprüft?, und wird das Ergebnis protokolliert? (Wirksamkeitsprüfung, QC)
-
Ist jeder Änderungsdatensatz mit den betroffenen Chargen verknüpft?? (Lot-Genealogie, Qualitätssicherung)
-
Wird verhindert, dass eine vorübergehende Abweichung ohne formelle Überprüfung zu einer dauerhaften Prozessänderung wird?? (Abweichungsprotokoll, Qualitätssicherung)
Schlüssel zum Mitnehmen: Die Genehmigung allein erfüllt die Klausel nicht mehr 6.3. Kommunikation, Wirksamkeitsüberwachung, und Ergebnisüberprüfung sind nun Teil des Änderungsdatensatzes selbst.
Lieferantenqualifizierung: Ist Ihre Risikoeinstufung dokumentiert und aktuell??
Die Lieferantenqualifizierung scheitert meistens daran, dass die Einstufung in den Köpfen der Menschen und nicht auf dem Papier erfolgt. Das ISPE-Qualifizierungsrahmenwerk für Rohstofflieferanten klassifiziert jedes Material als Ausgangsmaterial (beeinflusst die Produktqualität erheblich), Schlüssel (beeinflusst die Prozesskonsistenz) oder nicht-schlüssel, Anschließend verwendet ICH Q9 das Qualitätsrisikomanagement, um die Prüfungstiefe festzulegen, Reservierung von Vor-Ort-Audits für Lieferanten mit hohem Risiko (ISPE Pharmazeutische Technik, 2022).
Arbeiten Sie diese sechs Beurteilungen für die Qualifizierung von Peptidlieferanten durch:
-
Ist jeder Rohstoff, Harz, Reagenz und Lösungsmittel einer Stufe schriftlich zuordnen?
-
Bestimmt diese Stufe die Prüfungstiefe und den Requalifizierungsrhythmus??
-
Werden Alleinlieferanten identifiziert?, mit einem aufgezeichneten Kontinuitätsplan?
-
Ist der Zertifizierungsstatus jedes Lieferanten überprüft und datiert??
-
Erfordern Verträge eine Änderungsmitteilung?, mit einem definierten Schwellenwert?
-
Ist das analytische Prüflabor unabhängig vom Materiallieferanten qualifiziert??
Stufe
Prüfungstiefe
Neuqualifizierung der Trittfrequenz
Beginnt
Vor-Ort-Audit für Hochrisikolieferanten
Kürzestes Intervall, risikobasiert
Schlüssel
Dienstleistungen Schreibtisch- oder Fernbeurteilung
Zwischenintervall
Nicht-Schlüssel
Zertifikats- und Fragebogenprüfung
Längstes Intervall
Zu den Risikofragen gehören der Alleinlieferantenstatus und die weiteren Branchen des Zulieferers, nicht außerhalb von ihnen. Eine ehrliche Grenze: wenn ein Lieferant den Audit-Zugriff verweigert, Kein Tiering-Dokument schließt diese Lücke. Notieren Sie stattdessen die Ablehnung und den Schadensersatz.
Rückverfolgbarkeit: Können Sie ein Live-Los Ende-zu-Ende rekonstruieren?, auf Anfrage?
Die Rückverfolgbarkeit wird durch den Bohrvorgang geprüft, nicht durch das Lesen des Verfahrens. Wählen Sie ein freigegebenes Los aus und stellen Sie eine Uhr ein: Rekonstruieren Sie die Reihenfolge aus den Chargennummern der Rohstoffe durch Synthese, Reinigung, analytische Prüfung, freigeben, und Versand an den Kunden. Die Erfolgsbedingung ist ein vollständiger Datensatz, auf Anfrage produziert, ohne dass es jemand aus dem Gedächtnis rekonstruiert.
Der Standard hinter diesem Bohrer ist ALCOA+, was für zurechenbar steht, lesbar und verständlich, gleichzeitig, Original, genau, vollständig, konsistent, ausdauernd, und verfügbar. Die „Plus“-Attribute erweitern den ursprünglichen ALCOA-Satz um Aufbewahrung und Zugriff, auch nach Vertragsende für ausgelagerte Tätigkeiten, wie dargelegt in WER TRS 996 Annektieren 5 (2016) und die daneben zitierten Leitlinien zur Datenintegrität von MHRA und FDA.
Führen Sie diese als binäre Prüfungen aus:
-
Verknüpft die Lot-Genealogie jedes Input-Lot mit dem Output-Lot??
-
Sind Instrumentendateien, Chromatogramme, und Spektren als Originalaufzeichnungen aufbewahrt, nicht nur als PDFs?
-
Werden Audit-Trails aktiviert und überprüft??
-
Wird die Produktkette für Kundenproben und Referenzstandards aufgezeichnet??
-
Kann die Schallplatte nach Vertragsende produziert werden??
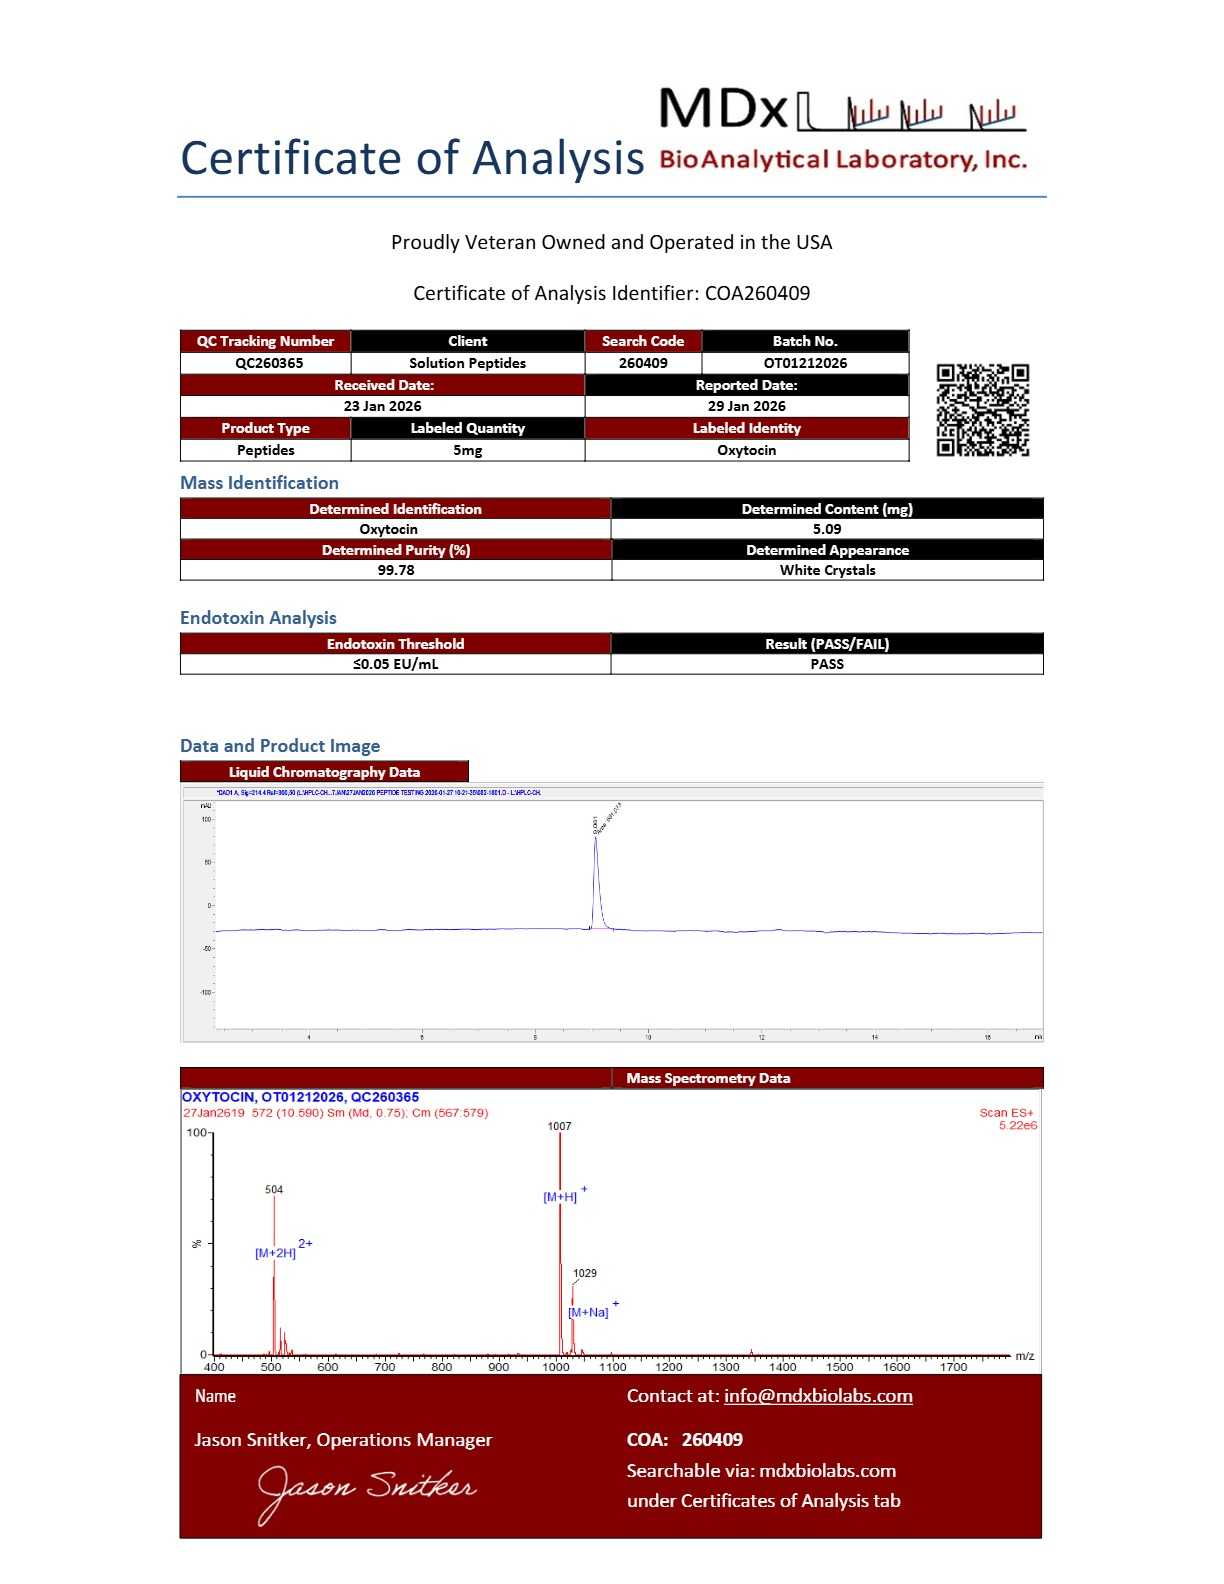
Bei der Aufbewahrung von Rohdaten handelt es sich um die Aufbewahrung des ursprünglichen Quelldatensatzes im Original oder in beglaubigter Kopie für den gesamten Aufbewahrungszeitraum, mit Wiederaufbereitung, Wiedereingliederung, und ungültige Injektionen, die durch Audit-Trails noch rekonstruierbar sind, pro Datenintegrität der FDA Q&A für Arzneimittel CGMP. Wenn Sie ein CoA erstellen können, aber nicht die Rohdaten dahinter, Der Bohrer schlägt fehl.
Analytische Aufzeichnungen: sind Rohdaten und Datenintegritätskontrollen für die Inspektion bereit?
Die Überprüfungsfrage ist hier enger gefasst als „Haben Sie ein CoA?“: Es geht darum, ob der analytische Datensatz auf Rohdatenebene vollständig ist, denn dort ist das 2026 Die Dokumentationserwartungen der Revision entsprechen den bestehenden Richtlinien zur Datenintegrität. Die ALCOA+-Attribute und ihre Herkunft setzen Maßstäbe: zurechenbar, lesbar, gleichzeitig, Original, genau, plus komplett, konsistent, langlebig und verfügbar.
-
Ist die für die Veröffentlichung verwendete Spezifikationsversion genau die vom Kunden genehmigte Version??
-
Sind HPLC, MS, Aminosäureanalyse, Endotoxin- und Gegenion-Ergebnisse werden mit den Rohdaten des Geräts gespeichert?
-
Werden Ergebnisse außerhalb der Spezifikation und außerhalb des Trends vor der Veröffentlichung gekennzeichnet?, nicht danach?
-
Sind mit jedem Ergebnis Methodenversionen und Gerätekalibrierungsaufzeichnungen verknüpft??
-
Ist der Endotoxingrenzwert anhand des K/M-Rahmens für den vorgesehenen Weg gerechtfertigt und nicht aus einer Monographie übernommen??
Zu diesem letzten Punkt, USP <85> Berechnung des Endotoxingrenzwerts legt keine einheitliche universelle Grenze fest; es ergibt K/M, mit K = 5 EU/kg für andere Wege als intrathekal und K = 0.2 EU/kg für intrathekal, Dabei ist M die maximal empfohlene menschliche Dosis pro kg in einer einzigen Stunde. Grenzwerte können als EU/ml ausgedrückt werden, EU/mg oder EU/Einheit.
Notiz: Zitieren Sie USP-Kapitel nach Nummer und Name. Ordnen Sie kein Limit einem bestimmten Ausgabejahr zu, und behandeln der kompendiale Sterilitätstest auf die gleiche Weise: Akzeptanz bedeutet, dass es nach 14-tägiger Inkubation in flüssigem Thioglykolat-Medium und Sojabohnen-Kasein-Verdauungsmedium keine Hinweise auf mikrobielles Wachstum gibt, kein Beweis für Sterilität.
Abweichungsbehandlung: schließt jede Abweichung mit einer Grundursache und einem CAPA-Link ab??
Die Überprüfung testet den Abschluss, nicht protokollieren. Ein Abweichungsprotokoll, das Ereignisse, aber keine Ursachen aufzeichnet, verfehlt den Verbesserungsschwerpunkt in der Revision, wo die kontinuierliche Verbesserung von der Klausel ausgeht 10.3 Zu 10.1 und das Alte 10.1 Darin geht die Generalklausel über, gemäß einer Klausel-für-Klausel-Komplettlösung des 2026 Text (September abgerufen 2026).
Arbeiten Sie diese binären Prüfungen durch:
-
Jede Abweichung trägt eine eindeutige Kennung und einen benannten Eigentümer.
-
Es wird eine Ursachenanalyse aufgezeichnet, und die verwendete Methode wird benannt.
-
Ein CAPA wird erhoben, wenn die Ursache systemischer Natur ist, mit Wirksamkeitsnachweis nach einem definierten Intervall.
-
Abweichungen werden im Trend angezeigt, und der Trend wird bei der Managementbewertung überprüft.
-
Vorübergehende Abweichungen werden zeitlich begrenzt und formal geschlossen oder in eine Änderung umgewandelt.
-
Kundenseitige Abweichungen werden ab einem definierten Schwellenwert gemeldet.
Keine offizielle Quelle, die den Anteil der ISO beziffert 9001 Es wurden Nichtkonformitäten festgestellt, die auf die Dokumentenkontrolle zurückzuführen sind, Daher wird hier keine Ausfallrate angegeben.
Benutzerdefinierte Synthese und Client-QMS-Schnittstelle: Wem gehören die Freilassungsbeweise??
Die meisten Probleme mit der Qualität der benutzerdefinierten Synthese treten tatsächlich an der Schnittstelle auf, denn zwei Qualitätssysteme müssen sich auf eine Spezifikation und einen Freigabedatensatz einigen. Der 2026 Die Revision verschärft diesen Druck: Klausel 6.1 spaltet sich nun auf 6.1.1 (Ermittlung von Risiken und Chancen), 6.1.2 (Maßnahmen zur Bewältigung von Risiken) Und 6.1.3 (Maßnahmen zur Nutzung von Chancen), mit jeweils ermittelten Risiken und Chancen, eigenständig analysiert und bewertet (Die Klausel-für-Klausel-Komplettlösung von isomanaged 2026 Text, abgerufen 2026-09). DQS fasst zusammen, was sich tatsächlich geändert hat beschreibt 6.1.2 Und 6.1.3 als systematischere Anleitung zu Möglichkeiten ohne zusätzliche Bürokratie. Bei der Überarbeitung bleibt die übergeordnete Struktur des Annex SL erhalten, mit allen Klauseln 3 Zu 10 plus ein neuer Anhang A geändert (BSIs abschnittsweise Zusammenfassung der Überarbeitung).
|
Klausel |
20 Synthetische Peptide 15 |
2026 |
|---|---|---|
|
6.1 |
Einheitliche Anforderung für Risiken und Chancen |
Aufteilen in 6.1.1 bestimmend, 6.1.2 Risiken, 6.1.3 Gelegenheiten |
|
6.3 |
Planung von Änderungen, begrenzte Überlegungen |
Überlegungen zur Änderungsplanung hinzugefügt |
|
10 |
Kontinuierliche Verbesserung bei 10.3 |
Kontinuierliche Verbesserung Geschäft umgezogen 10.1 |
|
5.1.1 |
Führungsengagement |
Das Top-Management fördert aktiv Qualitätskultur und ethisches Verhalten |
Führen Sie diese als binäre Prüfungen aus:
-
Wird die Client-Spezifikationsversion auf beiden Seiten kontrolliert?, mit jeweils einem namentlich genannten Eigentümer?
-
Ist der Schwellenwert für die Änderungsmitteilung in der Qualitätsvereinbarung vereinbart?? Um
-
Ist festgelegt, wer Eigentümer der Chargenfreigabenachweise ist und wer über die aufbewahrten Aufzeichnungen verfügt??
-
Sind die Prüfungsrechte und der Prüfungsumfang des Kunden schriftlich festgehalten??
-
Ist das Dokumentationspaket so strukturiert, dass der Kunde es in seinem eigenen QMS einreichen kann??
Ein solches Dokumentationspaket ist eine Möglichkeit, die Beweisführung zu strukturieren. MOL Changes veröffentlicht als Peptidanbieter mit kommerziellem Interesse an Peptidqualitätsstandards. Peptidproduktion
Häufige Fehler, die es zu vermeiden gilt
Die Fehler, die bei einer Überprüfung auf Klauselebene auftauchen 2026 Im Text fehlen Prozeduren selten. Es handelt sich um Aufzeichnungen, die die Frage, die ein Prüfer stellt, nicht beantworten können. Fünf wiederkehren.
Änderungskontrolle als Genehmigungsschritt behandeln. Klausel 6.3 verlangt mehr als nur eine Zustimmung: Kommunikation, Überwachung, und Überprüfung der Auswirkungen der Änderung. Teams leiten ein Formular an einen Manager weiter und legen es ab, sodass niemand später zeigen kann, was die Änderung nachgelagert bewirkt hat. Fix: erfassen, wer benachrichtigt wurde, Wann, und was danach überprüft wurde.
Formlose Zuweisung von Lieferantenstufen. Die Prüfungstiefe folgt dann eher der Gewohnheit als dem Risiko. Fix: Dokumentieren Sie die Stufe, die Kriterien dahinter, und das Überprüfungsdatum, Verwendung eines veröffentlichten Rahmenwerks wie der ISPE-Leitlinie zur Qualifizierung von Rohstofflieferanten als Referenz.
Es werden nur PDF-Berichte beibehalten. PDFs verstoßen gegen die Verfügbarkeits- und Rekonstruierbarkeitserwartungen, die in den Datenintegritätsleitlinien der FDA für Arzneimittel-CGMP beschrieben sind, weil die Wiederaufbereitung und Wiedereingliederung nicht aus einem Ausdruck nachvollzogen werden kann. Fix: Bewahren Sie die Originaldaten des Instruments zusammen mit dem Bericht auf.
Abschließende Abweichungen beim Protokolleintrag. Eine Protokollzeile ohne Grundursache und ohne CAPA-Wirksamkeitsprüfung führt dazu, dass derselbe Fehler erneut auftritt. Fix: Verknüpfen Sie jede Schließung mit ihrer Grundursache und ihrem Überprüfungsschritt.
Die Client-Spezifikationsversion abdriften lassen. Zwei Qualitätssysteme, zwei Versionen, keine Versöhnung. Fix: Benennen Sie einen Eigentümer für die Spezifikation und eine Benachrichtigungsroute.
Schlüssel zum Mitnehmen: Bei jedem dieser Probleme handelt es sich um ein Datensatzproblem, bevor es sich um ein Verfahrensproblem handelt.
Häufig gestellte Fragen
Wann funktioniert die ISO 9001:2026 Ende der Übergangsfrist?
Das dreijährige Übergangsfenster steht noch nicht fest. In der Anmerkung von ANSI, dass sich das Fenster noch im Genehmigungsprozess befindet, heißt es, dass die Daten von Global ACI festgelegt werden, die Stelle, die den Akkreditierungs- und Zertifizierungsrahmen regelt, also September 2029 ist eher eine vernünftige Planungsannahme als eine festgelegte Frist. Behandeln Sie jedes veröffentlichte Enddatum als vorläufig, bis Global ACI es bestätigt.
Müssen wir sofort rezertifiziert werden??
NEIN. Zertifizierungsstellen müssen ihren eigenen Übergang abschließen, bevor sie ISO ausstellen können 9001:2026 Zertifikate, wie es in der ANSI-Veröffentlichung heißt, die die erste vollständige Überarbeitung seit einem Jahrzehnt darstellt, also dein erster 2026 Das Zertifikat kann nicht vor der Bereitschaft Ihrer Zertifizierungsstelle eintreffen. Das veröffentlichte Revisionsbulletin von SGS bestätigt, dass ISO 9001:2015 Zertifikate behalten während der Umstellung ihre Gültigkeit, und Ihr Übergangsaudit wird mit Ihrer Zertifizierungsstelle geplant und nicht einseitig gebucht.
Ändert sich durch die Überarbeitung unsere Anforderungen an die Lieferantenqualifikation??
Nicht direkt. Der Standard nennt keine peptidspezifischen Lieferantenkriterien; Sie werden aufgefordert, nachzuweisen, dass die Qualifikation risikobasiert und aktuell ist. Die praktische Änderung ist die Dokumentation: Ihre Einstufungsgründe und Überprüfungsdaten müssen abrufbar sein, nicht nur im Gedächtnis eines Käufers gespeichert.
Was passiert, wenn unser Lieferant ein Vor-Ort-Audit nicht zulässt??
Verwenden Sie die vom Lieferanten bereitgestellten Beweise. Ein dokumentierter Fragebogen, Zertifikat der Analyseprüfung, und der Verlauf der Änderungsbenachrichtigungen kann die Qualifizierung unterstützen, wenn der Site-Zugriff verweigert wird, sofern Sie die Beschränkung und die Ausgleichskontrollen in der Lieferantenakte vermerken.
Abschluss
Sie verfügen nun über eine Überprüfung in sechs Bereichen, die Sie anhand Ihres eigenen Qualitätssystems durchführen können, und für jeden Gegenstand ein benanntes Beweisartefakt und einen Besitzer. Diese Zuordnung ist der Teil, der es wert ist, beibehalten zu werden: Eine Checkliste, die mit „Jemand sollte sich das mal anschauen“ endet, übersteht ein Audit nicht, während eine Checkliste, die mit „Der Validierungsleiter hält den Änderungswirksamkeitsrekord“ endet, dies tut.
Die Gebiete, in der Reihenfolge, in der diese Rezension sie abdeckte: Änderungskontrolle, Lieferantenqualifizierung, Rückverfolgbarkeit, analytische Aufzeichnungen, Abweichungsbehandlung, und die benutzerdefinierte Syntheseschnittstelle mit Ihrem QMS. Führen Sie sie in dieser Reihenfolge aus und die späteren werden einfacher, denn Rückverfolgbarkeits- und Abweichungsaufzeichnungen hängen von den Änderungs- und Lieferantenstufen ab, die Sie zuerst festlegen.
Wenn Sie die Rezension als Arbeitsdokument und nicht als Leseübung wünschen, Fordern Sie das Dokumentationspaket an und wir senden Ihnen die Arbeitsblattversion zu, Die Spalten „Artefakt“ und „Besitzer“ bleiben leer, damit Ihr Team sie ausfüllen kann. Für eine benutzerdefinierte Sequenz, Eine technische Machbarkeitsbewertung ist der schnellere Ausgangspunkt.
Offenlegung: MOL Changes veröffentlicht diese Rezension als Peptidanbieter, und hat ein kommerzielles Interesse an der Anwendung von Peptidqualitätsstandards.