Qué significa en la práctica el “paquete mínimo de datos conectados para un proyecto de péptidos”
Síntesis de péptidos la definicion: El paquete mínimo de datos conectados para un proyecto de péptidos es el conjunto más pequeño de registros con referencias cruzadas que permite a un segundo laboratorio reproducir el resultado y un revisor defender la decisión..
Conectado no es lo mismo que completo. Un paquete completo contiene todos los documentos.; uno conectado hace que cada documento apunte a los demás, tantos registros nombran su cromatograma, el cromatograma nombra su método, and the method names the standard it was run against. MOL Changes draws the reproducibility test at re-runnability: if the package answers your questions but cannot be re-run by a second lab from the written record alone, documenta un resultado en lugar de un proceso. That is the failure mode this guide is built to prevent.
What connected records look like in practice is set out in a worked example of a complete evidence package: synthesis route with impurity rationale, datos de liberación y estabilidad en el mismo lote, a method-transfer report carrying acceptance criteria alongside actual results, and a certificate whose raw data remain retrievable.
Five claims sit inside that structure and must never substitute for one another: pureza, identidad, contenido, estabilidad, y la idoneidad del ensayo. The rest of this guide takes them one at a time.
Los cinco reclamos que un paquete debe mantener separados
Pureza, identidad, contenido, La estabilidad y la idoneidad del ensayo son cinco afirmaciones diferentes., y cada uno necesita su propia evidencia. Combinarlos es el error de revisión más común, y generalmente comienza con la lectura de un número de pureza como una caracterización completa.
Una recomendación metodológica publicada para el manejo de péptidos establece la convención: un péptido de investigación purificado normalmente se especifica en más de 95% pureza química, respaldado por purificación preparativa por RP-HPLC y tres pasos de control de calidad distintos, RP-HPLC analítica para porcentaje de pureza, MALDI/ESI-MS o MS/MS para confirmación de masa y secuencia, y análisis de aminoácidos para precisión de concentración y composición (Recomendaciones para la generación., cuantificación, almacenamiento y manipulación de péptidos). La separación no es una preferencia de casa. Yo Q2(R2), a partir de junio 2024, nombres ensayo/potencia, pureza, impurezas e identidad como propósitos analíticos distintos, cada uno con sus propias expectativas de validación, y Estándares de referencia de péptidos y estándares de impurezas de la USP Tratar las impurezas degradantes y relacionadas con el proceso como categorías separadas en lugar de una cifra de pureza..
La distinción entre pureza e identidad de péptidos es la que los revisores prueban primero, porque los dos se miden con diferentes instrumentos y responden a preguntas diferentes.
|
CL Péptidos sintéticos apuntar |
Requisito de evidencia |
Lo que no prueba |
|---|---|---|
|
Pureza |
Porcentaje de área analítica de RP-HPLC |
No se puede distinguir el truncamiento coeluido de la oxidación sin evidencia ortogonal |
|
Identidad |
Confirmación masiva contra masa teórica. |
No establece pureza ni contenido. |
|
Contenido / péptido neto |
Análisis de aminoácidos, contraión y agua contabilizados |
El porcentaje de área no es un valor de contenido |
|
Estabilidad |
Datos de puntos de tiempo bajo condiciones establecidas |
No dice nada sobre la identidad o el contenido en el momento del lanzamiento. |
|
Idoneidad del ensayo |
Cualificación específica del método |
No se transfiere a un formato de ensayo diferente |
La limitación importa más que la tabla. Un porcentaje de área de pureza no es un contenido o un valor neto de péptidos., porque contraion, El agua y la masa de disolvente residual no se tienen en cuenta en el cromatograma.. mucho puede leer 97% puro y aún así entregar materialmente menos péptido de lo que implica la etiqueta.
Registros de secuencia e historial de modificaciones.
El registro de secuencia es la clave principal del paquete.. Cualquier otro registro (cromatograma, espectro de masas, protocolo de estabilidad, resultado del ensayo) sólo es interpretable contra una versión específica del mismo, por lo que debe tener control de versión antes de que cualquiera de esos registros signifique algo..
Un revisor necesita seis campos para usarlo: versión de secuencia, norte- y anotación C-terminal, sitio de modificación y química, forma de contraión, e identificación del lote. El campo de modificación tiene el mayor peso., porque un residuo modificado es donde un paquete pierde con mayor frecuencia la trazabilidad. Un manual de diligencia debida para la selección de péptidos CRO trata el registro de lote anterior o CoA para una secuencia que lleva la misma modificación, más el método analítico utilizado para confirmar la posición de modificación, como parte de la lista de demanda de documentación, no es un extra opcional.
Cuando una modificación no tiene una ruta analítica preparada, los estándares de referencia hacen el trabajo. USP suministra estándares de referencia API de péptidos, Estándares de referencia de impurezas relacionadas y materiales analíticos de referencia, además de estándares de idoneidad del sistema, como el estándar de referencia para la identificación de oxitocina y la mezcla de idoneidad del sistema de goserelina., Utilizable para desarrollar y validar métodos y controlar lotes de productos y sustancias farmacológicas. (Biológicos USP, Estándares de péptidos). Producción de péptidos
El modo de falla es una edición de secuencia sin rastro de versión inmutable. Es la causa más común de un experimento no reproducible.: el lote es real, los datos son reales, y nadie puede probar qué molécula se formó.
Registros de pureza e identidad.: Lo que realmente prueban el cromatograma y el espectro de masas.
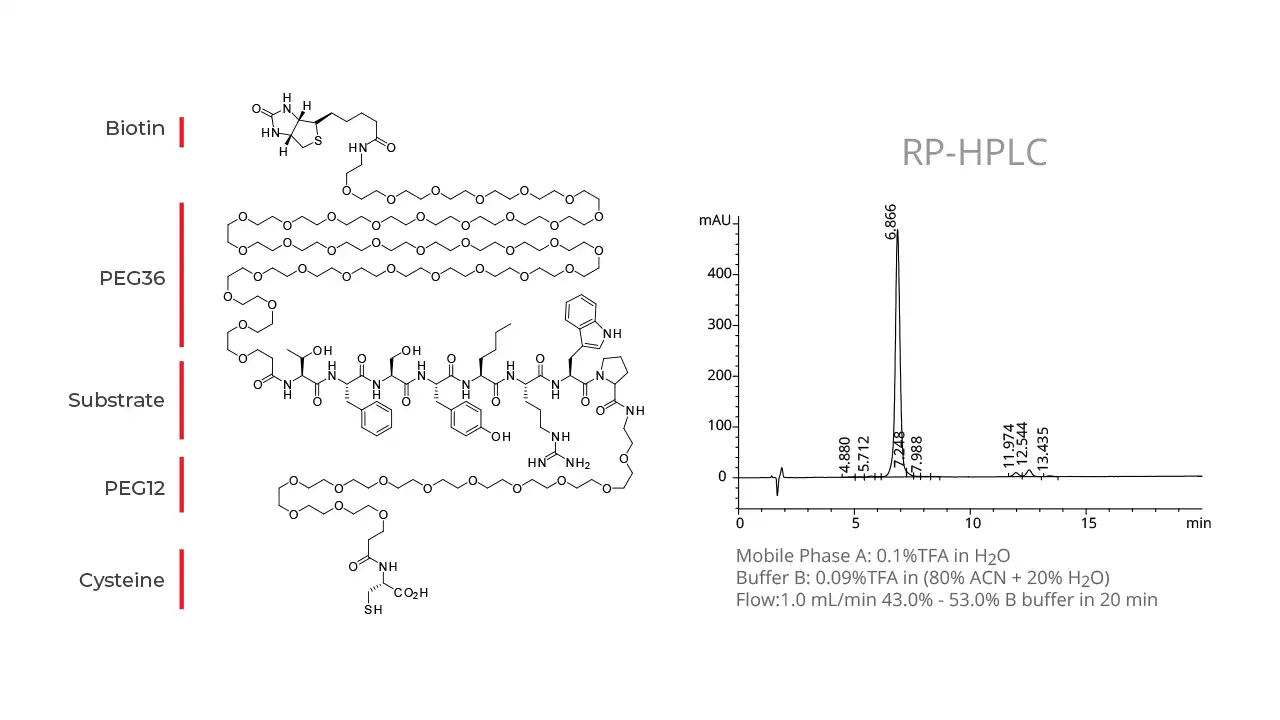
RP-HPLC establece una pureza relativa; ESI-MS establece identidad. Ninguno establece al otro, y un paquete que los trata como intercambiables deja al revisor incapaz de responder ninguna de las preguntas.
La distinción no es editorial.. Yo Q2(R2), a partir de junio 2024, reemplazado Q2(R1) y trata el ensayo/potencia, pureza, impurezas e identidad como propósitos analíticos separados, cada uno con su propia expectativa de validación. El PCI Q2(R2) Guía de validación emitida por la FDA. en marzo 2024 lleva la misma estructura. Entonces, la primera pregunta del revisor no es "¿hay un rastro de HPLC?" sino "¿para qué sirve este método?", y fue validado para ese propósito”.
Para el cromatograma, Los campos que importan son la columna y las dimensiones., gradiente, longitud de onda de detección, estándar de referencia, e ID del método. Un hombro líder en 0.6 RRT solo es interpretable contra esos parámetros: sin el gradiente, el tiempo de retención no significa nada.
Un análisis de la práctica de abastecimiento de péptidos CRO. establece que los compradores deben esperar datos de HPLC y especificaciones de masas como estándar en lugar de un recargo, y debería poder solicitar datos de control de calidad sin procesar en lugar de un resumen.
Dos límites pertenecen aquí. Una tabla resumen no es el cromatograma.. Y un espectro de masas confirma la masa., posición sin secuencia: una eliminación y una sustitución pueden devolver la misma masa nominal, por lo que la EM por sí sola no puede indicar en qué se diferencia una secuencia.
Contenido, contraión y balance de masa
Contenido, o péptido neto, es un valor de balance de masa: indica qué cantidad del polvo pesado es en realidad péptido, después del contraión, Se restan el agua y el disolvente residual.. Es el reclamo que con mayor frecuencia falta en un paquete que, por lo demás, parece completo., y un porcentaje de área de HPLC no puede sustituirlo. El porcentaje de área mide la proporción del área del pico de absorción de rayos UV en una longitud de onda; no dice nada sobre la masa de material que representa el pico.
Un revisor que lee un certificado de pureza hace la aritmética de todos modos. Si se informa mucho en 95% pureza por área y el contenido neto de péptidos es 70%, entonces un 10 El peso de mg proporciona aproximadamente 7 mg de péptido, y cada cálculo molar posterior hereda esa brecha. El contraión suele ser el término individual más grande: Tanto el acetato como el trifluoroacetato añaden masa que no es péptido..
El análisis de aminoácidos es el enfoque de referencia para la precisión de la concentración y la composición., porque cuantifica la masa peptídica directamente en lugar de inferirla a partir de una respuesta cromatográfica (Revista de análisis farmacéutico, 2016).
Conclusión clave: La pureza por porcentaje de área y el contenido por balance de masa responden a diferentes preguntas. Un paquete que informa sólo lo primero deja al revisor adivinar lo segundo..
Cuando un paquete informa el contenido pero no el método detrás de él, el numero no es verificable, y la sección del certificado que debería llevarla se queda vacía.
Récords de estabilidad: diseño, condiciones y tiempos
Una tabla de resultados de estabilidad sólo es interpretable cuando el protocolo que la produjo viaja en el mismo bulto. sin el protocolo, un laboratorio receptor no puede decir si el estudio se aplica a sus propias condiciones de almacenamiento y manipulación.
El contenido requerido de un protocolo de estabilidad se establece en Orientación de Health Canada sobre estabilidad, secciones 52 a 62 (2025-09-04). Un paquete de datos de estabilidad de péptidos debe incluir, según corresponda: Identificación del producto y referencias del documento maestro.; Tipo y tamaño del contenedor y sistema de cierre., más el recuento total de contenedores; código de lote o lote con fecha de fabricación y vencimiento propuesto; Tamaño de la muestra e intervalos de prueba por parámetro.; Condiciones de almacenamiento con tolerancias y cómo se mantienen esas tolerancias.; orientación de la muestra que refleja el peor de los casos; especificaciones con criterios de aceptación por parámetro; el método de evaluación de datos, incluyendo análisis estadístico o tendencias; y el formato del informe.
Estos campos se encuentran dentro de un marco en lugar de reemplazarlo.. El Q1A actual(R2) marco de estabilidad fechas hasta noviembre 2003, y las expectativas del Q5C para productos similares a péptidos (Julio 1996) afirman que los productos cuyos componentes activos son típicamente proteínas o polipéptidos son particularmente sensibles a la temperatura, oxidación, luz, contenido iónico y corte, Por lo general, son necesarias condiciones de almacenamiento estrictas.. Q5C no reemplaza a Q1A(R2); los dos se aplican juntos. La lista de campos anterior es un requisito general del protocolo de estabilidad., no es específico de un péptido ni de la FDA.
Idoneidad del ensayo y registros que hacen que un resultado sea transferible
La idoneidad del ensayo pertenece al método en la matriz., no al péptido. Mucho que se lee limpio mediante RP-HPLC aún puede fallar en un ensayo de potencia basado en células, porque el ensayo mide lo que hace el péptido en un tampón, una línea celular y una placa, y esas condiciones son parte del resultado. Los registros que hacen transferible un número de potencia son, por tanto, el formato, la matriz, los controles y los criterios de aceptación, no solo el valor.
Para programas de tipo conjugado el listón es más alto. ChemExpress establece el Demandas analíticas para programas de conjugados de fármacos peptídicos. como LC-MS/MS para confirmación estructural, SEC-MALS para agregación, HPLC-UV/MS para relación fármaco-péptido y carga útil libre, mapeo de péptidos para sitios de modificación, y bioensayos de potencia, con métodos validados según las directrices de la ICH. La misma fuente afirma que sin sitio de conjugación, Relación fármaco-péptido y caracterización de la agregación., "No se puede presentar un IND".
Dónde un paquete de etapa de descubrimiento puede quedarse corto: si el programa aún no se está presentando, un método documentado con matriz y controles puede ser suficiente, siempre que el expediente diga cuáles de esas caracterizaciones aún están abiertas.
Archivos, Pistas de auditoría y qué hace que un paquete sea defendible
Un paquete es defendible cuando sus registros electrónicos cumplen con las mismas expectativas de integridad que los de papel., y parte 11 expresa esas expectativas directamente. 21 CFR 11.10(mi) y el requisito de seguimiento de auditoría pide seguridad, generado por computadora, pistas de auditoría con marca de tiempo que registran de forma independiente la fecha y hora de las entradas y acciones del operador que crean, modificando, o eliminar registros electrónicos, con cambios que nunca oscurecen la información previamente registrada y los rastros se conservan al menos mientras el sujeto registre. 21 CFR 11.10(a) agrega validación de sistemas para mayor precisión, fiabilidad, rendimiento previsto consistente, y la capacidad de discernir registros inválidos o alterados, mientras 11.100(a) y 11.300(a) Requerir que cada firma electrónica sea única para un individuo y nunca reutilizada o reasignada..
El modo de falla es un registro electrónico que no puede mostrar qué cambió., cuando, y por quien. Un certificado de análisis de péptidos revisado sin una versión anterior conservada es exactamente esa brecha.
|
atributo ALCOA |
Artefacto de registro que lo demuestra. |
|---|---|
|
Atribuible |
Analista nombrado y credencial única en cada entrada. |
|
Legible |
Registro de auditoría con marca de tiempo legible en todas las revisiones |
|
Contemporáneo |
Marca de tiempo de entrada que coincide con la acción |
|
Original |
Servicios Primera captura retenida, no una transcripción posterior |
|
Preciso |
Sistema validado capaz de marcar registros alterados |
Dos límites importan. El alcance y la aplicación declarados por la FDA de la Parte 11 dice que la agencia interpretará la regla de manera estricta, y donde las computadoras simplemente generan impresiones en papel que cumplen con todos los requisitos de registro, el registro en papel es el registro regulado. Parte 11 Tampoco llega a todos los archivos electrónicos que posee un CRO..
El recorrido de referencia cruzada: un lote, cinco saltos
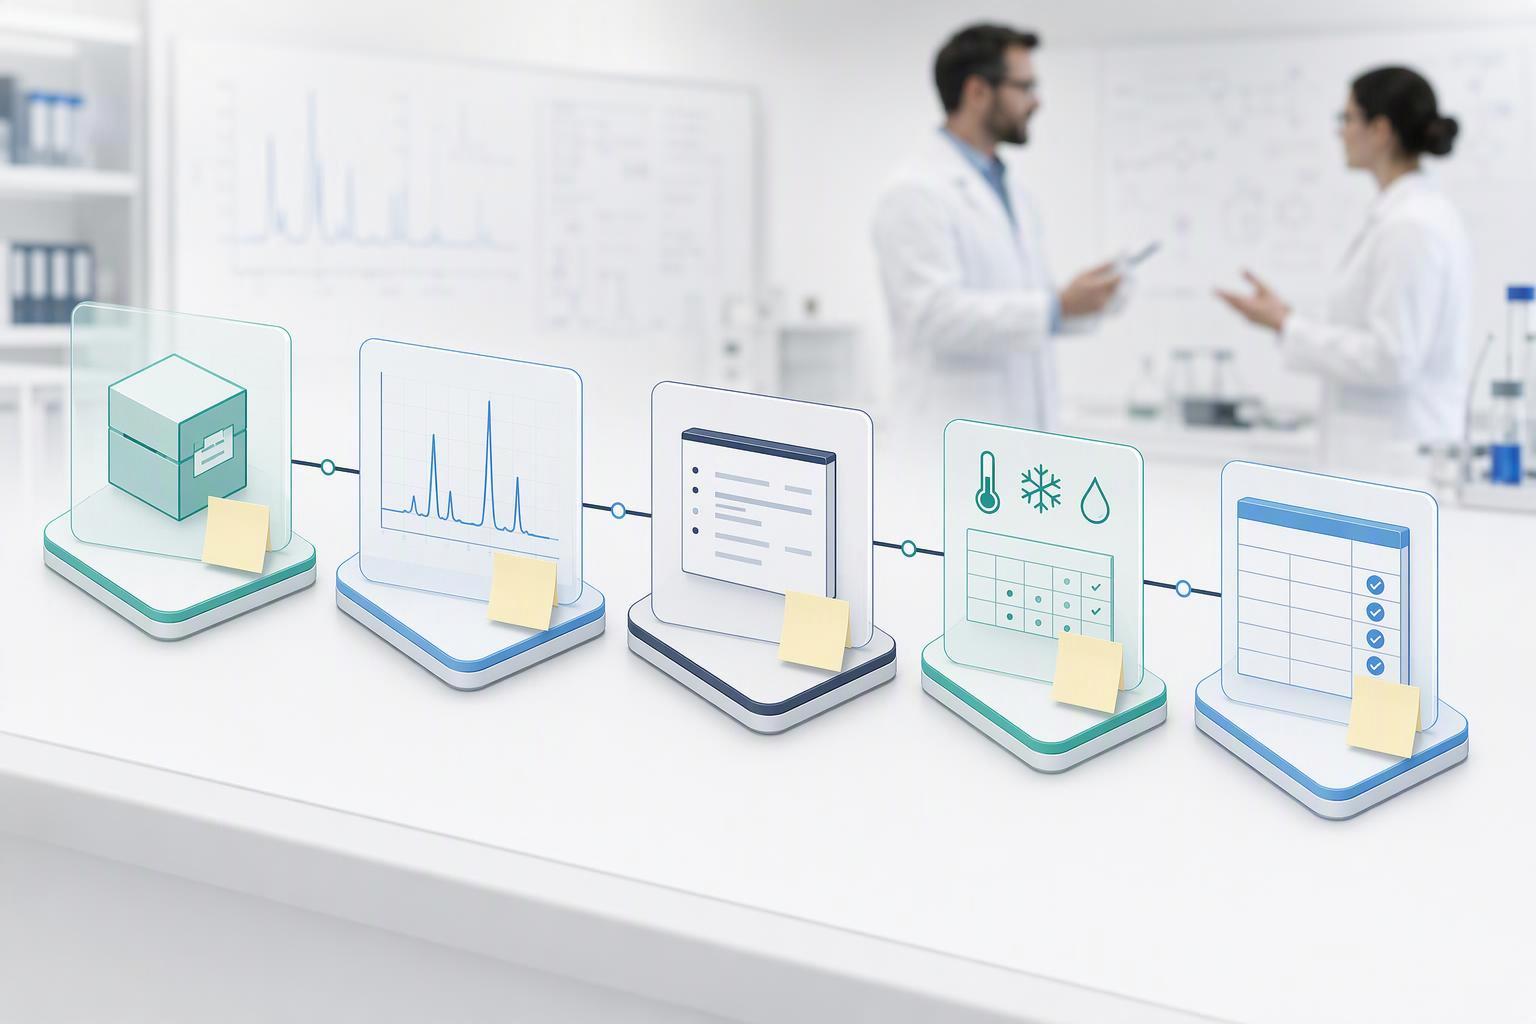
Un paquete mínimo de datos conectados para un proyecto de péptidos es tan fuerte como los vínculos entre sus registros., Por lo tanto, la prueba práctica es si se puede seguir un número de lote a lo largo de cinco saltos sin llegar a un callejón sin salida..
Tome mucho publicado por MOL Changes. El número de lote en el certificado de análisis apunta al cromatograma RP-HPLC., que nombra el ID del método con el que se ejecutó. Ese ID de método apunta al protocolo de estabilidad al que ingresó el mismo lote., y el protocolo apunta al registro de ensayo que lo utilizó.. Cada salto es comprobable. Ninguno de ellos, por sí solo, le dice que el material es apto para su experimento.
El registro de solubilidad muestra dónde deja de estar la cadena respecto a la liberación.. Se ejecuta para encontrar condiciones óptimas de disolvente., Se puede personalizar según los disolventes que utiliza su experimento., con el agua como primera opción, y responde a una pregunta de formulación en lugar de una pregunta de lanzamiento.. Un revisor puede concluir que el lote se disuelve en las condiciones probadas.. No pueden concluir que se disolverá en un buffer diferente., en una concentración diferente, o después de congelar-descongelar.
Lista de verificación del revisor y próximos pasos
Utilícelo como filtro reutilizable para cualquier proveedor., no sólo el que estás evaluando ahora. Condensa los requisitos de documentación de CRO de péptidos en las preguntas que un revisor realmente hace antes de aceptar un paquete..
-
¿El certificado de análisis es específico del lote?, o una plantilla genérica?
-
¿El proveedor indica la política de seguimiento de auditoría de su sistema de datos cromatográficos??
-
¿Publicarán un registro de lote representativo para una longitud de secuencia e hidrofobicidad comparables?, incluyendo el perfil de impurezas?
-
¿Existe una ampliación o Comercio informe de comparabilidad?
-
¿Está completo el registro de transferencia de método??
-
¿Recibes el cromatograma y el espectro de masas reales?, o solo una tabla resumen?
-
Para una secuencia modificada, ¿Existe un registro de lote anterior que contenga la misma modificación?? Acerca de
-
¿Los registros siguen los principios de MHRA ALCOA?, ¿Tiene el proveedor una certificación ISO? 13485 o ISO 9001 certificado?
Un manual de diligencia debida para la selección de CRO de péptidos se basa en una regla de decisión: si falta alguno de estos siete registros y el proveedor no se compromete a una fecha para ello, Trate el paquete como no verificado y valore el riesgo en su cronograma.. La lista de verificación es reutilizable entre proveedores., que es lo que hace que el cambio sea menos costoso de lo que parece.
MOL Changes envía un certificado completo de análisis con cromatogramas, descargable desde la página de cada producto y recuperable mediante un código QR específico del péptido, y tiene interés comercial en estándares de calidad de péptidos.. Si desea probar la lista de verificación con un paquete en vivo, solicite un paquete de datos de muestra o hable con un experto analítico.
[llamada a la acción: Solicite un paquete de datos de muestra]
Preguntas frecuentes
¿Qué debe contener un certificado de análisis de péptidos??
Un certificado de análisis de péptidos utilizables identifica el lote, nombra el método detrás de cada resultado, y reporta pureza, identidad, y el contenido como valores separados en lugar de una figura de título. Un revisor necesita el número de lote, identificadores de métodos, el cromatograma y el espectro de masas, y la especificación con la que se juzga cada valor. Un paquete reducido a un porcentaje de pureza deja al laboratorio receptor incapaz de confirmar lo que se midió..
¿Se pueden comparar los porcentajes de pureza entre proveedores??
Sólo cuando el método cromatográfico sea comparable, porque una cifra de pureza es una propiedad tanto del método como del péptido. Dos proveedores informando 98% puede estar ejecutando columnas diferentes, gradientes, y longitudes de onda de detección, y un método que resuelve menos impurezas reporta un número mayor para el mismo material. Trate un porcentaje sin sus parámetros de método como no verificable en lugar de comparable.
¿Cuántos datos de estabilidad necesita un programa de péptidos en etapa de descubrimiento??
Suficiente para cubrir el intervalo y las condiciones que realmente cumplirá el material., y nada más. El trabajo de descubrimiento temprano rara vez justifica una ICH Q1A completa(R2) estudio entre corchetes, pero sí justifica saber si el péptido sobrevive al tampón., temperatura, y manipulación cumple durante el ensayo. Cuando la esterilidad es parte de la especificación, la PVU <71> prueba de esterilidad establece un piso de concreto: Los medios se incuban durante no menos de 14 días, con medio fluido de tioglicolato a 32.5 ± 2.5 °C y medio de digestión de caseína de soja a 22.5 ± 2.5 °C, y no hay evidencia de crecimiento microbiano significa que el producto cumple.
¿Puede solicitar cromatogramas y espectros de masas sin procesar??
Sí, y para cualquier lote en el que desee confiar, debería. Una cifra resumida de pureza es una conclusión.; el cromatograma muestra la forma del pico, base, y si un arcén principal estaba integrado en el pico principal o excluido de él. Algunos proveedores publican cromatogramas completos como práctica estándar., otros los proporcionan a pedido. De cualquier manera, La solicitud pertenece a los requisitos de documentación que estableciste antes del primer pedido., no después de que falla un lote.
¿Cuánto tiempo se debe conservar un paquete de datos de péptidos??
Consérvelo mientras sea necesario defender cualquier resultado derivado de ese lote., lo que en la práctica significa la vida del programa más el período de retención que requiere su sistema de calidad.. Conclusiones sobre estabilidad, calificaciones del ensayo, y cualquier envío que cite el material se remonta a los registros originales, por lo que un paquete que no se puede recuperar más tarde es efectivamente un paquete que nunca existió. Confirme el compromiso de retención como parte de los requisitos de documentación de CRO de péptidos en lugar de asumirlo..
Conclusión
El paquete de datos mínimo conectado para un proyecto de péptidos se define por la capacidad de volver a ejecutarlo., no por volumen: si un laboratorio receptor no puede repetir su resultado solo a partir de los registros, el paquete está incompleto sin importar en cuántas páginas se ejecute. Esa prueba clasifica las cinco afirmaciones limpiamente. Pureza, identidad, contenido, La estabilidad y la idoneidad del ensayo necesitan cada uno su propio registro., y cada registro lleva un límite establecido sobre lo que no prueba. La cadena de referencias cruzadas los mantiene unidos., desde el número de lote hasta el cromatograma y la identificación del método hasta el protocolo de estabilidad, para que un revisor pueda seguir un salto a la vez en lugar de reconstruir su proyecto de memoria.
La capa de estándares debajo es estable.. Yo Q2(R2) gobierna cómo se validan los procedimientos analíticos, Yo Q1A(R2) y Q5C marcan las expectativas de estabilidad, Las monografías de la USP corrigen las pruebas compendiales, y 21 Parte CFR 11 cubre la pista de auditoría. La práctica de los proveedores no es estable, y esa brecha es donde los paquetes no pasan la revisión.
Entonces el siguiente paso es concreto.. Lleva el último certificado de análisis que te envió tu proveedor actual, elige un lote, e intenta dar los cinco saltos sin enviar correos electrónicos a nadie. Donde se rompe la cadena, esa es la pregunta que debes plantearle a tu proveedor por escrito.