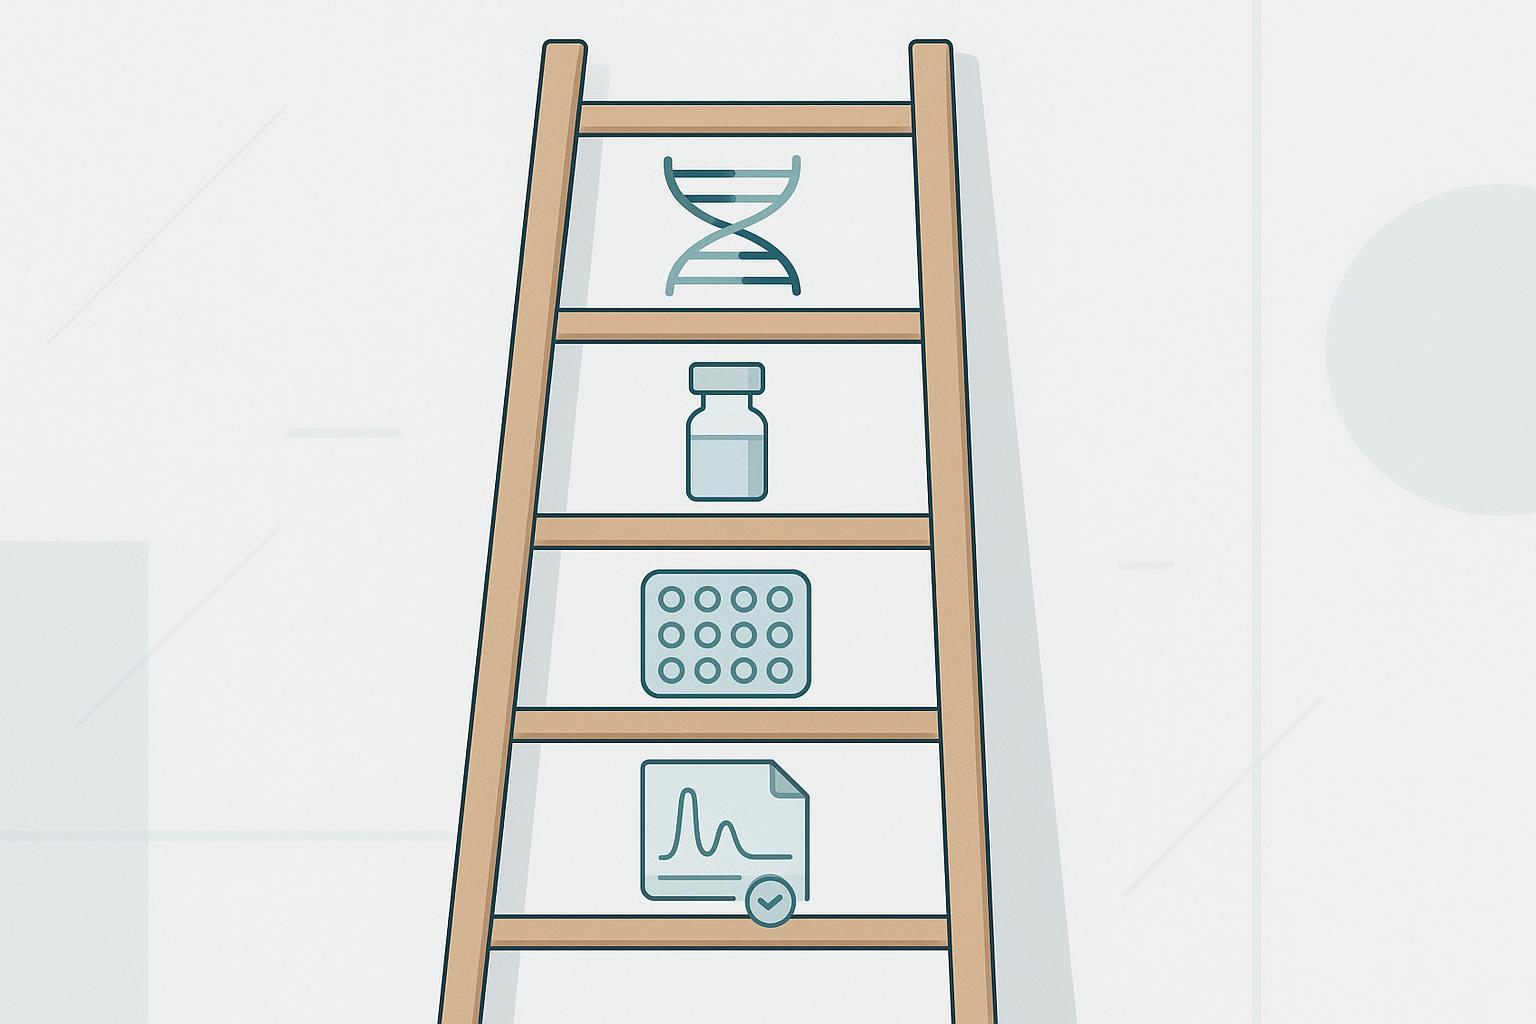
Five gates of peptide development readiness: synthesis reproducibility, mise à l'échelle, contrôle des modifications, analytical package and process decisions.
Ce que signifie réellement « préparation au développement de peptides »
La préparation au développement des peptides n’est pas une étiquette d’étape. Il s'agit de l'ensemble des éléments de preuve qu'un programme peut remettre à un investisseur., un associé ou un régulateur sans réserve. Un programme est prêt lorsque son historique de synthèse, données à grande échelle, contrôles de modification, le package analytique et les décisions relatives aux processus survivent tous à un examen minutieux en même temps.
Le mois de septembre 2026 L’actualité de TwoStep Therapeutics est un point d’ancrage d’observation utile: un financement de série A et une autorisation IND pour le TS-104, décrit publiquement comme un conjugué peptide-médicament qui associe un peptide liant l'intégrine au MMAE, avec phase 1 attendu plus tard dans 2026. Ce que cet enregistrement ne divulgue pas, ce sont les données CMC sous-jacentes.. Le financement et le dédouanement sont visibles; la reproductibilité de la synthèse, les essais de mise à l'échelle et la validation analytique qui les sous-tendent ne sont pas.
Cette lacune est la raison pour laquelle ce guide est élaboré à partir de documents réglementaires primaires et de preuves de praticiens plutôt que des documents déposés par une seule entreprise.. Le cadre ci-dessous organise la préparation en cinq portes, de la séquence au candidat prêt pour l'IND, chacun produisant un artefact spécifique que vous pouvez exiger de votre propre programme.
Clé à retenir: L’état de préparation peut être évalué avant qu’un régulateur ne l’évalue. Si vous ne pouvez pas produire l'artefact derrière une porte, cette porte n'est pas fermée, quel que soit l'état d'avancement du programme.
Conditions préalables: ce dont vous avez besoin avant d'évaluer votre état de préparation
Services Les cinq portes qui suivent ne sont aussi utiles que les documents que vous leur apportez. Avant de réaliser une auto-évaluation, assembler quatre choses.
Enregistrements de lots actuels et certificats d'analyse. Pas le tableau récapitulatif d'un diaporama: les enregistrements de lots réels, avec numéros de lot, rendements, et les résultats d'analyse tels que rapportés.
Les méthodes analytiques et leur statut de validation. Pour chaque méthode, savoir s'il est qualifié, validé, ou encore en développement. Une méthode qui n'a pas été validée ne peut pas prendre en charge une spécification de version, et l'écart fera surface à la porte 4.
Le profil du produit cible, itinéraire prévu, et dose. Ceux-ci déterminent les limites d'endotoxines et de stérilité que vous appliquerez plus tard., donc un examen de l'état de préparation sans eux est incomplet.
Familiarité avec les documents primaires de référence des portes. Les propres exigences de la FDA en matière de contenu CMC pour une IND définissent la phase section par section. 1 attentes, y compris le 21 CFR 312.23(un)(7) chimie, fabrication, et contrôle le contenu. Les normes ICH et USP citées tout au long, Je Q2(R2), Je Q6B, Je Q1A(R2), USP <71>, et USP <85>, sont les points de référence pour la validation, caractéristiques, stabilité, stérilité, et les endotoxines bactériennes respectivement. La page FDA a été lue directement pour cet article et confirme ces Phase 1 contenu; les fichiers PDF ICH n'étaient pas lisibles dans cette exécution, traitez-les donc comme des normes à consulter plutôt que comme un texte cité ici.
Supposons que vous soyez à l’aise avec la terminologie RP-HPLC et UPLC, peut lire un chromatogramme, et peut suivre les données LC-MS sans couche de traduction. Si ce n'est pas toi, amener quelqu'un qui peut. Une auto-évaluation réaliste aux cinq portes nécessite deux à trois jours de travail ciblé., la majeure partie est consacrée à la localisation des documents plutôt qu'à leur interprétation.
Avant de commencer: le retard le plus courant n'est pas une lacune technique. C'est découvrir à mi-évaluation qu'une méthode n'a jamais été validée ou qu'un enregistrement de lot est manquant.
Grille 1: Prouver la reproductibilité de la synthèse
À la fin de cette porte, vous devriez être en mesure de montrer que la même séquence, fait deux fois, donne le même profil d'impuretés dans des limites que vous avez définies à l'avance. La reproductibilité est la première chose qu'un partenaire ou un évaluateur vérifie, car un processus qui ne peut pas se répéter ne peut pas être validé.
Commencez par corriger la façon dont vous mesurez. La pureté est définie par RP-HPLC ou UHPLC comme le pourcentage de peptide cible par rapport aux impuretés absorbées à 220 nm, la base de l'absorption des liaisons peptidiques, et les principales impuretés sont des séquences de délétion générées lors de la synthèse (GenScript, récupéré 2026-08-03). Ensuite, définissez les critères d'acceptation lot par lot par rapport à la note dont le programme a réellement besoin., pas la meilleure note disponible: les notes publiées sont immunologiquement ≥ 75 %, ≥85 % biochimie, ≥95 % de haute pureté et ≥98 % industriel, et la variabilité d'un lot à l'autre augmente à mesure que la pureté diminue, surtout en dessous 80% (GenScript, récupéré 2026-08-03). Traitez ces notes comme des catégories commerciales de fournisseurs, pas de spécifications réglementaires.
Le mode d'échec est un programme qui signale la pureté d'un meilleur lot et ne peut pas le reproduire.. Qualifier un fournisseur sur un seul 98% le lot et la mise à l'échelle peuvent révéler que la qualité de routine est 85%, avec dérive visible entre les lots.
Deux lots consécutifs ou plus avec des profils d'impuretés RP-HPLC/UHPLC comparables à 220 nm
Degrés de pureté des fournisseurs et cartographie de leurs applications
Pureté du meilleur lot unique qui ne peut pas être répétée
2. Mise à l'échelle
Performance démontrée à l’échelle cible, non extrapolé à partir d'essais à petite échelle
Données de développement de processus
Processus qui fonctionne uniquement à l’échelle du laboratoire
3. Modifications
Stratégie de contrôle définie pour chaque étape de conjugaison ou de modification
Données de modification spécifiques au site
Hétérogénéité des modifications incontrôlées
4. Package analytique
Synthèse peptidique Méthodes validées couvrant l’identité, pureté, puissance et impuretés
Je Q2(R2) et Q6B
Méthodes qui ne peuvent pas prendre en charge la version ou la stabilité
5. Traiter les décisions
Sélection d'itinéraire documentée avec données de comparabilité à l'appui
Dossiers de développement de processus CMC
Décisions reportées jusqu'à ce qu'elles bloquent le dépôt
Grille 2: Réduisez les risques liés à la mise à l’échelle avant d’en avoir besoin
Au bout de cette porte, vous devriez être en mesure de dire si votre itinéraire survit au passage du milligramme au kilogramme, et pointez vers des données plutôt que la confiance d’un fournisseur. La mise à l’échelle est le moment où une voie de recherche viable devient discrètement non rentable ou non reproductible., la question n'est donc pas de savoir si un CDMO peut produire plus de matériel, mais est-ce qu'il l'a déjà fait.
Demandez où la synthèse en phase solide arrête de se mettre à l'échelle proprement. Neuland Labs place le SPPS linéaire simple à une limite pratique d'environ 30 à 40 résidus, et rapporte que des peptides modifiés, sens cyclique, séquences lipidées ou conjuguées, il faut tenir au moins 95% pureté à l'échelle du kilogramme, ce qui signifie en pratique une HPLC préparative en plusieurs étapes et une lyophilisation contrôlée (Laboratoires Neuland, 2025). Les seuils d'impuretés se situent généralement au niveau ou en dessous 0.1% et nécessitent une justification, pas d'hypothèse.
Les noms de la littérature des praticiens sur les modes de défaillance à grande échelle sont spécifiques et méritent d'être testés par rapport à votre propre séquence.: agrégation à partir de cycles de couplage étendus, réactions secondaires, le rendement diminue à mesure que la chaîne s'allonge, consommation quasi-linéaire de résine, acides aminés protégés et solvant, complexité de l'épuration, pertes de dégradation pendant le temps de maintien, et les écarts de qualité tels que le changement de stéréochimie, perte de pureté et échec de lot qui sont amplifiés à un volume plus élevé (Laboratoires Neuland, 2025).
Une mise en garde honnête sur la base de preuves. Les références quantitatives de mise à l'échelle de la synthèse peptidique disponibles pour cette évaluation proviennent de la littérature des fournisseurs et de la littérature existante.. Les chiffres SPPS à grande échelle publiés par Andersson et ses collègues dans 2000 sont des références héritées et n'ont pas été vérifiées ici, alors traitez-les comme arrière-plan plutôt que comme données de performances actuelles. Exigez vos propres numéros: enregistrements de lots, contrôles en cours de processus, et au moins une campagne démontrée à l'échelle que vous avez l'intention de déposer.
Grille 3: Contrôler délibérément les modifications
À la fin de cette porte, vous devriez être en mesure de montrer que chaque modification non naturelle chez votre candidat est spécifiée., contrôlé et confirmé analytiquement, pas supposé. Une modification apportée n’est pas une modification contrôlée.
Énumérer chaque modification, nommer l'attribut qu'il change, et associez-le à la méthode qui le confirme. La cyclisation modifie la stabilité conformationnelle et est confirmée par la cartographie peptidique et la RMN où l'identité nécessite un support orthogonal. La lipidation et la PEGylation modifient l'hydrophobicité, comportement d'agrégation et demi-vie, et sont confirmés par LC-MS/HRMS et analyse des acides aminés. La conjugaison est le cas où la chimie d'un programme peptidique et ses analyses divergent le plus souvent., parce que les composants du conjugué ont chacun besoin de leur propre contrôle.
TS-104 illustre ce point. BusinessWire décrit le TS-104 comme un peptide liant l'intégrine PIP conjugué au MMAE, la question de l'état de préparation n'est donc pas seulement la pureté du peptide mais aussi la cohérence du conjugué. Peptides synthétiques Le dossier public ne divulgue pas la chimie de la conjugaison, le contrôle du rapport médicament/peptide ou les spécifications de libération, donc ceux-ci restent inférés plutôt que prouvés. À propos
Le mode d'échec est une modification introduite pour la puissance qui modifie silencieusement le profil d'impuretés ou la stabilité du peptide., découvert uniquement lorsque le package d’analyse peptidique est assemblé.
Grille 4: Construire le package analytique
À la fin de cette porte, vous devriez détenir un package méthode par attribut: une ligne par attribut de version, une procédure nommée par ligne, et un statut de validation pour chacun. Le package est la couche de preuves dont dépend chaque porte antérieure, parce qu'un numéro de pureté à lui seul ne dit rien à l'évaluateur sur l'identité, contre-ion, solvants résiduels ou endotoxines.
Partez des propres exigences de contenu CMC de la FDA pour une IND, qui précisent la structure et les preuves d'identité, le fabricant, une méthode générale de préparation avec des réactifs, solvants et catalyseurs ainsi qu'un organigramme, limites acceptables et méthodes d’analyse pour l’identité, force, qualité et pureté, et informations sur la stabilité (NOUS. Administration des aliments et des médicaments, récupéré 2026-09-18). L’interdiction déclarée par l’agence est que suffisamment d’informations « doivent être soumises pour garantir l’identification appropriée »., qualité, pureté, et la force du médicament expérimental. RMN, IR et UV sont les méthodes d'identité conventionnelles, La HPLC transporte la pureté et les impuretés, et des certificats d'analyse sont attendus aux côtés.
Attachez ensuite les attentes de validation à chaque ligne. Je Q2(R2) définit les caractéristiques de validation par objectif de procédure: les procédures de test et d'activité doivent être spécifiques, précision, précision, linéarité, portée et robustesse, avec LOD et LOQ généralement pas attendus; les procédures quantitatives d'impuretés ajoutent LOD et LOQ; centres de tests limites sur la spécificité et la LOD; l’identité se concentre sur la spécificité et la sélectivité. Les plages d'acceptation appliquées par la plupart des programmes sont d'environ 98,0 à 102,0 % de récupération pour la précision du test., %RSD ≤2 % pour la répétabilité du test, 80–120 % de récupération pour la précision des impuretés, %RSD ≤5 % pour la précision des impuretés et %RSD ≤10 % à la LOQ. Traitez ces plages comme une convention de départ plutôt que comme une exigence fixe, et confirmez les jeux de paramètres par rapport au texte des lignes directrices lui-même avant de les valider dans une spécification.
Pour la spécification elle-même, Cadre de spécification de l’ICH Q6B est le modèle utile même pour un peptide synthétique: identité via un test très spécifique ou plusieurs si nécessaire, pureté et impuretés via des tests dépendants de la méthode qui peuvent nécessiter une combinaison de méthodes, et la puissance via un test reflétant l'activité biologique. Les critères d'acceptation doivent suivre la capacité du processus, performances de la méthode, caractérisation du produit et pertinence clinique plutôt qu’une liste de tests universelle.
Les limites d'impuretés méritent leur propre rangée. Dans le cadre adjacent à la FDA, couramment appliqué aux peptides synthétiques, Les impuretés liées aux peptides présentes dans le produit à tester et dans le produit de référence ne doivent pas être supérieures à celles du comparateur., nouvelles impuretés liées aux peptides ci-dessus à peu près 0.10% doit être identifié et justifié, et de nouvelles impuretés ci-dessus 0.5% ne sont généralement pas acceptables. Ce cadre n'a pas été lu directement à partir d'une source principale dans cette revue, considérez donc les seuils comme une question à poser à votre responsable réglementaire plutôt que comme une limite établie..
La stérilité et l'endotoxine sont les deux attributs les plus souvent laissés de côté., et les deux ont des calculs arithmétiques que vous pouvez exécuter maintenant. La formule limite des endotoxines L = K/M utilise K = 5 UE/kg pour la plupart des parentéraux et 0.2 UE/kg pour les produits intrathécaux, avec M la dose bolus maximale par kg et par heure (Résumé de ChemVerify sur la limite d'endotoxines bactériennes USP, calculé à partir de la dose humaine maximale, 2026-04-12). L'exemple travaillé mérite d'être internalisé: 100 µg de peptide à 3 UE/mg administré à un 25 g souris donne 0.3 UE, au-dessus du 0.125 Seuil de l'UE pour cette dose. Une limite qui semble confortable par milligramme peut échouer à la dose que vous avez réellement l'intention d'utiliser..
Les tests de stérilité suivent USP <71> exigences en matière de tests de stérilité, qui font appel à deux médias (Milieu de digestion soja-caséine à 20–25 °C et milieu fluide thioglycolate à 30–35 °C), une incubation d'au moins 14 jours, et soit une filtration sur membrane à travers un filtre ≤0,45 µm, soit une inoculation directe, avec inoculation directe limitée à 10% du volume des médias. La filtration sur membrane comme méthode de stérilité préférée est la référence réglementaire lorsque le produit le permet: filtration, rinçage avec des agents inactivants tels que la lécithine, polysorbate 80 ou thiosulfate de sodium, puis la culture, avec examen visuel généralement tous les jours 3, 5, 7 et 14. Les produits visqueux ou non filtrables peuvent utiliser l'inoculation directe, mais planifiez le choix de la méthode avant le lot GMP, pas après.
Pour un pourboire: Construire le package sous forme de matrice, pas un rapport. Colonnes pour l'attribut, méthode, statut de validation, critère d'acceptation et source du critère. Un évaluateur capable de lire un tableau et de constater que chaque phase 1 l'attribut a une méthode validée posera ses questions sur votre chimie au lieu de votre documentation.
Un contrôle de capacité qui vaut la peine d’être effectué auprès de n’importe quel fournisseur: peuvent-ils exécuter la pureté RP-HPLC ou UPLC, Tests d'identité LC-MS et d'endotoxines LAL par rapport à la même spécification que vous avez l'intention de déposer, et peuvent-ils montrer les rapports de validation pour chacun? MOL Changes prend en charge les flux de travail analytiques des peptides dans tous les domaines de la pureté, tests d'identité et d'endotoxines, et la question pertinente est de savoir si l'ensemble de méthodes correspond à votre spécification plutôt que de savoir si un certificat existe. Demandez la matrice méthode par attribut et les résumés de validation qui la sous-tendent.
Grille 5: Prendre les décisions de développement des processus
Au bout de cette porte, le processus est défini, contrôlé et transférable, non seulement reproductible dans un laboratoire. Le développement de processus est ce qui transforme une synthèse reproductible en une voie de fabrication défendable: fixer les paramètres dont dépend le profil d'impuretés, noter les temps d'attente et les contrôles en cours de processus, et construire le package de stabilité sur les conditions sur lesquelles les conditions de stabilité ICH sur lesquelles un package permettant l'IND est construit (Je Q1A(R2), 2003) spécifier. Pour une substance médicamenteuse destinée au stockage réfrigéré, cela signifie un stockage à long terme à 5 °C ± 3 °C pour 12 mois et stockage accéléré à 25 °C ± 2 °C / 60% HR ± 5% RH pendant six mois; la condition générale accélérée est 40 °C ± 2 °C / 75% HR ± 5% RH pendant six mois.
Les attentes réglementaires vont dans le même sens. Sur 28 Juillet 2026 la FDA a émis 17 projet révisé de lignes directrices spécifiques à certains produits peptidiques génériques, mise à jour des recommandations sur les soumissions ANDA pour la médecine recombinante, peptides produits synthétiquement ou semi-synthétiquement, tests de réponse immunitaire innée, le projet révisé de lignes directrices de la FDA sur les seuils d’impuretés peptidiques, évaluation de la structure d'ordre supérieur et évaluation de l'activité biologique, et retire son mois de mai 2021 des conseils sur les produits peptidiques synthétiques hautement purifiés faisant référence aux médicaments répertoriés comme étant d'origine ADNr, avec une révision prévue dans 2026. Ces directives sont orientées vers l'ANDA et ne régissent pas les nouveaux peptides au stade IND., mais ils signalent vers où se dirigent les attentes en matière d'impuretés et de structure. Le mode de défaillance est un processus qui se déroule dans une seule installation et ne peut être transféré, car les paramètres contrôlant le profil d'impuretés n'ont jamais été notés.
Pour un pourboire: Conservez un seul enregistrement de décision de développement de processus qui répertorie chaque paramètre fixe, temps de maintien, critère de contrôle et d'acceptation en cours de fabrication, ainsi un site récepteur peut reproduire le profil d'impureté plutôt que de le redécouvrir.
Erreurs courantes qui bloquent un programme peptidique
L'erreur la plus lourde de conséquences est de qualifier un fournisseur sur un seul certificat d'analyse du meilleur lot.. Un CoA prouve qu'un lot a été réussi; cela ne dit rien sur la question de savoir si les dix prochains le seront. Demandez une tendance lot à lot sur au moins trois campagnes consécutives avant de traiter un fournisseur comme qualifié. Le mode échec est silencieux: les tests de libération réussissent sur le lot de qualification, puis dépasse les spécifications à l'échelle dont vous avez réellement besoin.
La deuxième erreur consiste à considérer une voie à l’échelle de la recherche comme étant prête à être mise à l’échelle.. La synthèse en phase solide cesse de se détartrer proprement au point où la charge de résine, l’efficacité du couplage et le rendement de l’épuration ne bougent plus ensemble, et un itinéraire à l'échelle du gramme ne vous dit rien sur cette limite. Demander des données en kilogrammes, ou au minimum un plan de mise à l'échelle documenté avec les paramètres qui seront revérifiés.
La troisième suppose qu'une modification est contrôlée parce qu'elle a été effectuée. Faire un conjugué n'est pas la même chose que le contrôler. Sans méthode permettant de distinguer les espèces modifiées des espèces non modifiées, on ne peut pas distinguer un processus contrôlé d'un processus chanceux.
La quatrième consiste à construire le package analytique sur un nombre de pureté plutôt que sur un ensemble de méthodes au niveau des attributs.. Je Q2(R2) définit les caractéristiques de validation par objectif de procédure, donc un seul test de pureté ne peut pas couvrir l'identité, puissance, impuretés et changement indiquant la stabilité.
La cinquième consiste à différer la stabilité jusqu'à ce que le package permettant l'IND soit assemblé. La stabilité définit la durée de conservation et la période de retest, et cela prend du temps calendaire que vous ne pourrez pas compresser plus tard. Démarrez-le pendant que le processus est encore verrouillé.
Une limite honnête: le dossier public TwoStep prouve le financement et l'autorisation IND. Les affirmations de préparation qui en découlent sont déduites du cadre, non divulgué par l'entreprise.
Résultats: à quoi ressemble un candidat prêt pour l'IND
L’état de préparation au développement des peptides n’est pas un sentiment concernant une séquence prometteuse. Il s'agit d'un ensemble d'artefacts que votre équipe peut remettre à un investisseur, un partenaire ou un régulateur sans réécriture. La couverture de la série A corroborant l’ampleur et la date de l’augmentation de 62,5 millions de dollars de TwoStep (Yahoo Finance, 2026-09-10) montre que le capital arrive avant que le paquet CMC n'existe. Les études permettant l’IND peptidique sont ce qui comble cet écart.
[VISUEL: avant-après, « séquence prometteuse » (séquence, un lot à l'échelle de la recherche, un seul CoA) à côté de « Candidat prêt pour l'IND » (données lot à lot reproductibles, preuve à l'échelle du kilogramme, une table de contrôle des modifications, un package analytique méthode par attribut, un processus défini et transférable avec un package de stabilité)]
Structurez la liste de contrôle autour du cadre de spécification de l’ICH Q6B: identité, pureté et impuretés, puissance, avec des critères d'acceptation définis à partir de la capacité du processus, performances des méthodes et caractérisation des produits. Q6B a été écrit pour les produits biotechnologiques, alors traitez-le comme un cadre plutôt que comme une règle spécifique au peptide. Les données de stabilité devraient déjà se trouver dans les conditions de stabilité ICH sur lesquelles un package permettant l'IND est construit: réfrigéré longuement à 5 °C ± 3 °C pour 12 mois, et accéléré à 25 °C ± 2 °C / 60% HR ± 5% RH pour 6 mois. Ces chiffres sont issus d'une synthèse du Q1A(R2) plutôt que le PDF guide, alors confirmez-les sur la page des lignes directrices avant de les citer en interne. Production de peptides
Le succès ressemble à une pureté de lot à lot dans les spécifications, seuils d'impuretés égaux ou inférieurs 0.1% avec une justification déclarée, méthodes validées selon ICH Q2(R2) plages d'acceptation, endotoxine en dessous de la limite K/M, et la stérilité passe l'USP <71>. L’objectif étendu est d’étendre le package vers une structure d’ordre supérieur et une activité biologique., les évaluations de la FDA 2026 le projet de lignes directrices met désormais l’accent.
Les critères quantitatifs de ce type varient selon la source et le programme., et les chiffres ci-dessus sont tirés de la documentation du fournisseur et de la littérature existante plutôt que des données de performance auditées.. Rien ici ne constitue un conseil réglementaire ou ne remplace la propre stratégie réglementaire de votre programme..
Prochaines étapes
Si les cinq portes ci-dessus correspondent clairement à votre programme, la prochaine conversation utile est technique, pas commercial. Apportez les artefacts demandés par ce framework: données de pureté d'un lot à l'autre sur au moins trois lots consécutifs, la table de contrôle des modifications avec ses limites de release, et le package analytique méthode par attribut avec son statut de qualification. Un examen au niveau de la méthode de ces trois éléments fait généralement apparaître les lacunes qui apparaîtraient autrement au cours d'un cycle d'examen IND., quand ils sont bien plus chers à fermer.
MOL Changes publie cet article en tant que fabricant de peptides ayant un intérêt commercial dans les normes de qualité des peptides.. Le cadre ci-dessus est tiré des principaux documents réglementaires et des sources citées, pas à partir des propres données de l'entreprise.
Rien dans cet article ne constitue un conseil réglementaire ou un substitut à la propre stratégie réglementaire de votre programme.. Consultez un professionnel qualifié avant de prendre des décisions réglementaires ou CMC.
Pour les documents primaires, lire les directives de la FDA sur les IND pour la phase 1 études de médicaments, le PCI Q2(R2) directive de validation analytique, Spécifications ICH Q6B pour les produits biotechnologiques, Je Q1A(R2) tests de stabilité, et les chapitres de la Pharmacopée américaine sur la stérilité et les endotoxines bactériennes. Si vous souhaitez un examen au niveau de la méthode de votre package de préparation, parlez à un expert technique des artefacts spécifiques que votre programme a assemblés.
Chercheur scientifique en systèmes de livraisonExpertise de base: Administration orale de peptides, nanoparticule lipidique (TNL) encapsulation, peptides pénétrant dans les cellules (RPC), et formulations à libération prolongée.
Profil: Les principaux défis liés au développement de médicaments peptidiques résident dans leurs courtes demi-vies et les difficultés d’administration orale., et Miao He est un expert de premier plan dans la résolution de ces problèmes. Elle possède une vaste expérience dans le domaine des systèmes de délivrance de peptides. Elle se concentre actuellement sur le développement de nouveaux activateurs de perméation et de nanosphères pour améliorer considérablement la biodisponibilité des peptides..
🟢 En ligne · Réponse sous 24h · Synthèse peptidique & CRO
MC
Salut 👋 Bienvenue dans MOL Changes
Dites-nous ce dont vous avez besoin – séquence, pureté, quantité ou dosage – et notre équipe de synthèse vous répondra avec un devis détaillé dans un délai d’un jour ouvrable. Aucun paiement en ligne requis.