簡単な回答
ペプチド開発準備の 5 つのゲート: 合成の再現性, スケールアップ, 変更管理, 分析パッケージとプロセスの決定.
「ペプチド開発の準備が整っている」とは実際には何を意味するのか
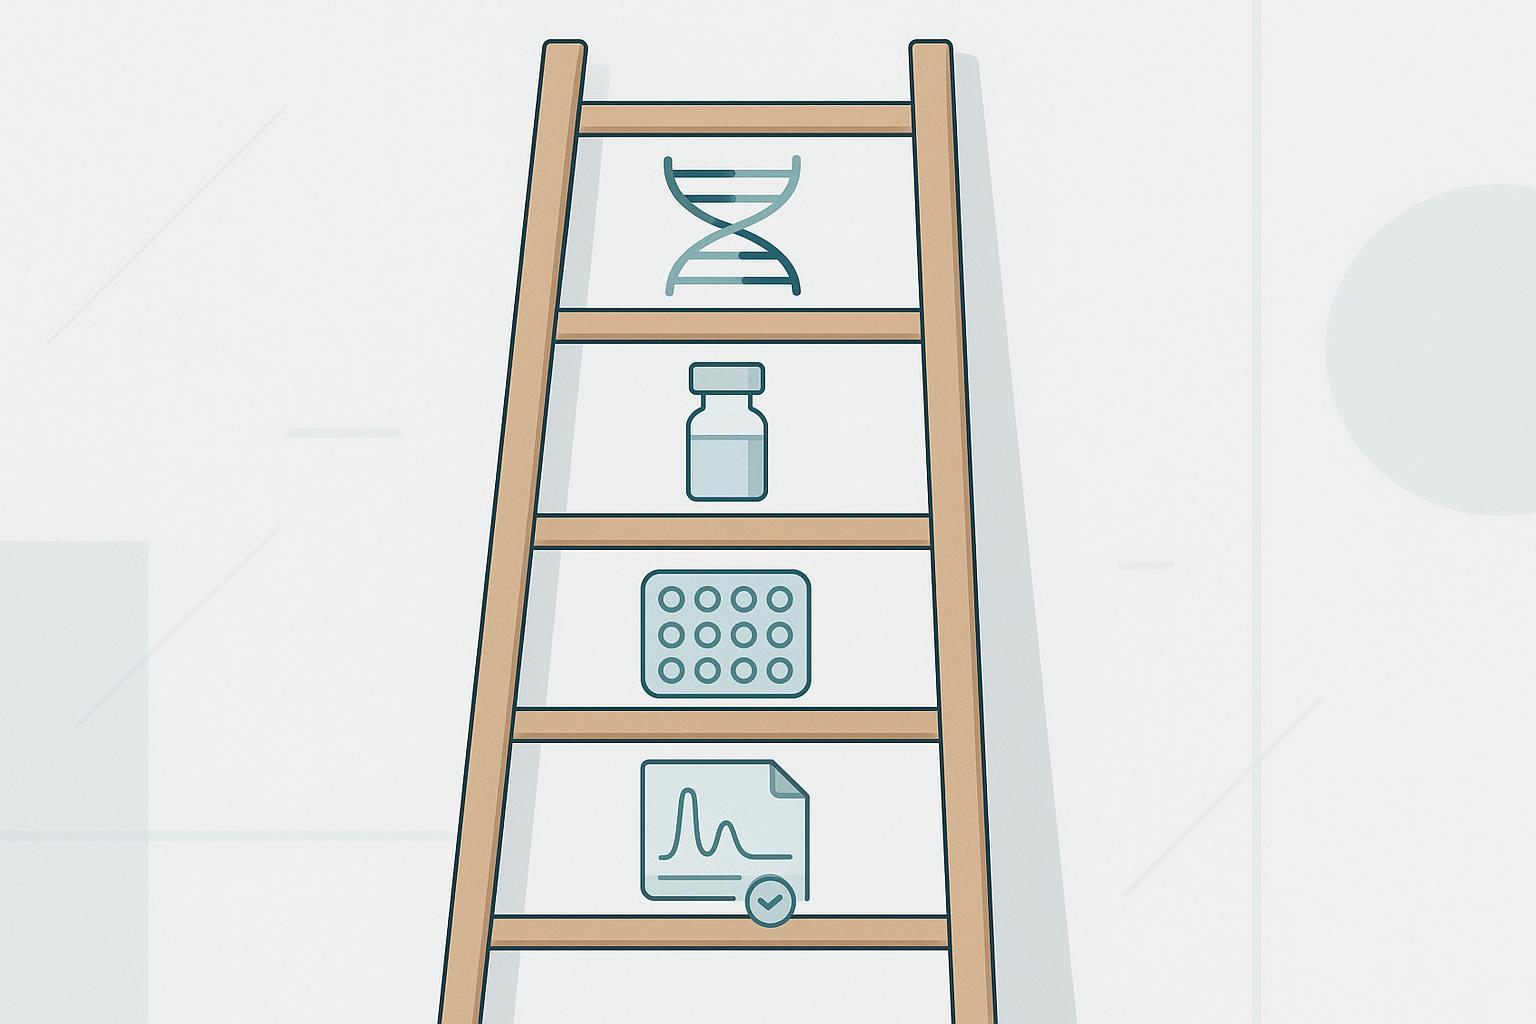
ペプチド開発の準備は段階的なラベルではありません. プログラムが投資家に渡すことができる一連の証拠成果物です, 警告なしのパートナーまたは規制当局. プログラムの合成履歴が表示されると、プログラムの準備が完了します。, スケールアップデータ, 変更コントロール, 分析パッケージとプロセスの決定はすべて同時に精査に耐えます.
9月 2026 TwoStep Therapeutics のニュースは有用な観察アンカーです: シリーズAの資金調達とTS-104のIND認可, インテグリン結合ペプチドとMMAEを組み合わせるペプチド-薬物複合体として公的に記載されている, 位相あり 1 後半に予想される 2026. この記録で開示されていないのは、基礎となる CMC データです. 融資とクリアランスが見える; 合成の再現性, スケールアップの実行とその背後にある分析検証は行われません。.
このギャップが、このガイドが 1 つの企業の提出書類ではなく、主要な規制文書と実務家の証拠に基づいて作成されている理由です。. 以下のフレームワークは、準備を 5 つのゲートにまとめています。, 配列から IND 対応候補まで, それぞれが独自のプログラムに要求できる特定のアーティファクトを生成します.
重要なポイント: 準備状況は規制当局が評価する前に評価可能. ゲートの後ろでアーティファクトを生成できない場合, その門は閉まっていません, プログラムがどこまで進んでも.
前提条件: 準備状況を評価する前に必要なこと
サービス その後に続く 5 つの門は、あなたが持ってきた書類によってのみ役に立ちます。. 自己評価を実行する前に, 4つのものを組み立てる.
現在のバッチ記録と分析証明書. スライドデッキの概要表ではありません: 実際のバッチレコード, ロット番号付き, 収量, および報告された分析結果.
分析手法とその検証状況. それぞれの方法について, 資格があるかどうかを知る, 検証済み, またはまだ開発中. 検証されていないメソッドはリリース仕様をサポートできません, そしてそのギャップはゲートで表面化します 4.
対象製品プロファイル, 予定ルート, そして投与量. これらは、後で適用するエンドトキシンと無菌の制限を決定します。, したがって、それらがなければ準備状況レビューは不完全です.
ゲートが参照する主要文書に精通していること. IND に対する FDA 独自の CMC コンテンツ要件では、セクションごとのフェーズが定められています。 1 期待, を含めて 21 CFR 312.23(ある)(7) 化学, 製造業, そしてコンテンツをコントロールする. ICH および USP 規格の名称は全体を通して, I Q2(R2), I Q6B, 質問1A(R2), 米国薬局 <71>, およびUSP <85>, は検証の基準点です, 仕様, 安定性, 無菌性, および細菌エンドトキシンそれぞれ. この記事のために FDA のページを直接読んで、これらの段階を確認しました。 1 コンテンツ; この実行では ICH PDF を読み取ることができませんでした, したがって、ここで引用したテキストとしてではなく、参照するための基準として扱ってください。.
RP-HPLC および UPLC の用語に慣れていることを前提としています。, クロマトグラムが読める, 変換層なしで LC-MS データを追跡できます. それがあなたではない場合, できる人を連れてきて. 5 つのゲートすべてにわたって現実的な自己評価を行うには、2 ~ 3 日間の集中的な作業が必要です, そのほとんどは文書の解釈ではなく、文書の検索に費やされました.
始める前に: 最も一般的な遅延は技術的なギャップではありません. 評価の途中で、メソッドが検証されなかったか、バッチ レコードが欠落していることが判明しました.
ゲート 1: 合成の再現性を証明する
このゲートの終わりまでに、同じシーケンスであることを示すことができるはずです, 二度作った, 事前に定義した制限内で同じ不純物プロファイルを提供します. パートナーやレビュー担当者が最初に調査するのは再現性です, 繰り返せないプロセスは検証できないため、.
まずは測定方法を修正することから始めましょう. 純度は、RP-HPLC または UHPLC によって、吸収される不純物に対する標的ペプチドの割合として定義されます。 220 nm, ペプチド結合吸収基盤, 主な不純物は合成中に生成される欠失配列です。 (ジェンスクリプト, 取得した 2026-08-03). 次に、プログラムが実際に必要とするグレードに対してロット間の合格基準を設定します。, 入手可能な最高グレードではない: 公表されているグレードでは免疫力が 75% 以上達成されています, ≥85% 生化学, ≥95% 高純度および ≥98% 工業用, 純度が低下するとロット間のばらつきが大きくなります, 特に以下 80% (ジェンスクリプト, 取得した 2026-08-03). それらのグレードをベンダーの商用カテゴリとして扱う, 規制仕様ではない.
故障モードは、1 つの最良のバッチ純度を報告するプログラムですが、それを再現することはできません。. 単一の基準でサプライヤーを認定する 98% ロットとスケールアップにより、通常のグレードが以下であることが判明する場合があります。 85%, バッチ間の目に見えるずれがある.
|
ゲート |
証拠品 |
主要な 店 参照 |
故障モード |
|---|---|---|---|
|
1. 合成の再現性 |
同等の RP-HPLC/UHPLC 不純物プロファイルを持つ 2 つ以上の連続ロット 220 nm |
ベンダー純度グレードとそのアプリケーションマッピング |
反復不可能な単一の最高バッチの純度 |
|
2. スケールアップ |
目標規模で実証されたパフォーマンス, 小規模な実験から推定されていない |
プロセス開発データ |
ベンチスケールでのみ機能するプロセス |
|
3. 修正 |
各結合または修飾ステップに対して定義された制御戦略 |
サイト固有の変更データ |
制御されていない修飾の不均一性 |
|
4. 分析パッケージ |
ペプチド合成 ID をカバーする検証済みのメソッド, 純度, 効力と不純物 |
I Q2(R2) そしてQ6B |
リリースや安定性をサポートできないメソッド |
|
5. プロセスの決定 |
比較可能データをサポートする文書化されたルート選択 |
CMCプロセス開発実績 |
申請が阻止されるまで決定は延期される |
ゲート 2: スケールアップが必要になる前にリスクを回避する
この門の終わりまでに, あなたのルートがミリグラムからキログラムに移行しても生き残れるかどうかを言うことができるはずです, ベンダーの信頼ではなくデータを指す. スケールアップとは、実行可能な研究ルートが非経済的または再現不可能なルートになることです。, したがって問題は、CDMO がより多くの資料を作成できるかどうかではありません, しかし、すでにそれができているかどうか.
固相合成がどこできれいなスケーリングを停止するのかを尋ねる. Neuland Labs は、単純な線形 SPPS を実用上の限界としておよそ 30 に 40 残留物, そして、修飾されたペプチドが報告されています。, 周期的な意味, 脂質化または結合した配列, 少なくとも保持する必要がある 95% キログラムスケールでの純度, これは実際には、多段階の分取 HPLC と制御された凍結乾燥を意味します。 (ニューランド研究所, 2025). 不純物の閾値は通常以下に収まります 0.1% そして正当化が必要です, 仮定ではありません.
故障モード専門家による大規模な文献名は具体的であり、独自のシーケンスに対してテストする価値があります。: 拡張された結合サイクルからの凝集, 副反応, チェーンが長くなると歩留まりが低下する, ほぼ直線的な樹脂消費量, 保護されたアミノ酸と溶媒, 精製の複雑さ, ホールドタイム劣化損失, 立体化学の変化などの品質の逸脱, 純度の損失とバッチの失敗は、容量が増えるとさらに大きくなります (ニューランド研究所, 2025).
証拠に基づいた正直な警告が 1 つあります. この評価に利用できる定量的ペプチド合成のスケールアップ ベンチマークは、ベンダーおよび従来の文献から得られます。. Andersson らによって発表された大規模な SPPS 数値は、 2000 古い参照であり、ここではページ検証されていません, したがって、現在のパフォーマンス データとしてではなく、バックグラウンドとして扱います。. 自分の数字を要求する: バッチレコード, 工程内制御, 申請する予定の規模で実証済みのキャンペーンが少なくとも 1 つあること.
ゲート 3: 変更を意図的に制御する
このゲートの終わりまでに、候補内のすべての非自然な変更が指定されていることを示すことができるはずです, 管理され、分析的に確認された, 想定されていない. 行われた変更は管理された変更ではありません.
各変更を列挙する, 変更する属性に名前を付けます, そしてそれを確認するメソッドと組み合わせます. 環化は立体構造の安定性を変化させ、同一性が直交性のサポートを必要とするペプチドマッピングと NMR によって確認されます。. 脂質付加とペグ化により疎水性が変化します, 凝集挙動と半減期, LC-MS/HRMS およびアミノ酸分析によって確認されています. 結合は、ペプチド プログラムの化学とその分析が異なることが最も多いケースです。, 複合体のコンポーネントはそれぞれ独自の制御を必要とするため、.
TS-104 はその点を示しています. BusinessWireはTS-104をMMAEに結合したPIPインテグリン結合ペプチドとして説明しています, したがって、準備の問題はペプチドの純度だけでなく、結合体の一貫性も重要です. 合成ペプチド 公的記録は共役化学を開示していない, 薬物対ペプチド比の制御または放出仕様, したがって、それらは証拠ではなく推測されたままです. について
失敗モードは、不純物プロファイルやペプチドの安定性を静かに変化させる効力を得るために導入された修飾です。, ペプチド分析パッケージが組み立てられた場合にのみ発見される.
ゲート 4: 分析パッケージを構築する
このゲートの終わりまでに、メソッドと属性のパッケージを保持する必要があります。: リリース属性ごとに 1 行, 行ごとに 1 つの名前付きプロシージャ, およびそれぞれの検証ステータス. パッケージは、以前のすべてのゲートが依存する証拠レイヤーです。, なぜなら、純度の数値だけでは、査読者には正体について何も伝わらないからです。, 対イオン, 残留溶媒またはエンドトキシン.
IND に対する FDA 独自の CMC コンテンツ要件から始める, 構造と身元の証拠を特定する, メーカー, 試薬を使用した一般的な調製方法, 溶媒と触媒とフロー図, 同一性の許容限界と分析方法, 強さ, 品質と純度, と安定性情報 (私たち. 食品医薬品局, 取得した 2026-09-18). 同庁は、「適切な身元確認を確実にするために十分な情報を提出する必要がある」と規定している。, 品質, 純度, そして治験薬の強さ。」 NMR, IR と UV は従来の識別方法です, HPLC は純度と不純物を運ぶ, 分析証明書も併せて期待されます.
次に、検証期待値を各行に添付します. I Q2(R2) 手順の目的ごとに検証特性を設定します: アッセイと効力の手順には特異性が必要です, 正確さ, 精度, 直線性, 範囲と堅牢性, LOD と LOQ は通常は予期されません; 定量的不純物手順で LOD と LOQ を追加; 特異性と LOD を中心とした限界テスト; アイデンティティは特異性と選択性を重視します. ほとんどのプログラムが適用するアッセイ精度の許容範囲は、およそ 98.0 ~ 102.0% の回収率です。, %アッセイ再現性の RSD ≤ 2%, 80–不純物精度の 120% 回復, %不純物精度の RSD ≤ 5%、LOQ での %RSD ≤ 10%. これらの範囲を固定要件ではなく開始規則として扱います。, パラメータセットを仕様にコミットする前に、ガイドラインテキスト自体と照らし合わせてパラメータセットを確認します。.
仕様自体については, ICH Q6Bの仕様フレームワーク 合成ペプチドにも有用なテンプレートです: 特異性の高い検査、または必要に応じて複数の検査による識別, 方法の組み合わせが必要な場合がある方法に依存した試験による純度および不純物, 生物学的活性を反映するアッセイによる効力. 合格基準は工程能力に従う必要があります, メソッドのパフォーマンス, 普遍的なテストリストではなく、製品の特性評価と臨床的関連性.
不純物の制限には独自の議論が必要です. 合成ペプチドに一般的に適用される FDA に隣接する枠組みにおいて, 試験製品と参照製品の両方に存在するペプチド関連不純物は、比較対象を超えてはなりません, おおよそ上記の新しいペプチド関連不純物 0.10% 特定され正当化されるべきである, そしてその上の新たな不純物 0.5% 一般的には受け入れられません. このレビューでは、そのフレームワークを一次情報源から直接読み取ったものではありません。, したがって、しきい値は、確定した制限値ではなく、規制当局に提出する質問として扱ってください。.
不妊とエンドトキシンは、遅くまで放置されることが最も多い 2 つの属性です, どちらもすぐに実行できる演算機能を持っています. エンドトキシン限界の式 L = K/M では、K = が使用されます。 5 ほとんどの非経口薬については EU/kg、 0.2 くも膜下腔内製品の EU/kg, M は、1 kg/時間あたりの最大ボーラス投与量です。 (ChemVerify による USP 細菌エンドトキシン制限の概要, 人体への最大線量から計算, 2026-04-12). 実際に動作した例は理解する価値があります: 100 μgのペプチド 3 EU/mg に与えられる 25 g マウスの収量 0.3 欧州連合, 上に 0.125 その線量に対するEUの閾値. ミリグラムあたりの制限は快適に見えるが、実際に使用する予定の用量では失敗する可能性がある.
無菌試験が続きます 米国薬局 <71> 無菌試験の要件, これには 2 つのメディアが必要です (大豆カゼイン消化培地は 20 ~ 25 °C、流動チオグリコール酸培地は 30 ~ 35 °C), 最低14日間の潜伏期間, ≤0.45 µm フィルターによる膜濾過または直接接種, 直接接種に限定される 10% メディアボリュームの. 好ましい滅菌方法としてのメンブレンろ過は、製品がそれを許可する規制上のゴールドスタンダードです。: 濾過, レシチンなどの不活化剤を使ったすすぎ, ポリソルベート 80 またはチオ硫酸ナトリウム, それから文化, 通常は数日かけて視覚検査を行う 3, 5, 7 そして 14. 粘性のある製品や濾過不可能な製品は直接接種が可能, ただし、GMP バッチの前に方法の選択を計画します。, その後ではない.
チップ用: パッケージをマトリックスとして構築する, 報告書ではありません. 属性の列, 方法, 検証ステータス, 合格基準と基準の出典. 1 つのテーブルを読んですべてのフェーズを確認できるレビュー担当者 1 属性には検証済みの方法があり、質問は文書ではなく化学に費やされます。.
あらゆるサプライヤーに対して実行する価値のある能力チェック: RP-HPLC または UPLC 純度を実行できますか, 提出予定の同じ仕様に基づいた LC-MS の同一性および LAL エンドトキシンのテスト, それぞれの検証レポートを表示できますか?? MOL Changes は、純度全体にわたるペプチド分析ワークフローをサポートします, 身元とエンドトキシンの検査, 関連する質問は、証明書が存在するかどうかではなく、メソッド セットが仕様にマップされているかどうかです。. メソッドごとの属性マトリックスとその背後にある検証の概要を尋ねる.
ゲート 5: プロセス開発に関する決定を下す
この門の終わりまでに, プロセスが定義されている, 管理され譲渡可能, 1つの研究室だけで再現できるわけではない. プロセス開発は、再現可能な合成を防御可能な製造ルートに変えるものです: 不純物プロファイルが依存するパラメータを修正します, 保留時間と工程内管理を書き留める, IND 対応パッケージが構築される ICH 安定性条件に基づいて安定性パッケージを構築します (質問1A(R2), 2003) 特定. 冷蔵保存を目的とした原薬の場合, それは長期保管を意味します 5 ℃± 3 ℃ 12 月および加速ストレージ 25 ℃± 2 ℃ / 60% 相対湿度± 5% 6ヶ月間の相対湿度; 一般的な加速状態は 40 ℃± 2 ℃ / 75% 相対湿度± 5% 6ヶ月間の相対湿度.
規制当局の期待も同じ方向に向かっています. の上 28 7月 2026 FDAが発行した 17 特定のジェネリックペプチド製品に関する改訂された製品固有のガイダンス草案, 組換えによるANDA申請に関する推奨事項の更新, 合成または半合成で生成されたペプチド, 自然免疫反応検査, ペプチド不純物閾値に関する FDA の改訂されたガイダンス草案, 高次構造評価と生物活性評価, そして5月の計画を撤回する 2021 rDNA由来収載医薬品を参考にした高純度合成ペプチド製品に関するガイダンス, に改訂が予定されています 2026. これらのガイダンスは ANDA に向けたものであり、IND 段階の新規ペプチドを管理するものではありません, しかし、それらは不純物と構造の期待がどこに向かっているのかを示しています. 障害モードは 1 つの施設内で通過し、転送できないプロセスです。, 不純物プロファイルを制御するパラメータが書き留められていなかったため.
チップ用: すべての固定パラメータをリストした単一のプロセス開発意思決定記録を保持します。, ホールドタイム, 工程内管理と合格基準, そのため、受信サイトは不純物プロファイルを再発見するのではなく、再現することができます。.
ペプチドプログラムを停止させるよくある間違い
最も重大な間違いは、単一の最良バッチの分析証明書でサプライヤーを認定したことです。. CoA は 1 つのロットが合格したことを証明します; 次の10人がそうなるかどうかについては何も述べていない. ベンダーを認定済みとして扱う前に、少なくとも 3 回の連続したキャンペーンにわたるロット間の傾向を尋ねてください。. 故障モードはサイレントです: リリーステストは認定ロットに合格します, 実際に必要なスケールで仕様を超えてしまう.
2 番目の間違いは、研究規模のルートをスケール対応型として扱うことです。. 固相合成では、樹脂がロードされた時点でスケーリングがきれいに停止します。, カップリング効率と精製収率が連動しなくなる, そしてグラムスケールのルートはその境界について何も教えてくれない. 需要キログラムデータ, または少なくとも、再検証されるパラメータを含む文書化されたスケールアップ計画.
3 番目は、変更が行われたため、変更が制御されていると仮定します。. 共役を作ることとそれを制御することは同じではない. 修飾されていない種から修飾された種を解決する方法がない, 制御されたプロセスと幸運なプロセスを区別することはできません.
4 番目は、属性レベルのメソッド セットではなく純度番号に基づいて分析パッケージを構築することです。. I Q2(R2) 手順の目的ごとに検証特性を設定する, そのため、単一の純度アッセイでは正体をカバーすることはできません, 効力, 不純物と安定性を示す変化.
5 番目は、IND 対応パッケージがアセンブルされるまで安定性を延期します。. 安定性は保存期間と再試験期間を定義します, カレンダーにかかる時間がかかり、後で圧縮することはできません. プロセスがロックされている間に開始します。.
正直な限界が 1 つあります: TwoStep の公開記録は資金調達と IND 認可を証明します. そこから派生する Readiness の主張はフレームワークから推測されます。, 会社からは開示されていない.
結果: IND対応の候補者はどのようなものか
ペプチド開発の準備は、有望な配列についての感情ではありません. これは、チームが投資家に渡すことができる成果物のセットです, 書き換えを必要としないパートナーまたは規制当局. TwoStep の 6,250 万ドルの資金調達の規模と日付を裏付けるシリーズ A の報道 (ヤフーファイナンス, 2026-09-10) CMCパッケージが存在する前に資本が到着することを示しています. ペプチド IND を可能にする研究はそのギャップを埋めるものです.
[ビジュアル: ビフォーアフター, 「約束の連続」 (順序, 1つの研究規模のバッチ, 単一の CoA) 「IND対応候補者」の横 (再現可能なロット間のデータ, キログラムスケールの証拠, 変更管理テーブル, メソッドごとの属性分析パッケージ, 安定性パッケージを備えた定義済みの移行可能なプロセス)]
ICH Q6B の仕様フレームワークに基づいてチェックリストを構成する: 身元, 純度と不純物, 効力, 工程能力に基づいて設定された合格基準を使用, メソッドのパフォーマンスと製品の特性評価. Q6B はバイオテクノロジー製品向けに書かれています, したがって、ペプチド固有のルールではなくフレームワークとして扱います。. 安定性データは、IND 対応パッケージが構築される ICH 安定性条件にすでに設定されている必要があります。: 冷蔵で長期保存 5 ℃± 3 ℃ 12 月, そして加速した 25 ℃± 2 ℃ / 60% 相対湿度± 5% RH用 6 月. これらの数字は Q1A の概要から取得したものです(R2) ガイドラインPDFではなく, そのため、社内で引用する前にガイドライン ページで確認してください。. ペプチドの生産
成功はロット間の仕様内部の純度のように見える, 不純物閾値以下 0.1% 明示された正当な理由とともに, ICH Q2で検証されたメソッド(R2) 許容範囲, K/M限界以下のエンドトキシン, USPに合格した無菌性 <71>. 拡張目標は、高次構造と生物学的活性に向けてパッケージを拡張することです, FDAの評価 2026 ガイドライン草案では現在強調されている.
この種の定量的なベンチマークはソースやプログラムによって異なります。, 上記の数値は、監査されたパフォーマンス データではなく、ベンダーおよび従来の文献から引用されたものです。. ここに記載されている内容は、規制に関するアドバイスやプログラム独自の規制戦略に代わるものではありません。.
次のステップ
上記の 5 つのゲートがプログラムに正しくマッピングされている場合, 次に役に立つ会話は技術的なものです, 商業的なものではありません. このフレームワークが要求するアーティファクトを導入する: 少なくとも 3 つの連続するロットにわたるロット間の純度データ, 変更管理テーブルとそのリリース制限, メソッドごとの属性分析パッケージとその認定ステータス. 通常、これら 3 つの項目を手法レベルでレビューすると、IND レビュー サイクル中に現れるであろうギャップが表面化します。, 閉店するのにはるかに費用がかかる場合.
MOL Changes は、ペプチドの品質基準に商業的関心を持つペプチドメーカーとしてこの記事を公開しています. 上記のフレームワークは、主要な規制文書および引用された情報源から引用されています。, 企業自身のデータからのものではない.
この記事のいかなる内容も、規制に関するアドバイスやプログラム独自の規制戦略の代替となるものではありません。. 規制やCMCに関する決定を下す前に、資格のある専門家に相談してください.
一次書類については, フェーズの IND に関する FDA のガイダンスを読む 1 薬物の研究, ICH Q2(R2) 分析的検証ガイドライン, バイオテクノロジー製品の ICH Q6B 仕様, 質問1A(R2) 安定性試験, および米国薬局方の無菌性および細菌性エンドトキシンに関する章. 準備パッケージのメソッドレベルのレビューが必要な場合, プログラムが組み立てた特定の成果物について技術専門家に相談する.