¿Qué significa realmente “preparación para el desarrollo de péptidos”?
La preparación para el desarrollo de péptidos no es una etiqueta de etapa. Es el conjunto de artefactos de evidencia que un programa puede entregar a un inversor., un socio o un regulador sin reservas. Un programa está listo cuando su historial de síntesis, datos de ampliación, controles de modificación, El paquete analítico y las decisiones de proceso sobreviven al escrutinio al mismo tiempo..
el septiembre 2026 Las noticias de TwoStep Therapeutics son un útil ancla de observación: un financiamiento Serie A y una autorización IND para TS-104, descrito públicamente como un conjugado péptido-fármaco que empareja un péptido de unión a integrina con MMAE, con fase 1 esperado más tarde en 2026. Lo que ese registro no revela son los datos subyacentes de CMC.. La financiación y la liquidación son visibles.; la reproducibilidad de la síntesis, Las ejecuciones de ampliación y la validación analítica detrás de ellas no son.
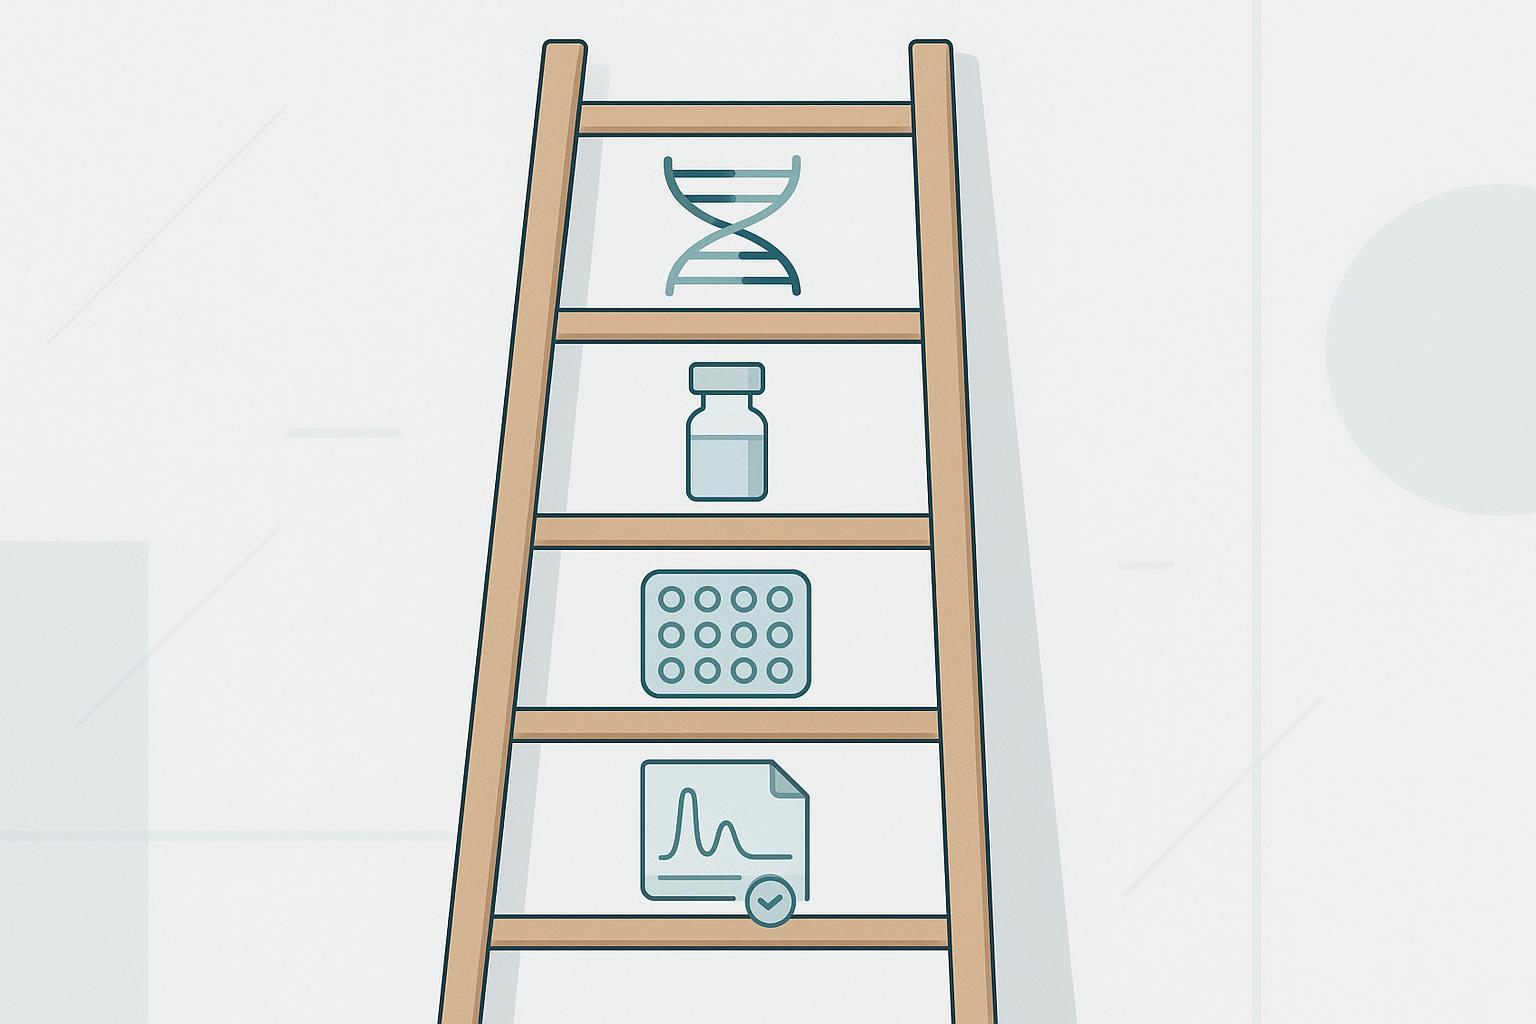
Esa brecha es la razón por la que esta guía se ha elaborado a partir de documentos regulatorios primarios y evidencia de profesionales en lugar de las presentaciones de una sola empresa.. El siguiente marco organiza la preparación en cinco puertas., de secuencia a candidato listo para IND, cada uno produce un artefacto específico que puedes exigir de tu propio programa.
Conclusión clave: La preparación se puede evaluar antes de que un regulador la evalúe. Si no puedes producir el artefacto detrás de una puerta, esa puerta no está cerrada, independientemente de lo lejos que haya avanzado el programa.
Requisitos previos: lo que necesita antes de evaluar la preparación
Servicios Las cinco puertas que siguen son tan útiles como los documentos que les lleves.. Antes de realizar una autoevaluación, ensamblar cuatro cosas.
Registros de lotes actuales y certificados de análisis.. No es la tabla resumen de una presentación de diapositivas.: los registros de lotes reales, con números de lote, rendimientos, y los resultados analíticos tal como se informan.
Los métodos analíticos y su estado de validación.. Para cada método, saber si está calificado, validado, o aún en desarrollo. Un método que no ha sido validado no puede soportar una especificación de lanzamiento, y la brecha emergerá en la Puerta 4.
El perfil del producto objetivo., ruta prevista, y dosis. Estos determinan los límites de endotoxinas y esterilidad que aplicará más adelante., por lo que una revisión de preparación sin ellos está incompleta.
Familiaridad con los documentos principales a los que hacen referencia las puertas.. Los propios requisitos de contenido de CMC de la FDA para una IND establecen la Fase sección por sección 1 esperanzas de heredar, incluyendo el 21 CFR 312.23(a)(7) química, fabricación, y controla el contenido. Los estándares ICH y USP mencionados en todas partes, Yo Q2(R2), Yo Q6B, Yo Q1A(R2), USP <71>, y USP <85>, son los puntos de referencia para la validación, presupuesto, estabilidad, esterilidad, y endotoxinas bacterianas respectivamente.. La página de la FDA se leyó directamente para este artículo y confirma esas fases. 1 contenido; Los archivos PDF de ICH no se pudieron leer en esta ejecución., así que trátelos como estándares para consultar en lugar de textos citados aquí..
Suponga que se siente cómodo con la terminología de RP-HPLC y UPLC, puede leer un cromatograma, y puede seguir datos LC-MS sin una capa de traducción. Si ese no eres tu, trae a alguien que pueda. Una autoevaluación realista de las cinco puertas requiere de dos a tres días de trabajo concentrado, La mayor parte del tiempo se gastó en localizar documentos en lugar de interpretarlos..
Antes de empezar: El retraso más común no es una brecha técnica.. Es descubrir a mitad de la evaluación que un método nunca fue validado o que falta un registro de lote..
Puerta 1: Demostrar la reproducibilidad de la síntesis.
Al final de esta puerta deberías poder mostrar que la misma secuencia, hecho dos veces, Proporciona el mismo perfil de impurezas dentro de los límites que usted definió de antemano.. La reproducibilidad es lo primero que investiga un socio o revisor, porque un proceso que no se puede repetir no se puede validar.
Empiece por arreglar cómo mide. La pureza se define mediante RP-HPLC o UHPLC como el porcentaje de péptido objetivo en relación con las impurezas que se absorben a 220 Nuevo Méjico, la base de la absorción del enlace peptídico, y las principales impurezas son secuencias de deleción generadas durante la síntesis. (GenScript, recuperado 2026-08-03). Luego, establezca los criterios de aceptación de lote a lote con respecto a la calificación que el programa realmente necesita., no es la mejor calificación disponible: las calificaciones publicadas son ≥75 % inmunológicas, ≥85% bioquímica, ≥95% de alta pureza y ≥98% industrial, y la variabilidad entre lotes aumenta a medida que disminuye la pureza, especialmente debajo 80% (GenScript, recuperado 2026-08-03). Trate esos grados como categorías comerciales de proveedores., especificaciones no reglamentarias.
El modo de falla es un programa que informa la mejor pureza de un lote y no puede reproducirlo.. Calificar a un proveedor en un solo 98% lote y ampliación pueden revelar que la calificación de rutina es 85%, con deriva visible entre lotes.
Dos o más lotes consecutivos con perfiles de impurezas RP-HPLC/UHPLC comparables en 220 Nuevo Méjico
Grados de pureza de los proveedores y su mapeo de aplicaciones
Pureza del mejor lote único que no se puede repetir
2. Ampliar
Rendimiento demostrado en la escala objetivo, no extrapolado de ejecuciones a pequeña escala
Datos de desarrollo de procesos
Proceso que funciona sólo a escala de banco
3. Modificaciones
Estrategia de control definida para cada paso de conjugación o modificación.
Datos de modificación específicos del sitio
Heterogeneidad de modificación no controlada.
4. Paquete analítico
Síntesis de péptidos Métodos validados que cubren la identidad., pureza, potencia e impurezas
Yo Q2(R2) y Q6B
Métodos que no pueden soportar la liberación o la estabilidad.
5. Decisiones de proceso
Selección de ruta documentada con datos de comparabilidad de respaldo.
Registros de desarrollo de procesos CMC
Decisiones aplazadas hasta bloquear la presentación
Puerta 2: Aumente el riesgo antes de que lo necesite
Al final de esta puerta, Deberías poder decir si tu ruta sobrevive al cambio de miligramo a kilogramo., y señalar datos en lugar de la confianza del proveedor. La ampliación de escala es cuando una ruta de investigación viable se vuelve silenciosamente antieconómica o no reproducible., entonces la pregunta no es si una CDMO puede producir más material, pero si ya lo ha hecho.
Pregunte dónde la síntesis en fase sólida deja de escalar limpiamente. Neuland Labs sitúa el SPPS lineal sencillo en un límite práctico de aproximadamente 30 a 40 residuos, e informa que los péptidos modificados, significado cíclico, secuencias lipidadas o conjugadas, necesita sostener al menos 95% pureza a escala de kilogramos, lo que en la práctica significa HPLC preparativa de varios pasos y liofilización controlada (Laboratorios Neuland, 2025). Los umbrales de impureza generalmente se ubican en o por debajo 0.1% y requieren justificación, no suposición.
Los nombres de la literatura profesional sobre modos de falla a escala son específicos y vale la pena probarlos con su propia secuencia.: agregación de ciclos de acoplamiento extendidos, reacciones secundarias, El rendimiento disminuye a medida que la cadena se alarga., consumo casi lineal de resina, aminoácidos protegidos y disolvente, complejidad de la purificación, pérdidas por degradación del tiempo de retención, y desviaciones de calidad como cambios estereoquímicos., Pérdida de pureza y falla del lote que se magnifican a mayor volumen. (Laboratorios Neuland, 2025).
Una advertencia honesta sobre la base de la evidencia. Los puntos de referencia de ampliación de la síntesis cuantitativa de péptidos disponibles para esta evaluación provienen de literatura heredada y de proveedores.. Las cifras a gran escala del SPPS publicadas por Andersson y sus colegas en 2000 son referencias heredadas y no fueron verificadas aquí, así que trátelos como antecedentes en lugar de datos de rendimiento actuales.. Exige tus propios números: registros de lotes, controles en proceso, y al menos una campaña demostrada a la escala que desea presentar.
Puerta 3: Modificaciones de control deliberadamente.
Al final de esta puerta, debería poder demostrar que se especifican todas las modificaciones no naturales en su candidato., controlado y confirmado analíticamente, no asumido. Una modificación realizada no es una modificación controlada.
Enumerar cada modificación, nombra el atributo que cambia, y vincularlo con el método que lo confirma. La ciclación altera la estabilidad conformacional y se confirma mediante mapeo de péptidos y RMN donde la identidad necesita soporte ortogonal. La lipidación y la PEGilación cambian la hidrofobicidad., comportamiento de agregación y vida media, y se confirman mediante LC-MS/HRMS y análisis de aminoácidos. La conjugación es el caso en el que la química de un programa peptídico y sus análisis divergen con mayor frecuencia., porque los componentes del conjugado necesitan cada uno su propio control.
TS-104 ilustra el punto. BusinessWire describe TS-104 como un péptido de unión a integrina PIP conjugado con MMAE, entonces la cuestión de la preparación no es solo la pureza del péptido sino también la consistencia del conjugado. Péptidos sintéticos El registro público no revela la química de conjugación., el control de la relación fármaco-péptido o las especificaciones de liberación, por lo que esos permanecen inferidos en lugar de evidenciados. Acerca de
El modo de falla es una modificación introducida por la potencia que cambia silenciosamente el perfil de impurezas o la estabilidad del péptido., se descubre sólo cuando se ensambla el paquete analítico de péptidos.
Puerta 4: Construya el paquete analítico
Al final de esta puerta deberías tener un paquete método por atributo: una fila por atributo de lanzamiento, un procedimiento con nombre por fila, y un estado de validación para cada. El paquete es la capa de evidencia de la que depende cada puerta anterior., porque un número de pureza por sí solo no le dice nada al crítico sobre la identidad, contraión, disolventes residuales o endotoxinas.
Comience con los propios requisitos de contenido CMC de la FDA para un IND, que especifican la estructura y la evidencia de identidad., el fabricante, un método general de preparación con reactivos, Disolventes y catalizadores más un diagrama de flujo., Límites aceptables y métodos analíticos para la identidad., fortaleza, calidad y pureza, e información de estabilidad (A NOSOTROS. Administración de Alimentos y Medicamentos, recuperado 2026-09-18). La prohibición establecida por la agencia es que se debe presentar suficiente información "para asegurar la identificación adecuada"., calidad, pureza, y potencia del fármaco en investigación”. RMN, IR y UV son los métodos de identificación convencionales., HPLC transporta pureza e impurezas., y se esperan certificados de análisis junto con.
Luego adjunte expectativas de validación a cada fila.. Yo Q2(R2) establece las características de validación por propósito del procedimiento: Los procedimientos de ensayo y potencia necesitan especificidad., exactitud, precisión, linealidad, alcance y robustez, con LOD y LOQ generalmente no esperados; Los procedimientos cuantitativos de impurezas añaden LOD y LOQ.; Las pruebas de límite se centran en la especificidad y el LOD.; La identidad se centra en la especificidad y la selectividad.. Los rangos de aceptación que aplican la mayoría de los programas son aproximadamente del 98,0 % al 102,0 % de recuperación para la precisión del ensayo., %RSD ≤2% para repetibilidad del ensayo, 80–120% de recuperación para precisión de impurezas, %RSD ≤5% para precisión de impurezas y %RSD ≤10% en el LOQ. Trate esos rangos como una convención inicial en lugar de un requisito fijo, y confirme los conjuntos de parámetros con el texto de la guía antes de comprometerlos con una especificación.
Para la especificación en sí, Marco de especificaciones de ICH Q6B es la plantilla útil incluso para un péptido sintético: identidad a través de una prueba altamente específica o más de una si es necesario, Pureza e impurezas a través de pruebas dependientes del método que pueden requerir una combinación de métodos., y potencia mediante un ensayo que refleja la actividad biológica. Los criterios de aceptación deben seguir la capacidad del proceso., rendimiento del método, caracterización del producto y relevancia clínica en lugar de una lista de pruebas universal.
Los límites de impurezas merecen su propia disputa. En el marco adyacente a la FDA que se aplica comúnmente a los péptidos sintéticos, Las impurezas relacionadas con los péptidos presentes tanto en el producto de prueba como en el de referencia no deben ser superiores a las del comparador., nuevas impurezas relacionadas con péptidos por encima de aproximadamente 0.10% debe ser identificado y justificado, y nuevas impurezas arriba 0.5% generalmente no son aceptables. Ese marco no se leyó directamente de una fuente primaria en esta revisión., Así que trate los umbrales como una cuestión que debe plantear a su liderazgo regulatorio en lugar de un límite establecido..
La esterilidad y las endotoxinas son los dos atributos que con mayor frecuencia se dejan para tarde, y ambos tienen aritmética, puedes ejecutar ahora. La fórmula del límite de endotoxinas L = K/M utiliza K = 5 UE/kg para la mayoría de los parenterales y 0.2 UE/kg para productos intratecales, con M la dosis máxima en bolo por kg por hora (Resumen de ChemVerify sobre el límite de endotoxinas bacterianas de la USP, calculado a partir de la dosis humana máxima, 2026-04-12). Vale la pena interiorizar el ejemplo trabajado: 100 µg de péptido en 3 UE/mg administrado a un 25 g rendimientos de ratón 0.3 UE, encima del 0.125 Umbral de la UE para esa dosis. Un límite por miligramo que parece cómodo puede fallar en la dosis que realmente pretende usar.
A continuación se realizan pruebas de esterilidad. USP <71> requisitos de la prueba de esterilidad, que requieren dos medios (Medio de digestión de caseína de soja a 20–25 °C y medio de tioglicolato fluido a 30–35 °C), una incubación mínima de 14 días, y filtración por membrana a través de un filtro ≤0,45 µm o inoculación directa, con inoculación directa limitada a 10% del volumen de medios. La filtración por membrana como método de esterilidad preferido es el estándar de oro regulatorio cuando el producto lo permite.: filtración, enjuagar con agentes inactivantes como la lecitina, polisorbato 80 o tiosulfato de sodio, luego cultura, con examen visual típicamente a los días 3, 5, 7 y 14. Los productos viscosos o no filtrables pueden utilizar inoculación directa., pero planifique la elección del método antes del lote GMP, no después.
Para propina: Construya el paquete como una matriz., no es un informe. Columnas para atributo, método, estado de validación, Criterio de aceptación y fuente del criterio.. Un revisor que pueda leer una tabla y ver que cada fase 1 El atributo tiene un método validado y dedicará sus preguntas a su química en lugar de a su documentación..
Una verificación de capacidad que vale la pena realizar con cualquier proveedor: ¿Pueden ejecutar pureza RP-HPLC o UPLC?, Pruebas de identidad LC-MS y endotoxina LAL según la misma especificación que desea presentar, ¿Y pueden mostrar los informes de validación para cada uno?? MOL Changes admite flujos de trabajo analíticos de péptidos en toda la pureza, pruebas de identidad y endotoxinas, y la pregunta relevante es si el conjunto de métodos se corresponde con su especificación en lugar de si existe un certificado.. Solicite la matriz método por atributo y los resúmenes de validación detrás de ella..
Puerta 5: Tomar las decisiones de desarrollo del proceso.
Al final de esta puerta, el proceso está definido, controlado y transferible, no sólo reproducible en un laboratorio. El desarrollo de procesos es lo que convierte una síntesis repetible en una ruta de fabricación defendible.: fijar los parámetros de los que depende el perfil de impurezas, Anotar tiempos de espera y controles durante el proceso., y construir el paquete de estabilidad sobre las condiciones en las que se basa el paquete de estabilidad del ICH (Yo Q1A(R2), 2003) especificar. Para una sustancia medicinal destinada al almacenamiento refrigerado, eso significa almacenamiento a largo plazo en 5 °C± 3 °C para 12 meses y almacenamiento acelerado en 25 °C± 2 °C / 60% HR ± 5% RH durante seis meses; la condición general acelerada es 40 °C± 2 °C / 75% HR ± 5% RH durante seis meses.
Las expectativas regulatorias avanzan en la misma dirección. En 28 Julio 2026 la FDA emitió 17 Proyecto revisado de directrices específicas para ciertos productos peptídicos genéricos., Actualización de recomendaciones sobre presentaciones de ANDA para recombinantemente., Péptidos producidos sintética o semisintéticamente., prueba de respuesta inmune innata, Proyecto de guía revisado de la FDA sobre umbrales de impurezas de péptidos., evaluación de la estructura de orden superior y evaluación de la actividad biológica, y retira su mayo 2021 Orientación sobre productos de péptidos sintéticos altamente purificados que se refieren a medicamentos incluidos en la lista de origen de ADNr., con una revisión prevista en 2026. Estas directrices están orientadas a ANDA y no rigen los nuevos péptidos en etapa IND., pero señalan hacia dónde se dirigen las expectativas de impureza y estructura.. El modo de falla es un proceso que pasa en una instalación y no se puede transferir., porque los parámetros que controlan el perfil de impurezas nunca fueron escritos.
Para propina: Mantenga un registro único de decisiones de desarrollo de procesos que enumere todos los parámetros fijos., tiempo de espera, control en proceso y criterio de aceptación, para que un sitio receptor pueda reproducir el perfil de impurezas en lugar de redescubrirlo.
Errores comunes que paralizan un programa de péptidos
El error más importante es calificar a un proveedor con un único certificado de análisis del mejor lote.. Un CoA demuestra que se aprobó un lote; no dice nada sobre si los próximos diez. Solicite una tendencia de lote a lote en al menos tres campañas consecutivas antes de tratar a un proveedor como calificado.. El modo de falla es silencioso.: pases de prueba de lanzamiento en el lote de calificación, luego supera las especificaciones en la escala que realmente necesita.
El segundo error es tratar una ruta a escala de investigación como lista para escalar.. La síntesis en fase sólida deja de escalar limpiamente en el punto donde se carga la resina., La eficiencia del acoplamiento y el rendimiento de la purificación dejan de moverse juntos., y una ruta en escala de gramos no te dice nada sobre ese límite. Datos de kilogramos de demanda, o como mínimo un plan de ampliación documentado con los parámetros que se volverán a verificar.
El tercero es asumir que una modificación está controlada porque se hizo. Hacer un conjugado no es lo mismo que controlarlo. Sin un método que resuelva las especies modificadas de las no modificadas, No se puede distinguir un proceso controlado de uno afortunado..
El cuarto es construir el paquete analítico con un número de pureza en lugar de con el conjunto de métodos a nivel de atributo.. Yo Q2(R2) establece las características de validación por propósito del procedimiento, por lo que un solo ensayo de pureza no puede cubrir la identidad, potencia, impurezas y cambios que indican estabilidad.
El quinto es posponer la estabilidad hasta que se haya ensamblado el paquete que habilita la IND.. La estabilidad define la vida útil y el período de repetición de la prueba., y lleva tiempo del calendario que no puedes comprimir más tarde. Inícielo mientras el proceso aún está bloqueado..
Una limitación honesta: el registro público de TwoStep evidencia el financiamiento y la autorización del IND. Las afirmaciones de preparación que se derivan de él se infieren del marco, no divulgado por la empresa.
Resultados: cómo es un candidato preparado para el IND
La preparación para el desarrollo de péptidos no es un sentimiento sobre una secuencia prometedora. Es un conjunto de artefactos que su equipo puede entregar a un inversor., un socio o un regulador sin una reescritura. La cobertura de la Serie A que corrobora el tamaño y la fecha del aumento de 62,5 millones de dólares de TwoStep (Yahoo Finanzas, 2026-09-10) muestra que el capital llega antes de que exista el paquete CMC. Los estudios que permiten el péptido IND son los que cierran esa brecha.
[VISUAL: antes-después, “secuencia prometedora” (secuencia, un lote a escala de investigación, un solo CoA) junto a “candidato listo para IND” (datos reproducibles lote a lote, evidencia a escala de kilogramos, una mesa de control de modificaciones, un paquete analítico método por atributo, un proceso definido y transferible con un paquete de estabilidad)]
Estructurar la lista de verificación en torno al marco de especificaciones de ICH Q6B: identidad, pureza e impurezas, potencia, con criterios de aceptación establecidos a partir de la capacidad del proceso, Rendimiento del método y caracterización del producto.. Q6B fue escrito para productos biotecnológicos, así que trátelo como un marco en lugar de una regla específica de un péptido.. Los datos de estabilidad ya deberían estar en las condiciones de estabilidad ICH en las que se basa un paquete que habilita IND.: refrigerado a largo plazo en 5 °C± 3 °C para 12 meses, y aceleró en 25 °C± 2 °C / 60% HR ± 5% HR para 6 meses. Estas cifras provienen de un resumen del Q1A.(R2) en lugar del PDF de directrices, así que confírmelos en la página de pautas antes de citarlos internamente. Producción de péptidos
El éxito parece una pureza entre lotes dentro de las especificaciones, umbrales de impurezas iguales o inferiores 0.1% con una justificación declarada, métodos validados según ICH Q2(R2) rangos de aceptación, endotoxina por debajo del límite K/M, y esterilidad pasando USP <71>. El objetivo ambicioso es ampliar el paquete hacia una estructura de orden superior y actividad biológica., las evaluaciones de la FDA 2026 Los borradores de directrices ahora enfatizan.
Los puntos de referencia cuantitativos de este tipo varían según la fuente y el programa., y las cifras anteriores se han extraído de literatura heredada y de proveedores en lugar de datos de rendimiento auditados.. Nada aquí es asesoramiento regulatorio ni un sustituto de la propia estrategia regulatoria de su programa..
Próximos pasos
Si las cinco puertas anteriores se asignan claramente a su programa, La próxima conversación útil es técnica., no comercial. Traiga los artefactos que solicita este marco: datos de pureza de lote a lote en al menos tres lotes consecutivos, la tabla de control de modificaciones con sus límites de liberación, y el paquete analítico método por atributo con su estado de calificación. Una revisión a nivel de método de esos tres elementos generalmente revela las lagunas que de otro modo aparecerían durante un ciclo de revisión de IND., cuando es mucho más caro cerrarlos.
MOL Changes publica este artículo como fabricante de péptidos con interés comercial en los estándares de calidad de péptidos. El marco anterior se extrae de documentos regulatorios primarios y las fuentes citadas., no de los propios datos de la empresa.
Nada en este artículo constituye asesoramiento regulatorio ni un sustituto de la propia estrategia regulatoria de su programa.. Consulte a un profesional calificado antes de tomar decisiones regulatorias o de CMC..
Para los documentos primarios, lea la guía de la FDA sobre IND para la fase 1 estudios de drogas, el ICH Q2(R2) guía de validación analítica, Especificaciones ICH Q6B para productos biotecnológicos, Yo Q1A(R2) pruebas de estabilidad, y los capítulos de la Farmacopea de los Estados Unidos sobre esterilidad y endotoxinas bacterianas.. Si desea una revisión a nivel de método de su paquete de preparación, hable con un experto técnico sobre los artefactos específicos que su programa ha ensamblado.
Investigador Científico en Sistemas de EntregaExperiencia central: Entrega de péptidos orales, nanopartícula lipídica (LNP) encapsulación, péptidos que penetran las células (CPP), y formulaciones de liberación sostenida.
Perfil: Los principales desafíos en el desarrollo de fármacos peptídicos radican en sus cortas vidas medias y la dificultad de administración oral., y Miao He es un destacado experto en abordar estos temas.. Posee una amplia experiencia en el campo de los sistemas de administración de péptidos.. Actualmente se centra en el desarrollo de nuevos potenciadores de la permeación y nanoesferas para mejorar significativamente la biodisponibilidad de los péptidos..
hola! 👋 Bienvenido a Cambios MOL. ¿Cómo podemos ayudarte hoy?? No dude en preguntar sobre nuestra síntesis de péptidos., Servicios de CRO, or any product inquiries — just type your message below and we'll continue the conversation on WhatsApp.