Peptidudviklingsberedskab er ikke et stadiemærke. Det er det sæt af bevisartefakter, som et program kan give til en investor, en partner eller en regulator uden forbehold. Et program er klar, når dets syntesehistorie, opskalere data, modifikationskontrol, analytiske pakke- og procesbeslutninger overlever alle granskning på samme tid.
september 2026 TwoStep Therapeutics nyheder er et nyttigt observationsanker: en serie A-finansiering og en IND-godkendelse for TS-104, beskrevet offentligt som et peptid-lægemiddelkonjugat, der parrer et integrinbindende peptid med MMAE, med fase 1 forventes senere 2026. Hvad denne post ikke afslører, er de underliggende CMC-data. Finansieringen og godkendelsen er synlig; syntese reproducerbarheden, det er opskaleringskørslerne og den analytiske validering bag dem ikke.
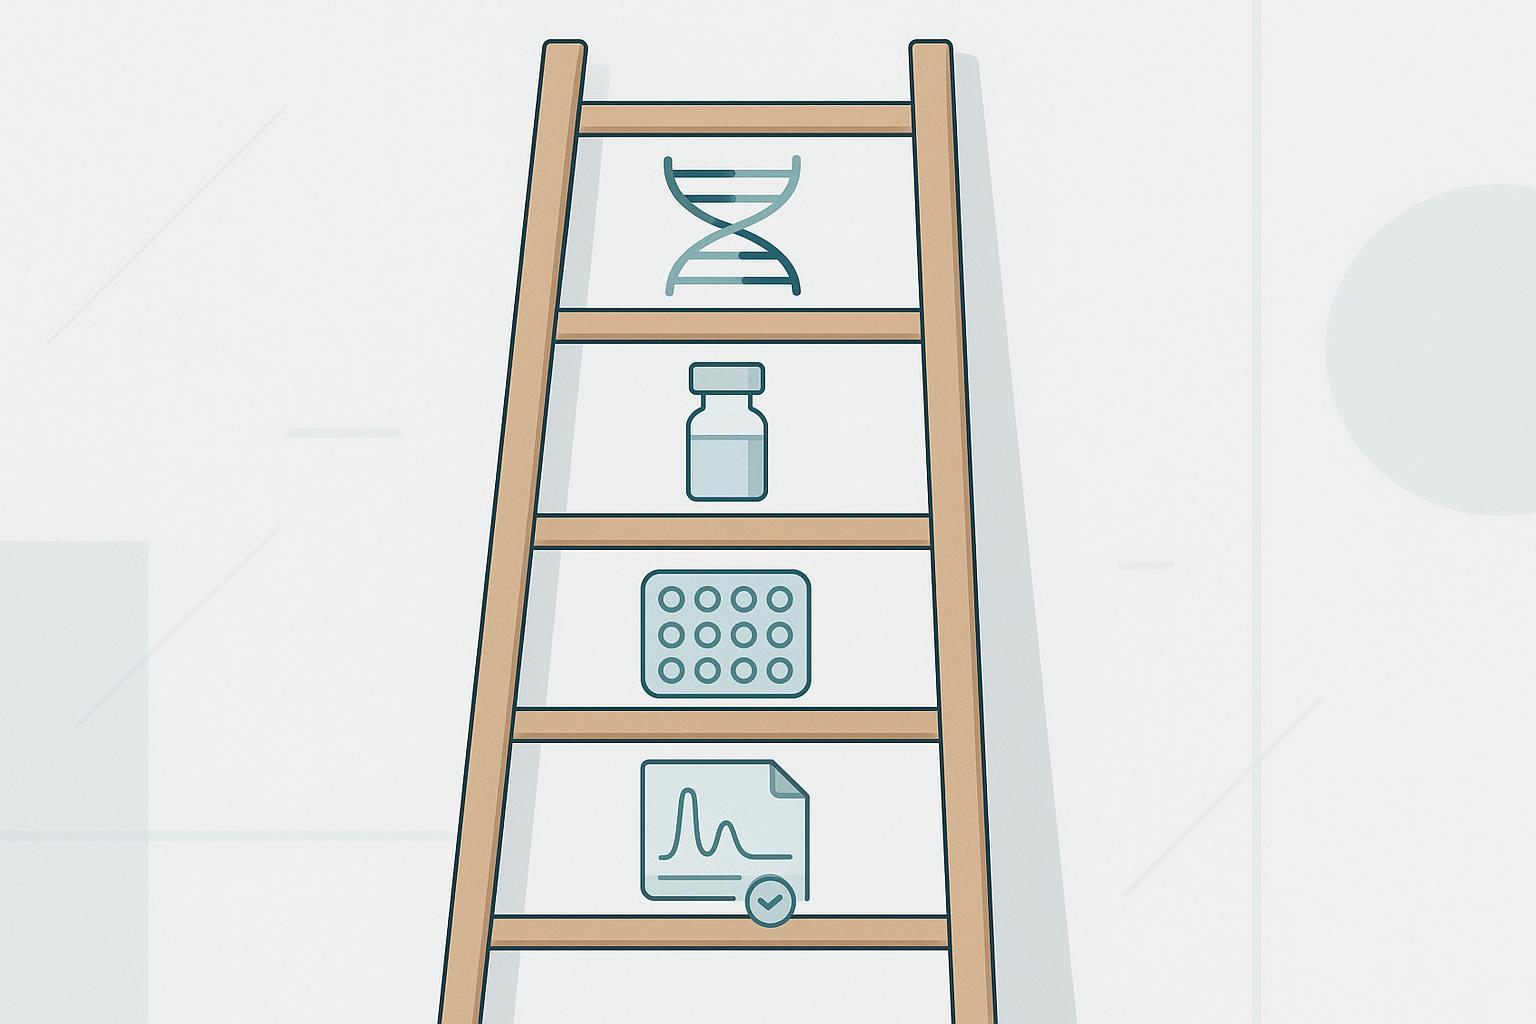
Dette hul er grunden til, at denne vejledning er bygget ud fra primære regulatoriske dokumenter og praktiserende beviser snarere end fra én virksomheds arkivering. Rammen nedenfor organiserer beredskabet i fem porte, fra sekvens til IND-klar kandidat, hver producerer en bestemt artefakt, du kan kræve af dit eget program.
Nøgle takeaway: Beredskab kan vurderes, før en regulator vurderer det. Hvis du ikke kan fremstille artefakten bag en låge, at lågen ikke er lukket, uanset hvor langt programmet er kommet.
Forudsætninger: hvad du har brug for, før du vurderer parathed
Tjenester De fem porte, der følger, er kun lige så nyttige som de dokumenter, du bringer til dem. Før du kører en selvevaluering, samle fire ting.
Aktuelle batch-optegnelser og analysecertifikater. Ikke oversigtstabellen fra et dias-dæk: de faktiske batch-registreringer, med partinumre, udbytter, og de analytiske resultater som rapporteret.
De analytiske metoder og deres valideringsstatus. For hver metode, vide, om det er kvalificeret, valideret, eller stadig i udvikling. En metode, der ikke er blevet valideret, kan ikke understøtte en udgivelsesspecifikation, og hullet vil dukke op ved Gate 4.
Målproduktprofilen, påtænkt rute, og dosis. Disse driver endotoksin- og sterilitetsgrænserne, som du vil anvende senere, så en klarhedsgennemgang uden dem er ufuldstændig.
Kendskab til de primære dokumenter, porten refererer til. FDA's egne CMC-indholdskrav for en IND angiver sektions-for-sektionsfasen 1 forventninger, herunder 21 CFR 312.23(-en)(7) kemi, fremstilling, og kontrollerer indholdet. ICH- og USP-standarderne er navngivet hele vejen igennem, I Q2(R2), I Q6B, I Q1A(R2), USP <71>, og USP <85>, er referencepunkter for validering, specifikationer, stabilitet, sterilitet, og bakterielle endotoksiner. FDA-siden blev læst direkte til denne artikel og bekræfter disse fase 1 indhold; ICH PDF'erne var ikke læsbare i denne kørsel, så behandle dem som standarder at konsultere snarere end som tekst citeret her.
Antag, at du er fortrolig med RP-HPLC- og UPLC-terminologi, kan læse et kromatogram, og kan følge LC-MS data uden et oversættelseslag. Hvis det ikke er dig, medbring en der kan. En realistisk selvevaluering på tværs af alle fem porte kræver to til tre dages fokuseret arbejde, det meste brugte på at finde dokumenter frem for at tolke dem.
Før du starter: den mest almindelige forsinkelse er ikke et teknisk hul. Den opdager midt i vurderingen, at en metode aldrig blev valideret, eller at der mangler en batch-record.
Port 1: Bevis syntese reproducerbarhed
Ved slutningen af denne gate bør du være i stand til at vise, at den samme sekvens, lavet to gange, giver den samme urenhedsprofil inden for grænser, du har defineret på forhånd. Reproducerbarhed er det første, en partner eller anmelder undersøger, fordi en proces, der ikke kan gentages, ikke kan valideres.
Start med at ordne, hvordan du måler. Renhed defineres af RP-HPLC eller UHPLC som procentdelen af målpeptid i forhold til urenheder, der absorberer kl. 220 nm, peptidbindings absorptionsgrundlaget, og de vigtigste urenheder er deletionssekvenser genereret under syntese (GenScript, hentet 2026-08-03). Sæt derefter parti-til-parti acceptkriterier i forhold til den karakter, programmet faktisk har brug for, ikke den bedste karakter til rådighed: offentliggjorte karakterer kører ≥75% immuno, ≥85 % biokemi, ≥95% høj renhed og ≥98% industrielt, og parti-til-parti-variabilitet stiger, når renheden falder, især nedenfor 80% (GenScript, hentet 2026-08-03). Behandl disse karakterer som sælgers kommercielle kategorier, ikke lovmæssige specifikationer.
Fejltilstanden er et program, der rapporterer én bedste batch-renhed og ikke kan gengive den. Kvalificere en leverandør på en enkelt 98% parti og opskalering kan afsløre, at den rutinemæssige karakter er 85%, med synlig afdrift mellem batches.
To eller flere på hinanden følgende partier med sammenlignelige RP-HPLC/UHPLC-urenhedsprofiler på 220 nm
Leverandørens renhedsgrader og deres applikationskortlægning
Enkelt bedste batch-renhed, der ikke kan gentages
2. Opskalering
Demonstreret ydeevne på målskalaen, ikke ekstrapoleret fra små-skala kørsler
Procesudviklingsdata
Proces, der kun fungerer i bænkskala
3. Ændringer
Defineret kontrolstrategi for hvert konjugations- eller modifikationstrin
Stedspecifikke ændringsdata
Ukontrolleret modifikationsheterogenitet
4. Analytisk pakke
Peptidsyntese Validerede metoder, der dækker identitet, renhed, styrke og urenheder
I Q2(R2) og Q6B
Metoder, der ikke kan understøtte frigivelse eller stabilitet
5. Behandle beslutninger
Dokumenteret rutevalg med understøttende sammenlignelighedsdata
CMC procesudvikling optegnelser
Beslutninger udskudt, indtil de blokerer for ansøgningen
Port 2: Opskalering af risiko, før du har brug for det
Ved enden af denne port, du burde kunne sige, om din rute overlever bevægelsen fra milligram til kilogram, og pege på data frem for en leverandørs tillid. Opskalering er, hvor en brugbar forskningsrute stille og roligt bliver en uøkonomisk eller ikke-reproducerbar, så spørgsmålet er ikke, om en CDMO kan lave mere materiale, men om den allerede har gjort det.
Spørg, hvor fastfasesyntese stopper med at skalere rent. Neuland Labs sætter ligetil lineær SPPS ved en praktisk grænse på ca 30 til 40 rester, og rapporterer, at modificerede peptider, betyder cyklisk, lipiderede eller konjugerede sekvenser, skal holde mindst 95% renhed i kilogram skala, hvilket i praksis betyder flertrins præparativ HPLC og kontrolleret lyofilisering (Neuland Labs, 2025). Urenhedstærskler er normalt på eller under 0.1% og kræver begrundelse, ikke antagelse.
De fejltilstande, praktiserende litteraturnavne i skala er specifikke og værd at teste i forhold til din egen rækkefølge: aggregering fra udvidede koblingscyklusser, sidereaktioner, udbyttefald, når kæden forlænges, næsten lineært forbrug af harpiks, beskyttede aminosyrer og opløsningsmiddel, rensningskompleksitet, nedbrydning af ventetid, og kvalitetsafvigelser såsom stereokemiændringer, renhedstab og batchfejl, der bliver forstørret ved højere volumen (Neuland Labs, 2025).
En ærlig advarsel om bevisgrundlaget. De kvantitative peptidsyntese opskaleringsbenchmarks, der er tilgængelige for denne vurdering, kommer fra leverandør- og ældrelitteratur. De storstilede SPPS-tal udgivet af Andersson og kolleger i 2000 er ældre referencer og blev ikke sidebekræftet her, så behandle dem som baggrund snarere end som aktuelle præstationsdata. Forlang dine egne numre: batch records, igangværende kontroller, og mindst én demonstreret kampagne i det omfang, du har til hensigt at indgive.
Port 3: Kontroller ændringer bevidst
Ved slutningen af denne gate bør du være i stand til at vise, at enhver ikke-naturlig ændring i din kandidat er specificeret, kontrolleret og analytisk bekræftet, ikke antaget. En ændring foretaget er ikke en ændring, der kontrolleres.
Opregn hver ændring, navngiv den attribut, den ændrer, og parre det med den metode, der bekræfter det. Cyclisering ændrer konformationel stabilitet og bekræftes af peptidkortlægning og NMR, hvor identitet har brug for ortogonal støtte. Lipidering og PEGylering ændrer hydrofobiciteten, aggregeringsadfærd og halveringstid, og bekræftes ved LC-MS/HRMS og aminosyreanalyse. Konjugering er tilfældet, hvor et peptidprograms kemi og dets analyser oftest divergerer, fordi konjugatets komponenter har brug for hver deres kontrol.
TS-104 illustrerer pointen. BusinessWire beskriver TS-104 som et PIP-integrinbindende peptid konjugeret til MMAE, så beredskabsspørgsmålet er ikke kun peptidrenhed, men konjugatkonsistens. Syntetiske peptider Den offentlige registrering afslører ikke konjugationskemien, lægemiddel-til-peptid-forholdskontrollen eller frigivelsesspecifikationerne, så de forbliver udledt snarere end bevist. Om
Fejltilstanden er en modifikation introduceret for styrke, der lydløst ændrer urenhedsprofilen eller peptidets stabilitet, opdages kun, når den analytiske peptidpakke er samlet.
Port 4: Byg den analytiske pakke
Ved slutningen af denne gate skal du have en metode-for-attribut-pakke: én række pr. release-attribut, én navngiven procedure pr. række, og en valideringsstatus for hver. Pakken er bevislaget, hver tidligere gate afhænger af, fordi et renhedstal alene fortæller en anmelder intet om identitet, modion, resterende opløsningsmidler eller endotoksin.
Start fra FDA's egne CMC-indholdskrav for en IND, som specificerer struktur og identitetsbevis, producenten, en generel fremstillingsmetode med reagenser, opløsningsmidler og katalysatorer plus et flowdiagram, acceptable grænser og analysemetoder for identitet, styrke, kvalitet og renhed, og stabilitetsoplysninger (OS. Food and Drug Administration, hentet 2026-09-18). Agenturets erklærede bar er, at tilstrækkelig information "bør indsendes til at sikre den korrekte identifikation, kvalitet, renhed, og styrken af forsøgslægemidlet." NMR, IR og UV er de konventionelle identitetsmetoder, HPLC bærer renhed og urenheder, og analysecertifikater forventes ved siden af.
Vedhæft derefter valideringsforventninger til hver række. I Q2(R2) indstiller valideringsegenskaberne efter procedureformål: analyse- og styrkeprocedurer kræver specificitet, nøjagtighed, præcision, linearitet, rækkevidde og robusthed, med LOD og LOQ forventes generelt ikke; kvantitative urenhedsprocedurer tilføjer LOD og LOQ; grænsetest fokuserer på specificitet og LOD; identitet centrerer sig om specificitet og selektivitet. Godkendelsesintervallerne, som de fleste programmer anvender, er omkring 98,0-102,0 % genvinding for analysens nøjagtighed, %RSD ≤2 % for analysens repeterbarhed, 80–120 % genvinding for urenhedsnøjagtighed, %RSD ≤5 % for urenhedspræcision og %RSD ≤10 % ved LOQ. Behandl disse intervaller som en startkonvention snarere end et fast krav, og bekræft parametersættene i forhold til selve retningslinjeteksten, før du binder dem til en specifikation.
Til selve specifikationen, ICH Q6B's specifikationsramme er den nyttige skabelon selv for et syntetisk peptid: identitet via en meget specifik test eller mere end én, hvis det er nødvendigt, renhed og urenheder via metodeafhængige test, der kan kræve en kombination af metoder, og styrke via et assay, der afspejler biologisk aktivitet. Acceptkriterier bør følge proceskapacitet, metode ydeevne, produktkarakterisering og klinisk relevans frem for en universel testliste.
Urenhedsgrænser fortjener deres egen række. I FDA-tilstødende rammer almindeligvis anvendt til syntetiske peptider, peptidrelaterede urenheder til stede i både test- og referenceprodukt bør ikke være højere end sammenligningsproduktet, nye peptid-relaterede urenheder ovenfor ca 0.10% skal identificeres og begrundes, og nye urenheder ovenfor 0.5% er generelt ikke acceptable. Den ramme blev ikke læst direkte fra en primær kilde i denne anmeldelse, så behandl tærsklerne som et spørgsmål, der skal stilles til din lovgivningsmæssige føring snarere end en fastlagt grænse.
Sterilitet og endotoksin er de to egenskaber, der oftest er tilbage til sent, og begge har aritmetik, du kan køre nu. Endotoksingrænseformlen L = K/M bruger K = 5 EU/kg for de fleste parenterale og 0.2 EU/kg for intrathekale produkter, med M den maksimale bolusdosis pr. kg pr. time (ChemVerifys oversigt over USP-bakterieendotoksingrænsen, beregnet ud fra den maksimale humane dosis, 2026-04-12). Det udførte eksempel er værd at internalisere: 100 µg peptid ved 3 EU/mg givet til en 25 g mus giver 0.3 EU, over 0.125 EU-tærskel for den dosis. En grænse, der ser behagelig ud pr. milligram, kan svigte ved den dosis, du faktisk har tænkt dig at bruge.
Sterilitetstest følger USP <71> krav til sterilitetstest, som kræver to medier (Sojabønne-kaseinfordøjelsesmedium ved 20–25 °C og flydende thioglycolatmedium ved 30–35 °C), mindst 14 dages inkubation, og enten membranfiltrering gennem et ≤0,45 µm filter eller direkte podning, med direkte podning begrænset til 10% af medievolumen. Membranfiltrering som den foretrukne sterilitetsmetode er den regulatoriske guldstandard, hvor produktet tillader det: filtrering, skylning med inaktiverende midler såsom lecithin, polysorbat 80 eller natriumthiosulfat, derefter kultur, med visuel undersøgelse typisk på dage 3, 5, 7 og 14. Viskøse eller ikke-filtrerbare produkter kan bruge direkte podning, men planlæg metodevalget før GMP-batchen, ikke efter.
Til tip: Byg pakken som en matrix, ikke en rapport. Kolonner for attribut, metode, valideringsstatus, acceptkriterium og kilde til kriteriet. En anmelder, der kan læse en tabel og se, at hver fase 1 attribut har en valideret metode vil bruge deres spørgsmål på din kemi i stedet for din dokumentation.
Et kapacitetstjek, der er værd at køre mod enhver leverandør: kan de køre RP-HPLC eller UPLC renhed, LC-MS-identitets- og LAL-endotoksintestning mod den samme specifikation, som du har til hensigt at indgive, og kan de vise valideringsrapporterne for hver? MOL Changes understøtter peptidanalytiske arbejdsgange på tværs af renhed, identitets- og endotoksintestning, og det relevante spørgsmål er, om metodesættet passer til din specifikation i stedet for, om der findes et certifikat. Bed om metode-for-attribut-matricen og valideringsresuméerne bag den.
Port 5: Tag beslutninger om procesudvikling
Ved enden af denne port, processen er defineret, kontrolleres og overføres, ikke kun reproducerbar i ét laboratorium. Procesudvikling er det, der gør en gentagelig syntese til en forsvarlig produktionsrute: fix de parametre, urenhedsprofilen afhænger af, nedskrive holdetider og igangværende kontroller, og opbygge stabilitetspakken på de betingelser, ICH-stabilitetsbetingelserne en IND-aktiverende pakke er bygget på (I Q1A(R2), 2003) specificere. For et lægemiddelstof beregnet til køleopbevaring, det betyder langtidsopbevaring kl 5 °C ± 3 °C for 12 måneder og accelereret opbevaring kl 25 °C ± 2 °C / 60% RH ± 5% RH i seks måneder; den generelle accelererede tilstand er 40 °C ± 2 °C / 75% RH ± 5% RH i seks måneder.
Regulatoriske forventninger bevæger sig i samme retning. På 28 juli 2026 FDA udstedte 17 reviderede udkast til produktspecifikke vejledninger for visse generiske peptidprodukter, opdatering af anbefalinger om ANDA-indsendelser for rekombinant, syntetisk eller semisyntetisk fremstillede peptider, test af medfødt immunrespons, FDA's reviderede udkast til vejledning om tærskler for peptidurenheder, højere ordens strukturvurdering og biologisk aktivitetsvurdering, og trækker sin maj tilbage 2021 vejledning om højt oprensede syntetiske peptidprodukter, der henviser til rDNA-oprindelseslistede lægemidler, med en revision planlagt i 2026. Disse vejledninger er ANDA-vendte og styrer ikke nye peptider i IND-stadiet, men de signalerer, hvor urenhed og struktur forventninger er på vej hen. Fejltilstanden er en proces, der passerer i én facilitet og ikke kan overføres, fordi parametrene, der styrer urenhedsprofilen, aldrig blev skrevet ned.
Til tip: Bevar en enkelt proces-udvikling beslutningspost, der viser alle faste parametre, hold tid, proceskontrol og acceptkriterium, så et modtagested kan reproducere urenhedsprofilen i stedet for at genfinde den.
Almindelige fejl, der stopper et peptidprogram
Den mest konsekvensfejl er at kvalificere en leverandør på et enkelt bedste-batch-analysecertifikat. Et CoA beviser, at et parti er bestået; det siger intet om, hvorvidt de næste ti vil. Bed om en masse-til-parti-trend på tværs af mindst tre på hinanden følgende kampagner, før du behandler en leverandør som kvalificeret. Fejltilstanden er tavs: frigivelsestest videregiver kvalifikationspartiet, så glider forbi specifikationerne i den skala, du faktisk har brug for.
The second mistake is treating a research-scale route as scale-ready. Solid-phase synthesis stops scaling cleanly at the point where resin loading, coupling efficiency and purification yield stop moving together, and a gram-scale route tells you nothing about that boundary. Demand kilogram data, or at minimum a documented scale-up plan with the parameters that will be re-verified.
The third is assuming a modification is controlled because it was made. Making a conjugate is not the same as controlling it. Without a method that resolves the modified from the unmodified species, you cannot tell a controlled process from a lucky one.
The fourth is building the analytical package to a purity number rather than to the attribute-level method set. I Q2(R2) sets validation characteristics by procedure purpose, så en enkelt renhedsanalyse kan ikke dække identitet, potens, urenheder og stabilitetsindikerende forandring.
Den femte udskyder stabiliteten, indtil den IND-aktiverende pakke er samlet. Stabilitet definerer holdbarheden og gentestperioden, og det tager kalendertid, du ikke kan komprimere senere. Start den, mens processen stadig er låst.
Én ærlig begrænsning: den offentlige TwoStep-registrering beviser finansieringen og IND-godkendelsen. De beredskabskrav, der følger heraf, udledes af rammen, ikke oplyst af selskabet.
Resultater: hvordan en IND-klar kandidat ser ud
Peptidudviklingsparathed er ikke en følelse af en lovende sekvens. Det er et sæt artefakter, dit team kan give til en investor, en partner eller en regulator uden en omskrivning. Serie A-dækningen bekræfter størrelsen og datoen for TwoSteps 62,5 mio. (Yahoo Finans, 2026-09-10) viser kapital, der ankommer, før CMC-pakken eksisterer. Peptid IND-aktiverende undersøgelser er det, der lukker dette hul.
[VISUEL: før-efter, "lovende sekvens" (rækkefølge, ét batch i forskningsskala, et enkelt CoA) ved siden af "IND-klar kandidat" (reproducerbare parti-til-parti data, kilogram-skala bevis, en ændringskontroltabel, en metode-for-attribut analytisk pakke, en defineret og overførbar proces med en stabilitetspakke)]
Strukturer tjeklisten omkring ICH Q6B's specifikationsramme: identitet, renhed og urenheder, potens, med acceptkriterier sat ud fra proceskapacitet, metodeydelse og produktkarakterisering. Q6B blev skrevet til bioteknologiske produkter, så behandle det som en ramme snarere end en peptidspecifik regel. Stabilitetsdataene burde allerede sidde på de ICH-stabilitetsbetingelser, som en IND-aktiverende pakke er bygget på: nedkølet langtidsholdbar kl 5 °C ± 3 °C for 12 måneder, og accelererede kl 25 °C ± 2 °C / 60% RH ± 5% RH for 6 måneder. Disse tal stammer fra et resumé af Q1A(R2) snarere end guideline PDF, så bekræft dem på guideline-siden, før du citerer dem internt. Peptid produktion
Succes ligner meget renhed i specifikationen, urenhedstærskler på eller under 0.1% med en erklæret begrundelse, metoder valideret til ICH Q2(R2) acceptintervaller, endotoksin under K/M-grænsen, og sterilitet passerer USP <71>. Strækmålet er at udvide pakken mod højere ordensstruktur og biologisk aktivitet, FDA's vurderinger 2026 udkast til vejledninger understreger nu.
Kvantitative benchmarks af denne art varierer efter kilde og program, og tallene ovenfor er hentet fra leverandør- og ældrelitteratur frem for reviderede præstationsdata. Intet her er reguleringsrådgivning eller en erstatning for dit programs egen reguleringsstrategi.
Næste trin
Hvis de fem porte ovenover maps rent på dit program, den næste nyttige samtale er en teknisk, ikke en kommerciel. Medbring de artefakter, som denne ramme beder om: lot-to-lot renhedsdata på tværs af mindst tre på hinanden følgende partier, ændringskontroltabellen med dens frigivelsesgrænser, og metode-for-attribut-analysepakken med dens kvalifikationsstatus. En gennemgang på metodeniveau af disse tre elementer viser normalt de huller, der ellers ville opstå under en IND-gennemgangscyklus, når de er langt dyrere at lukke.
MOL Changes udgiver denne artikel som en peptidproducent med en kommerciel interesse i peptidkvalitetsstandarder. Rammen ovenfor er hentet fra primære regulatoriske dokumenter og de citerede kilder, ikke fra virksomhedens egne data.
Intet i denne artikel udgør reguleringsrådgivning eller en erstatning for dit programs egen reguleringsstrategi. Rådfør dig med en kvalificeret fagmand, før du træffer lovgivningsmæssige eller CMC-beslutninger.
For de primære dokumenter, læs FDA's vejledning om IND'er for fase 1 undersøgelser af lægemidler, ICH Q2(R2) analytisk valideringsvejledning, ICH Q6B specifikationer for bioteknologiske produkter, I Q1A(R2) stabilitetstest, og United States Pharmacopeia-kapitler om sterilitet og bakterielle endotoksiner. Hvis du gerne vil have en gennemgang på metodeniveau af din parathedspakke, tal med en teknisk ekspert om de specifikke artefakter, dit program har samlet.
Forsker i leveringssystemerKerneekspertise: Oral peptid levering, lipid nanopartikel (LNP) indkapsling, cellegennemtrængende peptider (CPP'er), og formuleringer med langvarig frigivelse.
Profil: De største udfordringer ved at udvikle peptidlægemidler ligger i deres korte halveringstid og vanskeligheder med oral administration, og Miao He er en førende ekspert i at løse disse problemer. Hun har stor erfaring inden for peptidleveringssystemer. Hun er i øjeblikket fokuseret på at udvikle nye permeationsforstærkere og nanosfærer for at forbedre biotilgængeligheden af peptider markant.
Hej derude! 👋 Velkommen til MOL Changes. Hvordan kan vi hjælpe dig i dag? Spørg gerne om vores peptidsyntese, CRO tjenester, or any product inquiries — just type your message below and we'll continue the conversation on WhatsApp.