Preparazione allo sviluppo del peptide: Dalla serie A all'IND
Sommario
Cosa significa in realtà “preparazione allo sviluppo del peptide”.
La preparazione allo sviluppo del peptide non è un'etichetta di fase. È l'insieme di prove che un programma può fornire a un investitore, un partner o un regolatore senza avvertimenti. Un programma è pronto quando viene completata la cronologia di sintesi, dati di scalabilità, controlli di modifica, il pacchetto analitico e le decisioni sui processi sopravvivono allo stesso tempo all'esame accurato.
Il settembre 2026 Le notizie di TwoStep Therapeutics rappresentano un utile punto di osservazione: un finanziamento di serie A e un'autorizzazione IND per TS-104, descritto pubblicamente come un coniugato peptide-farmaco che accoppia un peptide legante l'integrina con MMAE, con Fase 1 previsto più tardi 2026. Ciò che quel record non rivela sono i dati CMC sottostanti. Il finanziamento e lo sdoganamento sono visibili; la riproducibilità della sintesi, i processi di espansione e la convalida analitica dietro di essi non lo sono.
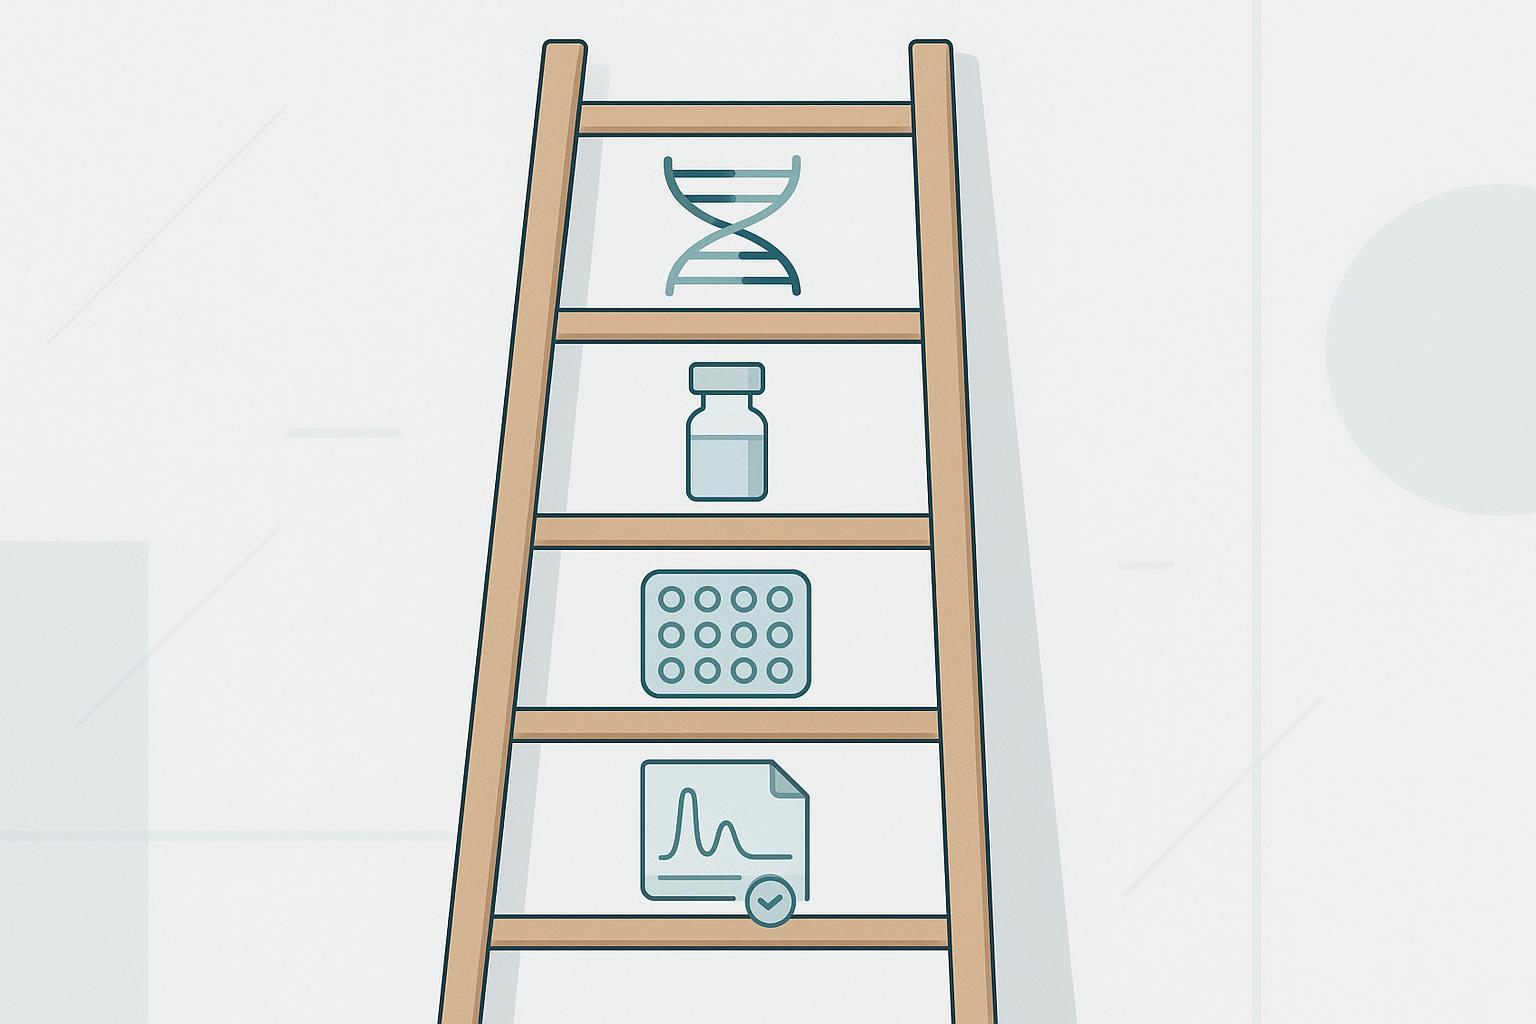
Questa lacuna è il motivo per cui questa guida è costruita sulla base di documenti normativi primari e prove di professionisti piuttosto che sui documenti depositati da una società. La struttura seguente organizza la preparazione in cinque porte, dalla sequenza al candidato pronto per IND, ognuno produce un artefatto specifico che puoi richiedere al tuo programma.
Chiave da asporto: La preparazione è valutabile prima che un regolatore la valuti. Se non puoi produrre l'artefatto dietro un cancello, quel cancello non è chiuso, indipendentemente da quanto è avanzato il programma.
Prerequisiti: ciò di cui hai bisogno prima di valutare la preparazione
Servizi I cinque cancelli che seguono sono utili tanto quanto i documenti che porti loro. Prima di eseguire un'autovalutazione, assemblare quattro cose.
Registri attuali dei lotti e certificati di analisi. Non la tabella riassuntiva di una serie di diapositive: i registri effettivi del batch, con numeri di lotto, cede, e i risultati analitici come riportati.
I metodi analitici e il loro stato di validazione. Per ogni metodo, sapere se è qualificato, convalidato, o ancora in fase di sviluppo. Un metodo che non è stato convalidato non può supportare una specifica di rilascio, e il divario emergerà al Gate 4.
Il profilo del prodotto target, percorso previsto, e dose. Questi determinano i limiti di endotossina e sterilità che applicherai in seguito, quindi una revisione della preparazione senza di essi è incompleta.
Familiarità con i principali documenti a cui fanno riferimento i cancelli. I requisiti di contenuto CMC della FDA per un IND stabiliscono la fase sezione per sezione 1 aspettative, compreso il 21 CFR 312.23(UN)(7) chimica, produzione, e controlla il contenuto. Gli standard ICH e USP citati ovunque, Io Q2(R2), Io Q6B, Io Q1A(R2), USP <71>, e USP <85>, sono i punti di riferimento per la validazione, specifiche, stabilità, sterilità, ed endotossine batteriche rispettivamente. La pagina della FDA è stata letta direttamente per questo articolo e conferma quelle fasi 1 contenuto; i PDF ICH non erano leggibili in questa esecuzione, trattateli quindi come standard da consultare piuttosto che come testi qui citati.
Supponiamo che tu abbia dimestichezza con la terminologia RP-HPLC e UPLC, può leggere un cromatogramma, e può seguire i dati LC-MS senza uno strato di traduzione. Se quello non sei tu, porta qualcuno che può. Un’autovalutazione realistica su tutti e cinque i cancelli richiede da due a tre giorni di lavoro mirato, la maggior parte del tempo è stata spesa per individuare i documenti anziché interpretarli.
Prima di iniziare: il ritardo più comune non è una lacuna tecnica. Nel corso della valutazione viene scoperto che un metodo non è mai stato convalidato o che manca un record batch.
Cancello 1: Dimostrare la riproducibilità della sintesi
Entro la fine di questo cancello dovresti essere in grado di mostrare la stessa sequenza, fatto due volte, fornisce lo stesso profilo di impurità entro i limiti definiti in anticipo. La riproducibilità è la prima cosa che un partner o un revisore esamina, perché un processo che non può ripetersi non può essere convalidato.
Inizia fissando il modo in cui misuri. La purezza è definita mediante RP-HPLC o UHPLC come la percentuale del peptide bersaglio rispetto alle impurità che assorbono a 220 nm, la base di assorbimento del legame peptidico, e le principali impurezze sono sequenze di delezione generate durante la sintesi (GenScript, recuperato 2026-08-03). Quindi impostare i criteri di accettazione lotto per lotto rispetto al grado effettivamente richiesto dal programma, non è il miglior grado disponibile: i gradi pubblicati presentano un livello immunologico ≥75%., ≥85% biochimica, ≥95% di elevata purezza e ≥98% industriale, e la variabilità da lotto a lotto aumenta al diminuire della purezza, soprattutto sotto 80% (GenScript, recuperato 2026-08-03). Tratta questi gradi come categorie commerciali del fornitore, non specifiche normative.
La modalità di errore è un programma che segnala la purezza del batch migliore e non è in grado di riprodurlo. Qualificare un fornitore su un singolo 98% lotto e aumento di scala possono rivelare che il grado di routine è 85%, con deriva visibile tra i lotti.
Due o più lotti consecutivi con profili di impurità RP-HPLC/UHPLC comparabili a 220 nm
Gradi di purezza dei fornitori e mappatura delle loro applicazioni
Purezza del lotto migliore unico che non può essere ripetuto
2. Aumentare la portata
Prestazioni dimostrate alla scala target, non estrapolati da tirature su piccola scala
Dati di sviluppo del processo
Processo che funziona solo su scala di riferimento
3. Modifiche
Strategia di controllo definita per ogni fase di coniugazione o modifica
Dati di modifica specifici del sito
Eterogeneità delle modifiche incontrollate
4. Pacchetto analitico
Sintesi peptidica Metodi convalidati che coprono l'identità, purezza, potenza e impurità
Io Q2(R2) e Q6B
Metodi che non possono supportare il rilascio o la stabilità
5. Processo decisionale
Selezione del percorso documentata con dati di comparabilità a supporto
Record di sviluppo del processo CMC
Decisioni rinviate al blocco del deposito
Cancello 2: Aumenta la riduzione del rischio prima che sia necessario
Entro la fine di questo cancello, dovresti essere in grado di dire se il tuo percorso sopravvive al passaggio dal milligrammo al chilogrammo, e puntare ai dati piuttosto che alla fiducia del fornitore. Lo scale-up avviene quando un percorso di ricerca praticabile diventa silenziosamente antieconomico o non riproducibile, quindi la domanda non è se un CDMO possa produrre più materiale, ma se lo ha già fatto.
Chiedere dove la sintesi in fase solida smette di ridimensionarsi in modo pulito. Neuland Labs pone l'SPPS lineare semplice a un limite pratico di circa 30 A 40 residui, e riferisce che i peptidi modificati, cioè ciclico, sequenze lipidate o coniugate, bisogna trattenerlo almeno 95% purezza su scala del chilogrammo, che in pratica significa HPLC preparativa multi-step e liofilizzazione controllata (Laboratori Neuland, 2025). Le soglie di impurità di solito si trovano pari o inferiori 0.1% e richiedono una giustificazione, non supposizione.
I nomi riportati nella letteratura professionale delle modalità di fallimento su larga scala sono specifici e vale la pena testarli rispetto alla propria sequenza: aggregazione da cicli di accoppiamento estesi, reazioni collaterali, Il rendimento diminuisce man mano che la catena si allunga, consumo quasi lineare di resina, aminoacidi protetti e solvente, complessità della depurazione, perdite per degrado del tempo di attesa, e deviazioni di qualità come il cambiamento della stereochimica, perdita di purezza e errori di batch che vengono amplificati a volumi più elevati (Laboratori Neuland, 2025).
Un onesto avvertimento sulla base delle prove. I parametri di riferimento per lo scale-up della sintesi quantitativa dei peptidi disponibili per questa valutazione provengono dalla letteratura esistente e dai fornitori. I dati SPPS su larga scala pubblicati da Andersson e colleghi in 2000 sono riferimenti legacy e non sono stati verificati qui, quindi trattali come background piuttosto che come dati sulle prestazioni attuali. Richiedi i tuoi numeri: record di batch, controlli in-process, e almeno una campagna dimostrata sulla scala che intendi presentare.
Cancello 3: Controllare deliberatamente le modifiche
Entro la fine di questo cancello dovresti essere in grado di dimostrare che ogni modifica non naturale nel tuo candidato è specificata, controllato e confermato analiticamente, non scontato. Una modifica apportata non è una modifica controllata.
Enumerare ogni modifica, nominare l'attributo che cambia, e associarlo al metodo che lo conferma. La ciclizzazione altera la stabilità conformazionale ed è confermata dalla mappatura dei peptidi e dall'NMR dove l'identità necessita di supporto ortogonale. La lipidazione e la PEGilazione modificano l'idrofobicità, comportamento di aggregazione ed emivita, e sono confermati mediante LC-MS/HRMS e analisi degli amminoacidi. La coniugazione è il caso in cui la chimica di un programma peptidico e le sue analisi molto spesso divergono, perché i componenti del coniugato necessitano ciascuno del proprio controllo.
TS-104 illustra il punto. BusinessWire descrive TS-104 come un peptide legante l'integrina PIP coniugato a MMAE, quindi la questione della preparazione non è solo la purezza del peptide ma la consistenza del coniugato. Peptidi sintetici Il registro pubblico non rivela la chimica della coniugazione, il controllo del rapporto farmaco-peptide o le specifiche di rilascio, quindi quelli rimangono dedotti piuttosto che evidenziati. Di
La modalità di fallimento è una modifica introdotta per la potenza che cambia silenziosamente il profilo delle impurità o la stabilità del peptide, scoperto solo quando il pacchetto analitico del peptide viene assemblato.
Cancello 4: Costruire il pacchetto analitico
Alla fine di questo cancello dovresti contenere un pacchetto metodo per attributo: una riga per attributo di rilascio, una procedura denominata per riga, e uno stato di convalida per ciascuno. Il pacchetto è lo strato di prova da cui dipende ogni cancello precedente, perché il numero di purezza da solo non dice nulla al revisore sull'identità, controione, solventi residui o endotossine.
Iniziare dai requisiti di contenuto CMC della FDA per un IND, che specificano la struttura e la prova dell'identità, il produttore, un metodo generale di preparazione con reagenti, solventi e catalizzatori più un diagramma di flusso, limiti accettabili e metodi analitici per l'identità, forza, qualità e purezza, e informazioni sulla stabilità (NOI. Amministrazione degli alimenti e dei farmaci, recuperato 2026-09-18). Il limite dichiarato dall’agenzia è che “dovrebbero essere fornite informazioni sufficienti per garantire la corretta identificazione, qualità, purezza, e la forza del farmaco sperimentale”. RMN, IR e UV sono i metodi di identità convenzionali, L'HPLC trasporta purezza e impurità, e sono previsti certificati di analisi insieme.
Quindi allega le aspettative di convalida a ciascuna riga. Io Q2(R2) imposta le caratteristiche di validazione in base allo scopo della procedura: le procedure di analisi e di potenza necessitano di specificità, precisione, precisione, linearità, portata e robustezza, con LOD e LOQ generalmente non previsti; le procedure quantitative sulle impurità aggiungono LOD e LOQ; i test limite si concentrano sulla specificità e sul LOD; L’identità è incentrata sulla specificità e sulla selettività. Gli intervalli di accettazione applicati dalla maggior parte dei programmi sono di circa il 98,0–102,0% di recupero per l'accuratezza del test, %RSD ≤2% per la ripetibilità del test, 80–120% recovery for impurity accuracy, %RSD ≤5% for impurity precision and %RSD ≤10% at the LOQ. Treat those ranges as a starting convention rather than a fixed requirement, and confirm the parameter sets against the guideline text itself before you commit them to a specification.
For the specification itself, ICH Q6B’s specification frameworkis the useful template even for a synthetic peptide: identity via a highly specific test or more than one if needed, purity and impurities via method-dependent tests that may require a combination of methods, and potency via an assay reflecting biological activity. Acceptance criteria should follow process capability, method performance, product characterization and clinical relevance rather than a universal test list.
I limiti di impurità meritano una fila a parte. Nel quadro adiacente alla FDA comunemente applicato ai peptidi sintetici, le impurità correlate al peptide presenti sia nel prodotto in esame che in quello di riferimento non devono essere superiori a quelle del comparatore, nuove impurità legate ai peptidi sopra approssimativamente 0.10% dovrebbero essere individuati e giustificati, e nuove impurità sopra 0.5% generalmente non sono accettabili. Tale quadro non è stato letto direttamente da una fonte primaria in questa recensione, quindi considera le soglie come una domanda da porre al tuo responsabile normativo piuttosto che come un limite stabilito.
Sterilità ed endotossina sono i due attributi che più spesso vengono lasciati fino a tardi, ed entrambi hanno l'aritmetica che puoi eseguire ora. La formula del limite dell'endotossina L = K/M utilizza K = 5 EU/kg per la maggior parte dei farmaci parenterali e 0.2 UE/kg per i prodotti intratecali, con M la dose massima del bolo per kg all'ora (Riepilogo di ChemVerify del limite di endotossine batteriche USP, calcolato dalla dose massima umana, 2026-04-12). Vale la pena interiorizzare l'esempio pratico: 100 µg di peptide a 3 EU/mg somministrati a a 25 g il mouse produce 0.3 Unione Europea, sopra il 0.125 Soglia UE per quella dose. Un limite che sembra confortevole per milligrammo può fallire alla dose che intendi effettivamente utilizzare.
Segue il test di sterilità USP <71> requisiti del test di sterilità, che richiedono due media (Mezzo di digestione di caseina e soia a 20–25 °C e terreno fluido tioglicolato a 30–35 °C), un'incubazione minima di 14 giorni, e filtrazione su membrana attraverso un filtro ≤0,45 µm o inoculazione diretta, con inoculazione diretta limitata a 10% del volume multimediale. La filtrazione su membrana come metodo di sterilità preferito è il gold standard normativo laddove il prodotto lo consente: filtrazione, risciacquo con agenti inattivanti come la lecitina, polisorbato 80 o tiosolfato di sodio, poi la cultura, con esame visivo tipicamente a giorni 3, 5, 7 E 14. I prodotti viscosi o non filtrabili possono utilizzare l'inoculazione diretta, ma pianifica la scelta del metodo prima del lotto GMP, non dopo.
Per Suggerimento: Costruisci il pacchetto come una matrice, non un rapporto. Colonne per attributo, metodo, stato di convalida, criterio di accettazione e fonte del criterio. Un revisore in grado di leggere una tabella e vederla in ogni fase 1 l'attributo ha un metodo convalidato dedicherà le sue domande alla tua chimica anziché alla tua documentazione.
Una verifica di capacità che vale la pena sottoporre a qualsiasi fornitore: possono eseguire la purezza RP-HPLC o UPLC, Test dell'identità LC-MS e delle endotossine LAL rispetto alla stessa specifica che intendi presentare, e possono mostrare i rapporti di convalida per ciascuno? MOL Changes supporta i flussi di lavoro analitici dei peptidi in tutta la purezza, test di identità e di endotossine, e la domanda rilevante è se il set di metodi corrisponde alle tue specifiche piuttosto che se esiste un certificato. Richiedi la matrice metodo per attributo e i riepiloghi di convalida dietro di essa.
Cancello 5: Prendere le decisioni di sviluppo del processo
Entro la fine di questo cancello, il processo è definito, controllata e trasferibile, non semplicemente riproducibile in un laboratorio. Lo sviluppo del processo è ciò che trasforma una sintesi ripetibile in un percorso di produzione difendibile: fissare i parametri da cui dipende il profilo delle impurità, annotare i tempi di attesa e i controlli in-process, e costruire il pacchetto di stabilità sulle condizioni di stabilità ICH su cui è costruito un pacchetto di abilitazione IND (Io Q1A(R2), 2003) specificare. Per una sostanza farmaceutica destinata alla conservazione refrigerata, ciò significa archiviazione a lungo termine presso 5 °C± 3 °C per 12 mesi e stoccaggio accelerato a 25 °C± 2 °C / 60% DESTRA ± 5% RH per sei mesi; la condizione generale accelerata è 40 °C± 2 °C / 75% DESTRA ± 5% RH per sei mesi.
Le aspettative normative si stanno muovendo nella stessa direzione. SU 28 Luglio 2026 rilasciato dalla FDA 17 bozza rivista di linee guida specifiche per prodotto per alcuni prodotti peptidici generici, aggiornamento delle raccomandazioni sulle proposte ANDA per ricombinante, peptidi prodotti sinteticamente o semisinteticamente, test della risposta immunitaria innata, la bozza rivista della guida della FDA sulle soglie di impurità dei peptidi, valutazione della struttura di ordine superiore e valutazione dell'attività biologica, e sta ritirando il suo maggio 2021 linee guida sui prodotti peptidici sintetici altamente purificati riferiti ai farmaci elencati di origine rDNA, con una revisione prevista in 2026. Queste linee guida sono rivolte all’ANDA e non regolano i nuovi peptidi dello stadio IND, ma segnalano dove stanno andando le aspettative di impurità e struttura. La modalità di guasto è un processo che passa in una struttura e non può essere trasferito, perché i parametri che controllano il profilo delle impurità non sono mai stati trascritti.
Per Suggerimento: Conservare un unico record decisionale di sviluppo del processo che elenca tutti i parametri fissi, trattenere il tempo, controllo in-process e criterio di accettazione, quindi un sito ricevente può riprodurre il profilo delle impurità anziché riscoprirlo.
Errori comuni che bloccano un programma peptidico
L'errore più grave è quello di qualificare un fornitore con un unico certificato di analisi del miglior lotto. Un certificato di autenticità dimostra che un lotto è stato superato; non dice nulla se i prossimi dieci lo faranno. Richiedi un andamento lotto-lotto per almeno tre campagne consecutive prima di considerare un fornitore qualificato. La modalità di errore è silenziosa: il test di rilascio passa sul lotto di qualificazione, quindi va oltre le specifiche nella scala effettivamente necessaria.
Il secondo errore è considerare un percorso su scala di ricerca come pronto su scala. La sintesi in fase solida interrompe il ridimensionamento in modo pulito nel punto in cui si carica la resina, l’efficienza dell’accoppiamento e la resa depurativa smettono di andare di pari passo, e un percorso su scala grammo non ti dice nulla su quel confine. Richiedi dati in chilogrammi, o almeno un piano di espansione documentato con i parametri che verranno nuovamente verificati.
Il terzo presuppone che una modifica sia controllata perché è stata apportata. Creare un coniugato non è la stessa cosa che controllarlo. Senza un metodo che risolva la specie modificata da quella non modificata, non è possibile distinguere un processo controllato da uno fortunato.
Il quarto consiste nel costruire il pacchetto analitico in base a un numero di purezza anziché al set di metodi a livello di attributo. Io Q2(R2) imposta le caratteristiche di convalida in base allo scopo della procedura, quindi un singolo test di purezza non può coprire l'identità, potenza, impurità e cambiamenti che indicano stabilità.
Il quinto consiste nel rinviare la stabilità fino a dopo l'assemblaggio del pacchetto di abilitazione IND. La stabilità definisce la durata di conservazione e il periodo di ripetizione del test, e richiede tempo di calendario che non puoi comprimere in seguito. Avvialo mentre il processo è ancora bloccato.
Una limitazione onesta: il registro pubblico di TwoStep evidenzia il finanziamento e l'autorizzazione dell'IND. Le affermazioni di prontezza che ne conseguono sono dedotte dal quadro, non divulgato dalla società.
Risultati: che aspetto ha un candidato pronto per l'IND
La disponibilità allo sviluppo del peptide non è una sensazione relativa a una sequenza promettente. È un insieme di artefatti che il tuo team può consegnare a un investitore, un partner o un regolatore senza una riscrittura. La copertura della Serie A conferma l’entità e la data dell’aumento di 62,5 milioni di dollari di TwoStep (Yahoo Finanza, 2026-09-10) mostra il capitale che arriva prima che esista il pacchetto CMC. Gli studi che abilitano l’IND sui peptidi sono ciò che colma questa lacuna.
[VISIVO: prima-dopo, “sequenza promettente” (sequenza, un lotto su scala di ricerca, un unico CoA) accanto a "candidato pronto IND" (dati riproducibili da lotto a lotto, prove su scala di chilogrammi, una tabella di controllo delle modifiche, un pacchetto analitico metodo per attributo, un processo definito e trasferibile con un pacchetto di stabilità)]
Strutturare la lista di controllo attorno al quadro delle specifiche ICH Q6B: identità, purezza e impurità, potenza, con criteri di accettazione stabiliti dalla capacità del processo, prestazioni del metodo e caratterizzazione del prodotto. Q6B è stato scritto per prodotti biotecnologici, so treat it as a framework rather than a peptide-specific rule. The stability data should already sit at the ICH stability conditions an IND-enabling package is built on: refrigerated long-term at 5 °C± 3 °C per 12 mesi, and accelerated at 25 °C± 2 °C / 60% DESTRA ± 5% RH per 6 mesi. These figures come from a summary of Q1A(R2) rather than the guideline PDF, so confirm them on the guideline page before you cite them internally. Produzione di peptidi
Success looks like lot-to-lot purity inside specification, impurity thresholds at or below 0.1% with a stated justification, methods validated to ICH Q2(R2) acceptance ranges, endotoxin below the K/M limit, and sterility passing USP <71>. The stretch goal is extending the package toward higher order structure and biological activity, the assessments FDA’s 2026 draft guidances now emphasize.
Quantitative benchmarks of this kind vary by source and by program, and the figures above are drawn from vendor and legacy literature rather than audited performance data. Nothing here is regulatory advice or a substitute for your program’s own regulatory strategy.
Prossimi passi
If the five gates above map cleanly onto your program, the next useful conversation is a technical one, not a commercial one. Bring the artifacts this framework asks for: lot-to-lot purity data across at least three consecutive lots, the modification control table with its release limits, and the method-by-attribute analytical package with its qualification status. A method-level review of those three items usually surfaces the gaps that would otherwise appear during an IND review cycle, when they are far more expensive to close.
MOL Changes pubblica questo articolo come produttore di peptidi con un interesse commerciale negli standard di qualità dei peptidi. Il quadro sopra esposto è tratto dai principali documenti normativi e dalle fonti citate, non dai dati dell’azienda.
Niente di quanto contenuto in questo articolo costituisce un consiglio normativo o un sostituto della strategia normativa del tuo programma. Consultare un professionista qualificato prima di prendere decisioni normative o CMC.
Per i documenti primari, leggi le linee guida della FDA sugli IND per la fase 1 studi sui farmaci, l'ICH Q2(R2) linee guida per la validazione analitica, Specifiche ICH Q6B per prodotti biotecnologici, Io Q1A(R2) test di stabilità, e i capitoli della Farmacopea degli Stati Uniti sulla sterilità e sulle endotossine batteriche. Se desideri una revisione a livello di metodo del tuo pacchetto di preparazione, parla con un esperto tecnico degli artefatti specifici che il tuo programma ha assemblato.
Ricercatore in Sistemi di ConsegnaCompetenza fondamentale: Consegna orale di peptidi, nanoparticelle lipidiche (LNP) incapsulamento, peptidi che penetrano nelle cellule (CPP), e formulazioni a rilascio prolungato.
Profilo: Le principali sfide nello sviluppo di farmaci peptidici risiedono nella loro breve emivita e nella difficoltà con la somministrazione orale, e Miao He è uno dei massimi esperti nell'affrontare questi problemi. Possiede una vasta esperienza nel campo dei sistemi di rilascio di peptidi. Attualmente è impegnata nello sviluppo di nuovi potenziatori di permeazione e nanosfere per migliorare significativamente la biodisponibilità dei peptidi.
Ciao, ecco! 👋 Benvenuto in MOL Changes. Come possiamo aiutarti oggi? Sentiti libero di chiedere informazioni sulla nostra sintesi peptidica, Servizi CRO, or any product inquiries — just type your message below and we'll continue the conversation on WhatsApp.