Qu'est-ce que la FDA a réellement approuvé ou publié en octobre 2026?
L’indice mensuel des médicaments de la FDA pour octobre 2026 enregistre trois approbations liées à l'oncologie et deux documents d'orientation nouvellement ajoutés dans le 1 à 13 Fenêtre d'octobre. Les approbations concernaient le pirtobrutinib sur 2 Octobre, tucatinib sur 7 Octobre et atézolizumab sur 8 Octobre; les lignes directrices étaient l'ICH E2B(R3) guide de mise en œuvre des rapports électroniques sur la sécurité des cas 1 Octobre et les changements de fabrication post-approbation 9 Octobre (FDA Quoi de neuf en matière de médicaments, page actuelle 2026-10-13).
La notification d’approbation du tucatinib est l’exemple le plus clair de l’étroitesse de ces indications.: tucatinib avec trastuzumab et pertuzumab pour le traitement d'entretien des adultes atteints d'un cancer du sein HER2-positif localement avancé ou métastatique non résécable, limité aux patients sans progression de la maladie après 4 à 8 cycles d'induction du trastuzumab, pertuzumab et un taxane (Notification d'approbation du tucatinib par la FDA, 7 Octobre 2026).
Les seules lignes directrices concernant le poids transférable sont les lignes directrices finalisées par la FDA sur 9 Octobre 2026 sur les modifications de fabrication post-approbation des produits biosimilaires et interchangeables, un niveau 1 orientations finales dont l'avis du Federal Register est daté 13 Octobre 2026 (Page d'orientation de la FDA, publié en octobre 2026).
Pour l'échelle, La FDA a compté 46 nouveaux médicaments approuvés dans 2025 selon sa propre définition de jamais approuvé ou commercialisé aux États-Unis (Approbations de nouveaux médicaments par la FDA pour 2025, page actuelle 2026-07-08). Ce chiffre exclut les nouvelles indications, que l'agence déclare séparément, il ne peut donc pas être lu comme un nombre de peptides.
Laquelle de ces actions change ce qu'un développeur de peptides doit mesurer ou documenter?
Un élément modifie les pratiques de mesure et de documentation pour les développeurs de peptides, et il le fait par une logique transférable plutôt que par une portée directe: les directives finalisées par la FDA sur 9 Octobre 2026 (Page d'orientation de la FDA, publié en octobre 2026).
La raison est que la comparabilité a une signification définie. La définition de comparable de l’ICH Q5E nécessite un préalable- et le produit post-changement doit être « hautement similaire » sans impact négatif sur la sécurité ou l'efficacité, y compris l'immunogénicité, et il indique clairement que la comparabilité n'exige pas l'identité des attributs de qualité; où les procédures analytiques ne peuvent pas discerner les différences pertinentes, des tests supplémentaires ou des études non cliniques et cliniques doivent être envisagés (Je Q5E, Étape 4).
Peptide 2 Usine Les peptides compliquent cela car ils se situent entre deux régimes de qualité. La directive sur les peptides synthétiques de l’EMA indique que les peptides synthétiques sont totalement ou partiellement exclus du champ d’application de l’ICH Q3A/Q3B., Q6A/Q6B et M7, et qu'ils se situent à l'interface de petites molécules et de protéines (Directive EMA sur les peptides synthétiques, 2022).
Je Q3A(R2) exclut les peptides de son champ d'application direct, ses seuils pour petites molécules ne sont donc pas des limites de libération de peptides par défaut. Établir le cadre approprié pour les impuretés peptidiques et la justification spécifique au produit.
Que doit contenir un paquet analytique spécifique à un peptide, et comment les enregistrements se connectent?
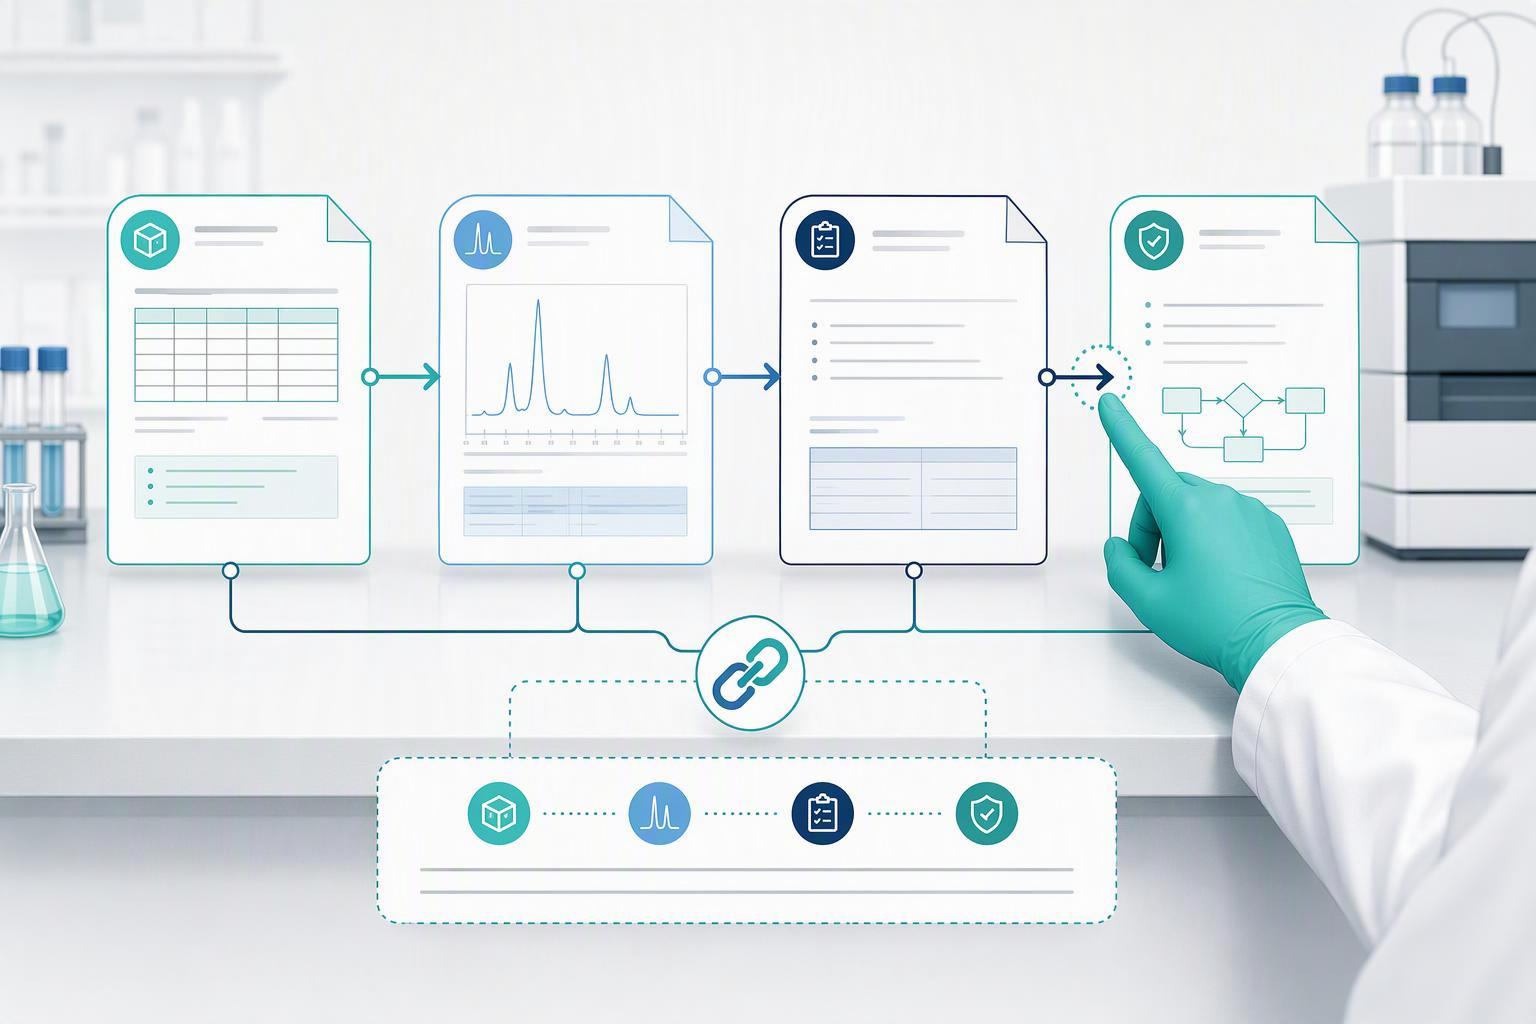
Un package d'analyse peptidique est une spécification ainsi que les méthodes et enregistrements validés qui rendent chaque numéro défendable., ce n'est pas un chiffre de pureté en soi. Le cadre de spécification Q6B définit une spécification comme une liste de tests, références aux procédures analytiques et aux critères d’acceptation, exige que les tests d'identité soient très spécifiques et Fournisseur de peptides Fournisseur basé sur des aspects uniques de la structure moléculaire, permet plus d'un test d'identité, et déclare que la pureté absolue est difficile à déterminer et dépend de la méthode, la pureté est donc estimée par une combinaison de méthodes (Je Q6B, Étape 4 1999).
Les méthodes derrière ces tests doivent être validées par rapport au Q2(R2) caractéristiques de validation: spécificité et sélectivité, y compris comparaison de procédures orthogonales, plage comprenant la limite inférieure de plage et LOD/LOQ, exactitude et précision, y compris la comparaison orthogonale et le dopage, et robustesse, avec une linéarité gérée dans la plage en utilisant un minimum de cinq concentrations (Je Q2(R2), Étape 4 version 2023-11-30).
Les dossiers doivent ensuite survivre à l'inspection. 21 Partie CFR 11 traite les enregistrements et signatures électroniques répondant à ses critères comme équivalents au papier, s'applique aux enregistrements créés, modifié, entretenu, archivé, récupérés ou transmis conformément aux exigences des dossiers de l'agence et aux dossiers soumis à la FDA, et nécessite des systèmes informatiques, les contrôles et la documentation doivent être facilement disponibles pour, et sous réserve de, Inspection FDA (21 Partie CFR 11, édition actuelle).
Les tests de stérilité et d'endotoxines bactériennes répondent à différentes questions. Incluez-les lorsque la forme posologique le justifie, itinéraire, utilisation prévue et exigences applicables, en utilisant les méthodes actuelles et leur adéquation démontrée plutôt que de traiter la paire comme des tests universels de libération de peptides.
Quand site de synthèse, purification, changements de formulation ou d’échelle, quelles preuves de comparabilité sont attendues?
Meilleur synthétiseur de peptides Un package de comparabilité après un changement de fabrication devrait montrer l'avant- et le produit post-changement sont très similaires, avec des données côte à côte plutôt qu'un seul lot post-modification. La définition de l'ICH Q5E des ensembles comparables interdit et indique que lorsque les procédures analytiques ne peuvent pas discerner les différences pertinentes, des tests supplémentaires ou des études non cliniques et cliniques doivent être envisagés (Je Q5E, Étape 4). Usine de fournisseur de peptides
Je Q1A(R2) les conceptions de stabilité dépendent du produit, contexte de stockage et de soumission. Pour le cas général, les conditions à long terme peuvent être 25 °C/60% HR ou 30 °C/65% HR; les tests intermédiaires sont conditionnels, il ne s'agit pas d'une exigence universelle de six mois supplémentaires. Les réactifs de recherche nécessitent un plan de stabilité justifié et spécifique à l'utilisation plutôt que l'adoption automatique d'un ensemble de données d'enregistrement.. Je Q1A(R2).
Tout objectif d'examen BsUFA cité sur quatre mois doit être lu dans sa catégorie de supplément spécifiée et dans le contexte de son objectif de performance.. Synthèse de bêta-endorphine Il ne s'agit pas d'une date de décision garantie ni d'une durée générale pour la préparation ou l'examen d'un dossier de peptide synthétique..
Comment les indications étroites et les schémas thérapeutiques combinés limitent-ils la conception et l’étiquetage des programmes peptidiques?
Les indications étroites et les schémas thérapeutiques combinés accélèrent la charge analytique, car l'étiquette doit décrire une population définie par un traitement antérieur et le statut des biomarqueurs. La notification d'approbation du tucatinib lie l'indication aux patients sans progression de la maladie après 4 à 8 cycles d'induction, ce qui fait que les antécédents thérapeutiques font partie de la population étiquetée plutôt que d'être un détail clinique (Notification d'approbation du tucatinib par la FDA, 7 Octobre 2026).
Ce modèle ne se limite pas à un seul produit. Un examen rétrospectif de l'approbation complète de la FDA en oncologie, établie à partir de 2011 à 2023, revêtement 468 approbations et 238 produits, trouvé que 40% de régulier et 48% des approbations accélérées de traitements contre le cancer concernaient des populations définies par des biomarqueurs (Biomarqueurs pour la sélection précise des patients dans le cadre des approbations de thérapies contre le cancer aux États-Unis, 2024). Ces parts sont spécifiques à l’oncologie et ne doivent pas être interprétées comme des chiffres tous médicaments..
Pour un programme peptidique, la conséquence pratique est que la spécification doit prendre en charge la population étiquetée dès le départ, c'est pourquoi le travail sur l'identité et les impuretés dans le package analytique n'est pas dissociable de la décision d'étiquetage. Synthèse de peptides ramifiés
Quels gros titres d'octobre ne touchent pas du tout aux programmes peptidiques?
Le juillet 2026 les votes composés sont en arrière-plan, pas les nouvelles d'octobre. Le juillet 2026 La réunion du PCAC a recommandé l'ajout du BPC-157, KPV, TB-500, MOTS-c, Semax et Epitalon sur la liste des substances médicamenteuses en vrac 503A et rejet de l'émideltide/DSIP; les votes sont consultatifs et non contraignants et, dès octobre 2026, aucun des six n'avait été officiellement ajouté (Page de la réunion FDA PCAC, réunion 2026-07-23/24).
Foire aux questions
La FDA a-t-elle publié des directives spécifiques aux peptides en octobre 2026?
Les dossiers FDA sélectionnés examinés par 15 Octobre n'établit pas une absence exhaustive d'actions liées aux peptides pour le mois. Cet article traite des mises à jour nommées et de leur portée, y compris le retrait en juillet du 2021 conseils sur les peptides synthétiques.
Est-ce que le mois d'octobre 2026 les directives de fabrication de biosimilaires s'appliquent à mon peptide?
Uniquement si votre produit est autorisé en tant que produit biologique biosimilaire ou interchangeable. Un peptide synthétique examiné comme médicament sous le FD&La loi C ne relève pas de ce champ d’application. La partie utile est le raisonnement, pas l'applicabilité: l’approche fondée sur les risques des lignes directrices pour suivre les données probantes après le changement La définition de comparable de l’ICH Q5E, qui demande un pré- et le matériau post-changement doit être très similaire sans effet indésirable sur la sécurité ou l'efficacité, immunogénicité incluse. Traitez le Q5E comme la norme transférable.
Faire le mois de juillet 2026 les votes composés signifient que ces peptides sont désormais légaux à composer?
Non. Le juillet 2026 Votes du PCAC sont consultatifs et sans engagement, et à partir d'octobre 2026 aucune des six substances n'a été officiellement ajoutée à la liste des substances médicamenteuses en vrac 503A.. Gardez le cadrage de l'utilisation à des fins de recherche distinct de toute allégation d'utilisation humaine ou d'approbation., et confirmer que la langue du fournisseur évite le dosage, thérapeutique, ou des allégations de diagnostic.
Conclusion
Un package utile relie les spécifications aux méthodes appropriées, données réelles sur les lots et décisions de révision. Déterminer les caractéristiques de validation, conception de stabilité et contrôles d'enregistrement électronique du produit, stade et juridiction. Aucun Q6B ou modèle de stabilité générale ne constitue une spécification complète pour chaque peptide synthétique..
L'étape suivante consiste à vérifier les écarts par rapport à cette liste avant votre prochaine modification., pas après. Si vous souhaitez une seconde lecture sur un package analytique ou un plan de comparabilité, il s'agit d'une conversation de documentation plutôt que d'une conversation de classement, et c'est le bon moment pour l'avoir.