Cosa ha effettivamente approvato o pubblicato la FDA in ottobre 2026?
L’indice mensile dei farmaci della FDA per ottobre 2026 registra tre approvazioni relative all'oncologia e due documenti guida appena aggiunti nel file 1 A 13 Finestra di ottobre. Le approvazioni erano attive per pirtobrutinib 2 ottobre, tucatinib attivo 7 Ottobre e atezolizumab avanti 8 ottobre; le linee guida erano l'ICH E2B(R3) guida elettronica all'implementazione del rapporto di sicurezza sul caso 1 Ottobre e la produzione post-approvazione modificano le linee guida 9 ottobre (Novità della FDA relative ai farmaci, pagina corrente 2026-10-13).
La notifica di approvazione del tucatinib è l’esempio più chiaro di quanto siano diventate ristrette queste indicazioni: tucatinib con trastuzumab e pertuzumab per il trattamento di mantenimento di adulti con carcinoma mammario HER2-positivo non resecabile localmente avanzato o metastatico, limitato ai pazienti senza progressione della malattia dopo 4 A 8 cicli di induzione di trastuzumab, pertuzumab e un taxano (Notifica di approvazione della FDA per tucatinib, 7 ottobre 2026).
L'unica guida sul peso trasferibile è quella elaborata dalla FDA 9 ottobre 2026 sulle modifiche produttive successive all’approvazione di prodotti biosimilari e intercambiabili, un livello 1 orientamento finale il cui avviso del Registro federale è datato 13 ottobre 2026 (Pagina guida della FDA, pubblicato ottobre 2026).
Per scala, La FDA ha contato 46 nuovi farmaci approvati in 2025 secondo la propria definizione di mai approvato o commercializzato prima negli Stati Uniti (Approvazioni per nuovi farmaci da parte della FDA 2025, pagina corrente 2026-07-08). Questa cifra esclude nuove indicazioni, che l'agenzia riporta separatamente, quindi non può essere letto come un conteggio di peptidi.
Quale di queste azioni cambia ciò che uno sviluppatore di peptidi deve misurare o documentare?
Un elemento cambia la pratica di misurazione e documentazione per gli sviluppatori di peptidi, e lo fa secondo una logica trasferibile piuttosto che secondo un ambito diretto: la guida finalizzata dalla FDA 9 ottobre 2026 (Pagina guida della FDA, pubblicato ottobre 2026).
Il motivo è che la comparabilità ha un significato definito. La definizione di comparabile di ICH Q5E richiede pre- e il prodotto post-modifica sarà “altamente simile” senza alcun impatto negativo sulla sicurezza o sull’efficacia, inclusa l’immunogenicità, e afferma chiaramente che la comparabilità non richiede l'identità degli attributi di qualità; dove le procedure analitiche non riescono a discernere differenze rilevanti, dovrebbero essere presi in considerazione test aggiuntivi o studi clinici e non clinici (Io Q5E, Fare un passo 4).
Peptide 2 Fabbrica I peptidi complicano tutto ciò perché si collocano tra due regimi di qualità. La linea guida dell’EMA sui peptidi sintetici afferma che i peptidi sintetici sono completamente o parzialmente esclusi dall’ambito di applicazione dell’ICH Q3A/Q3B, Q6A/Q6B e M7, e che si trovano all'interfaccia di piccole molecole e proteine (Linee guida EMA sui peptidi sintetici, 2022).
Io Q3A(R2) esclude i peptidi dal suo campo di applicazione diretto, quindi le sue soglie per piccole molecole non sono limiti di rilascio peptidici predefiniti. Stabilire il quadro appropriato delle impurità peptidiche e la giustificazione specifica del prodotto.
Cosa deve contenere un pacchetto analitico specifico del peptide, e come si collegano i record?
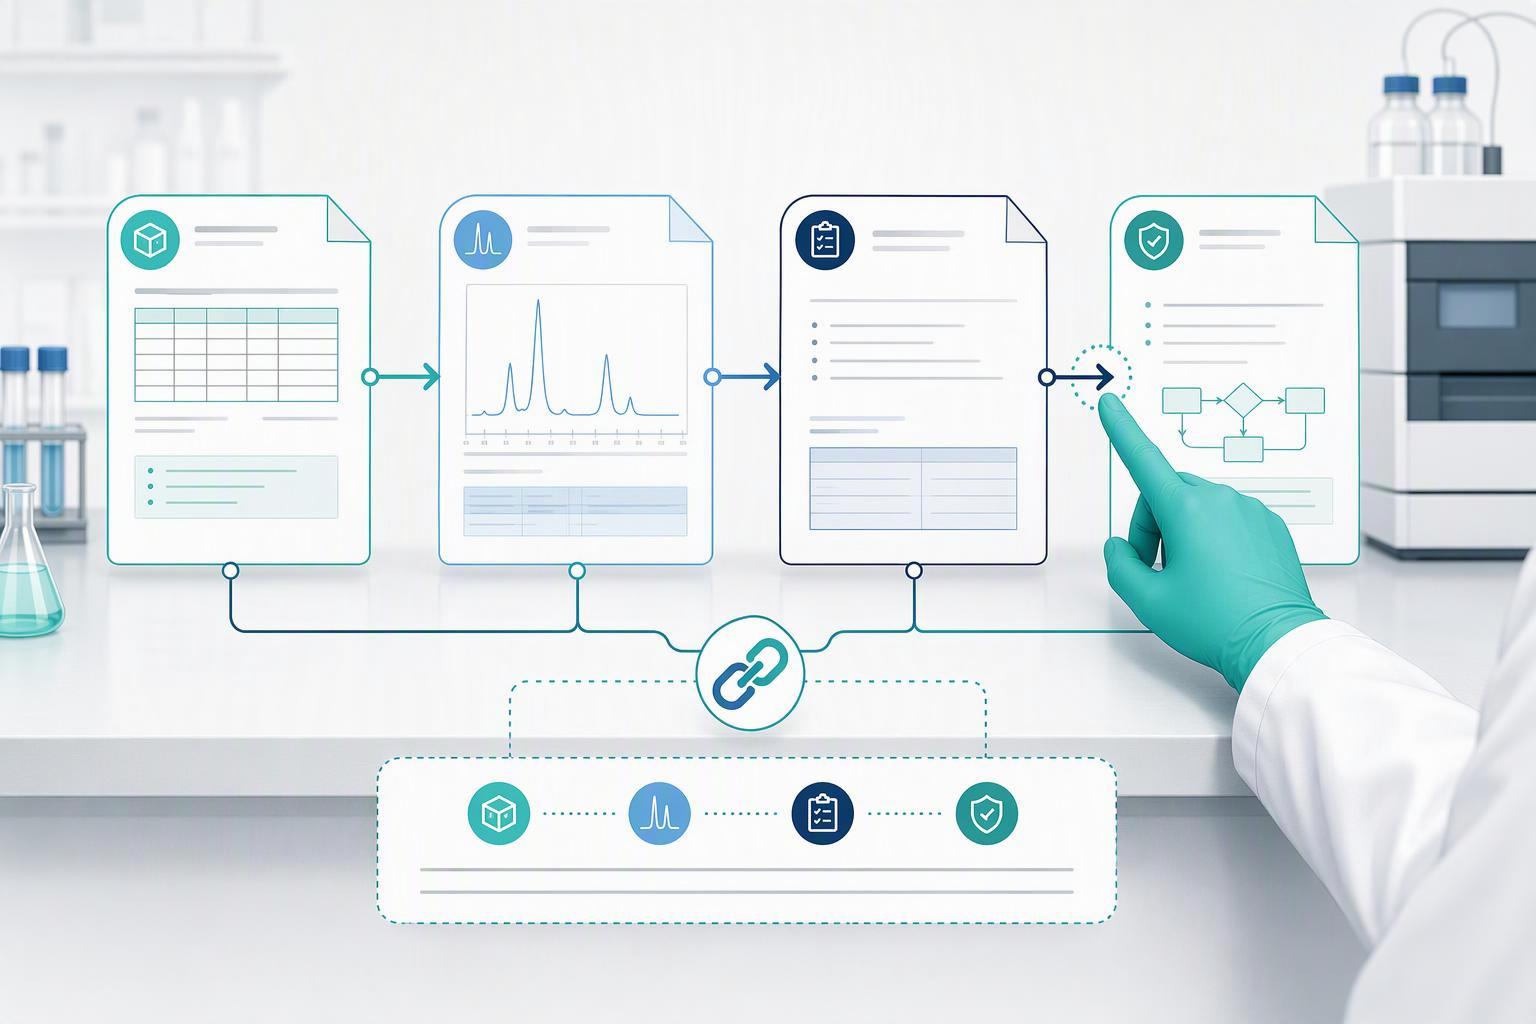
Un pacchetto analitico peptidico è una specifica oltre ai metodi e ai record convalidati che rendono difendibile ogni numero, non è una figura di purezza di per sé. Il quadro delle specifiche Q6B definisce una specifica come un elenco di test, riferimenti a procedure analitiche e criteri di accettazione, richiede che i test di identità siano altamente specifici e Fornitore fornitore di peptidi basato su aspetti unici della struttura molecolare, consente più di un test di identità, e afferma che la purezza assoluta è difficile da determinare e dipende dal metodo, quindi la purezza viene stimata mediante una combinazione di metodi (Io Q6B, Fare un passo 4 1999).
I metodi alla base di tali test devono essere convalidati rispetto al Q2(R2) caratteristiche di validazione: specificità e selettività compreso il confronto delle procedure ortogonali, intervallo compreso il limite inferiore dell'intervallo e LOD/LOQ, accuratezza e precisione, inclusi confronto ortogonale e picchi, e robustezza, con linearità gestita entro l'intervallo utilizzando un minimo di cinque concentrazioni (Io Q2(R2), Fare un passo 4 versione 2023-11-30).
I registri devono quindi sopravvivere all'ispezione. 21 CFR parte 11 tratta i documenti e le firme elettroniche che soddisfano i suoi criteri come equivalenti alla carta, si applica ai record creati, modificato, mantenuto, archiviato, recuperati o trasmessi in base ai requisiti dei registri dell'agenzia e ai registri presentati alla FDA, e richiede sistemi informatici, controlli e documentazione per i quali siano prontamente disponibili, e soggetto a, Ispezione della FDA (21 CFR parte 11, edizione attuale).
I test di sterilità e di endotossine batteriche rispondono a domande diverse. Includerli quando giustificato dalla forma di dosaggio, itinerario, uso previsto e requisiti applicabili, utilizzando metodi attuali e dimostrandone l'idoneità piuttosto che trattare la coppia come test universali di rilascio dei peptidi.
Quando sito di sintesi, purificazione, cambiamenti di formulazione o di scala, quali prove di comparabilità sono attese?
Miglior sintetizzatore di peptidi Si prevede che un pacchetto di comparabilità dopo una modifica di produzione mostri il pre- e il prodotto post-modifica sono molto simili, con dati affiancati anziché un singolo lotto post-modifica. La definizione di ICH Q5E di insiemi comparabili che esclude e afferma che le procedure analitiche non possono discernere differenze rilevanti, dovrebbero essere presi in considerazione test aggiuntivi o studi clinici e non clinici (Io Q5E, Fare un passo 4). Fabbrica di fornitori di peptidi
Io Q1A(R2) i progetti di stabilità dipendono dal prodotto, contesto di archiviazione e invio. Per il caso generale, possono esserci condizioni a lungo termine 25 °C/60% UR o 30 °C/65% UR; il test intermedio è condizionato, non è un requisito universale di sei mesi aggiuntivi. I reagenti di ricerca necessitano di un piano di stabilità giustificato e specifico per l'uso piuttosto che dell'adozione automatica di un pacchetto di dati di registrazione. Io Q1A(R2).
Qualsiasi obiettivo di revisione BsUFA di quattro mesi citato deve essere letto nella categoria di supplemento specificata e nel contesto dell'obiettivo di prestazione. Sintesi delle beta endorfine Non si tratta di una data decisionale garantita o di una durata generale per la preparazione o la revisione di un pacchetto di peptidi sintetici.
In che modo indicazioni ristrette e regimi di combinazione limitano la progettazione e l'etichettatura del programma peptidico?
Le indicazioni ristrette e i regimi di combinazione anticipano il carico analitico, perché l'etichetta deve descrivere una popolazione definita dal trattamento precedente e dallo stato del biomarcatore. La notifica di approvazione di tucatinib vincola l'indicazione ai pazienti senza progressione della malattia in seguito 4 A 8 cicli di induzione, il che rende la storia della terapia precedente parte della popolazione etichettata piuttosto che un dettaglio clinico (Notifica di approvazione della FDA per tucatinib, 7 ottobre 2026).
Questo modello non è limitato a un prodotto. Una revisione retrospettiva dell'approvazione oncologica completa della FDA è stata stabilita da 2011 A 2023, copertura 468 approvazioni e 238 prodotti, trovato quello 40% di regolare e 48% delle approvazioni terapeutiche accelerate contro il cancro riguardavano popolazioni definite da biomarcatori (Biomarcatori per la selezione precisa dei pazienti nelle approvazioni della terapia antitumorale negli Stati Uniti, 2024). Tali quote sono specifiche per l’oncologia e non devono essere lette come cifre relative a tutti i farmaci.
Per un programma peptidico, la conseguenza pratica è che la specifica deve supportare fin dall'inizio la popolazione etichettata, ecco perché il lavoro sull'identità e sull'impurità nel pacchetto analitico non è separabile dalla decisione sull'etichettatura. Sintesi di peptidi ramificati
Quali titoli di ottobre non toccano affatto i programmi sui peptidi?
Il luglio 2026 i voti composti sono in background, non notizie di ottobre. Il luglio 2026 La riunione del PCAC ha raccomandato l'aggiunta di BPC-157, KPV, TB-500, c-PAROLE, Semax ed Epitalon nell'elenco delle sostanze farmaceutiche sfuse 503A e respinto emideltide/DSIP; i voti sono consultivi e non vincolanti e, a partire da ottobre 2026, nessuno dei sei era stato formalmente aggiunto (Pagina della riunione PCAC della FDA, incontro 2026-07-23/24).
Domande frequenti
La FDA ha pubblicato qualche guida specifica sui peptidi in ottobre 2026?
I record FDA selezionati sono stati esaminati 15 Ottobre non stabilisce un’assenza esaustiva di azioni relative ai peptidi per il mese. In questo articolo vengono illustrati gli aggiornamenti denominati e il relativo ambito, compreso il ritiro di luglio del 2021 guida dei peptidi sintetici.
Fa ottobre 2026 le linee guida per la produzione di biosimilari si applicano al mio peptide?
Solo se il tuo prodotto è concesso in licenza come prodotto biologico biosimilare o intercambiabile. Un peptide sintetico rivisto come farmaco ai sensi della FD&La legge C non rientra in tale ambito. La parte utile è il ragionamento, non l'applicabilità: l’approccio basato sul rischio della guida alle tracce di evidenza post-modifica La definizione di comparabile secondo ICH Q5E, che richiede pre- e il materiale post-modifica sia altamente simile senza effetti negativi sulla sicurezza o sull’efficacia, immunogenicità inclusa. Trattare Q5E come standard trasferibile.
Fai luglio 2026 i voti composti significano che questi peptidi sono ora legali da combinare?
NO. Il luglio 2026 Voti del PCAC sono consultivi e non vincolanti, e da ottobre 2026 nessuna delle sei sostanze era stata formalmente aggiunta all'elenco delle sostanze farmaceutiche sfuse 503A. Mantenere la definizione di uso per la ricerca distinta da qualsiasi dichiarazione di uso umano o di approvazione, e confermare che la lingua del fornitore eviti il dosaggio, terapeutico, o affermazioni diagnostiche.
Conclusione
Un utile pacchetto collega le specifiche ai metodi appropriati, dati effettivi del lotto e decisioni di revisione. Determinare le caratteristiche di validazione, progettazione della stabilità e controlli della registrazione elettronica dal prodotto, fase e giurisdizione. Nessun singolo Q6B o modello di stabilità generale costituisce una specifica completa per ogni peptide sintetico.
Il passaggio successivo è un controllo delle lacune rispetto a tale elenco prima della modifica successiva, non dopo. Se desideri una seconda lettura su un pacchetto analitico o un piano di comparabilità, questa è una conversazione di documentazione piuttosto che di archiviazione, ed è il momento giusto per averlo.