Hvad godkendte eller offentliggjorde FDA egentlig i oktober 2026?
FDAs eget månedlige lægemiddelindeks for oktober 2026 registrerer tre onkologi-relaterede godkendelser og to nyligt tilføjede vejledningsdokumenter i 1 til 13 oktober vindue. Godkendelserne var pirtobrutinib på 2 oktober, tucatinib på 7 oktober og atezolizumab på 8 oktober; vejledningen var ICH E2B(R3) elektronisk sag-sikkerhedsrapport implementeringsvejledning vedr 1 oktober og eftergodkendelsen af fremstillingsændringer vejledning vedr 9 oktober (FDA Hvad er nyt relateret til lægemidler, aktuelle side 2026-10-13).
Tucatinib-godkendelsesmeddelelsen er det klareste eksempel på, hvor snævre disse indikationer er blevet: tucatinib med trastuzumab og pertuzumab til vedligeholdelsesbehandling af voksne med inoperabel lokalt fremskreden eller metastatisk HER2-positiv brystkræft, begrænset til patienter uden sygdomsprogression efter 4 til 8 induktionscyklusser af trastuzumab, pertuzumab og en taxan (FDA tucatinib godkendelsesmeddelelse, 7 oktober 2026).
Den ene vejledning med overførbar vægt er den vejledning, som FDA er færdiggjort på 9 oktober 2026 om eftergodkendelse af fremstillingsændringer af biosimilære og udskiftelige produkter, et niveau 1 endelig vejledning, hvis meddelelse fra det føderale register er dateret 13 oktober 2026 (FDA-vejledningsside, udgivet oktober 2026).
Til skala, FDA talt 46 nye lægemidler godkendt i 2025 under sin egen definition af aldrig før godkendt eller markedsført i USA (FDA nye lægemiddelgodkendelser til 2025, aktuelle side 2026-07-08). Det tal udelukker nye indikationer, som styrelsen indberetter særskilt, så det kan ikke læses som et peptidtal.
Hvilken af disse handlinger ændrer, hvad en peptidudvikler skal måle eller dokumentere?
Et element ændrer måling og dokumentationspraksis for peptidudviklere, og det gør det ved overførbar logik snarere end ved direkte omfang: den vejledning, som FDA har fastlagt på 9 oktober 2026 (FDA-vejledningsside, udgivet oktober 2026).
Årsagen er, at sammenlignelighed har en defineret betydning. ICH Q5E’s definition af sammenlignelig kræver præ- og efter ændring af produkt til at være "meget ens" uden negativ indvirkning på sikkerhed eller effekt, herunder immunogenicitet, og den siger klart, at sammenlignelighed ikke kræver identitet af kvalitetsegenskaber; hvor analytiske procedurer ikke kan skelne relevante forskelle, yderligere test eller ikke-kliniske og kliniske undersøgelser bør overvejes (I Q5E, Trin 4).
Peptid 2 Fabrik Peptider komplicerer det, fordi de sidder mellem to kvalitetsregimer. EMAs retningslinjer for syntetiske peptider fastslår, at syntetiske peptider er helt eller delvist udelukket fra ICH Q3A/Q3B, Q6A/Q6B og M7, og at de sidder i grænsefladen mellem små molekyler og proteiner (EMA syntetisk-peptid guideline, 2022).
I Q3A(R2) udelukker peptider fra dets direkte anvendelsesområde, så dets små molekyle tærskler er ikke standard peptidfrigivelsesgrænser. Etabler den passende ramme for peptidurenhed og produktspecifik begrundelse.
Hvad skal en peptidspecifik analytisk pakke indeholde, og hvordan forbinder posterne?
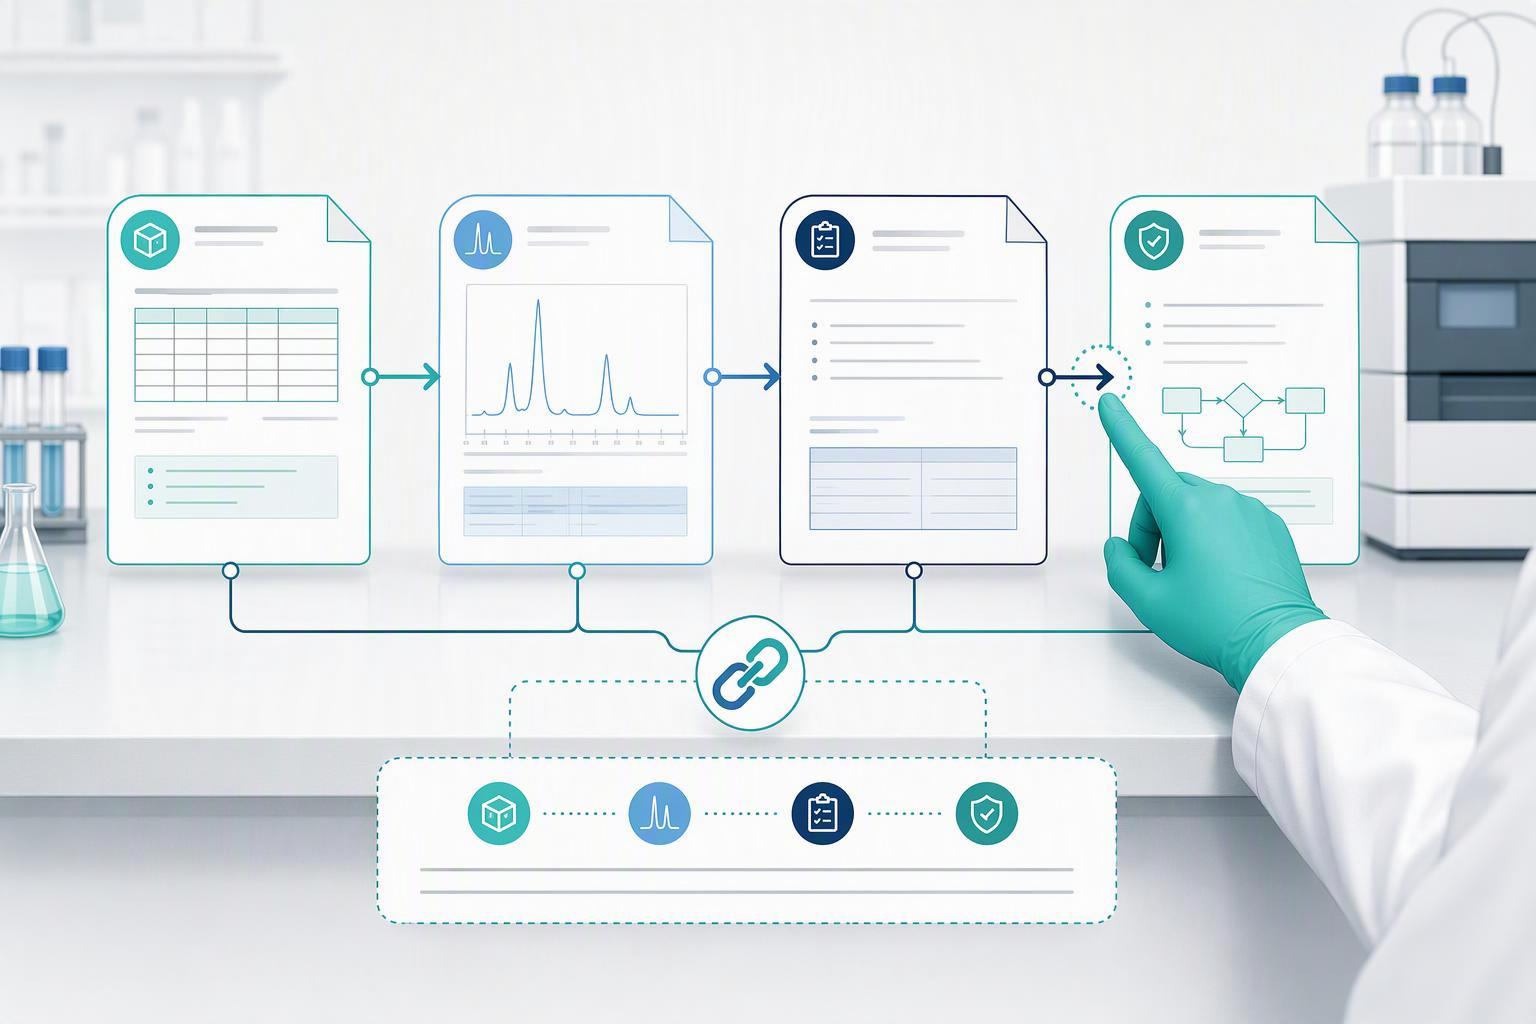
En peptidanalytisk pakke er en specifikation plus de validerede metoder og registreringer, der gør hvert tal forsvarligt, ikke en renhedsfigur i sig selv. Q6B-specifikationsrammerne definerer en specifikation som en liste over tests, referencer til analytiske procedurer og acceptkriterier, kræver, at identitetstests er meget specifikke og Peptid Leverandør Leverandør baseret på unikke aspekter af molekylær struktur, tillader mere end én identitetstest, og anfører, at absolut renhed er svær at bestemme og metodeafhængig, så renheden estimeres ved en kombination af metoder (I Q6B, Trin 4 1999).
Metoderne bag disse tests skal valideres i forhold til Q2(R2) valideringsegenskaber: specificitet og selektivitet inklusive ortogonal proceduresammenligning, område inklusive den nedre områdegrænse og LOD/LOQ, nøjagtighed og præcision inklusive ortogonal sammenligning og spiking, og robusthed, med linearitet håndteret inden for rækkevidde ved brug af minimum fem koncentrationer (I Q2(R2), Trin 4 version 2023-11-30).
Optegnelserne skal så overleve eftersyn. 21 CFR del 11 behandler elektroniske optegnelser og signaturer, der opfylder dets kriterier, som svarende til papir, gælder for oprettede poster, modificeret, vedligeholdt, arkiveret, hentet eller transmitteret i henhold til krav fra agenturets optegnelser og til optegnelser indsendt til FDA, og kræver computersystemer, kontroller og dokumentation for at være let tilgængelig for, og underlagt, FDA inspektion (21 CFR del 11, nuværende udgave).
Sterilitets- og bakterielle endotoksintest besvarer forskellige spørgsmål. Inkluder dem, når det er begrundet i doseringsformen, rute, påtænkt brug og gældende krav, ved at bruge nuværende metoder og demonstreret egnethed i stedet for at behandle parret som universelle peptidfrigivelsestests.
Når syntesestedet, oprensning, formulering eller skalaændringer, hvilket sammenlignelighedsbevis der forventes?
Bedste peptidsynthesizer En sammenlignelighedspakke efter en produktionsændring forventes at vise før- og produkt efter ændring er meget ens, med side-by-side data i stedet for et enkelt post-change parti. ICH Q5E's definition af sammenlignelige sæt, der spærrer og siger, at hvor analytiske procedurer ikke kan skelne relevante forskelle, yderligere test eller ikke-kliniske og kliniske undersøgelser bør overvejes (I Q5E, Trin 4). Peptidleverandørfabrik
I Q1A(R2) stabilitetsdesign afhænger af produktet, opbevaring og indsendelseskontekst. For den generelle sag, langsigtede forhold kan være 25 °C/60 % RH eller 30 °C/65 % RH; mellemtest er betinget, ikke et universelt yderligere seks måneders krav. Forskningsreagenser har brug for en begrundet brugsspecifik stabilitetsplan frem for automatisk vedtagelse af en registreringsdatapakke. I Q1A(R2).
Ethvert citeret firemåneders BsUFA-gennemgangsmål skal læses i dets specificerede supplementkategori og præstationsmålkontekst. Beta-endorfinsyntese Det er ikke en garanteret beslutningsdato eller en generel varighed for at forberede eller gennemgå en syntetisk peptidpakke.
Hvordan begrænser snævre indikationer og kombinationsregimer peptidprogramdesign og -mærkning?
Snævre indikationer og kombinationsregimer presser den analytiske byrde tidligere, fordi mærket skal beskrive en population defineret af forudgående behandling og biomarkørstatus. Tucatinib-godkendelsesmeddelelsen knytter indikationen til patienter uden sygdomsprogression efter 4 til 8 induktionscyklusser, hvilket gør den tidligere terapihistorie til en del af den mærkede population snarere end en klinisk detalje (FDA tucatinib godkendelsesmeddelelse, 7 oktober 2026).
Det mønster er ikke begrænset til ét produkt. En retrospektiv gennemgang af den fulde FDA-onkologiske godkendelse fra 2011 til 2023, afdækning 468 godkendelser og 238 produkter, fandt det 40% af regelmæssige og 48% af accelererede cancerterapeutiske godkendelser var for biomarkør-definerede populationer (Biomarkører for præcisionspatientudvælgelse i kræftbehandlingsgodkendelser i USA, 2024). Disse andele er onkologi-specifikke og bør ikke læses som tal for alle lægemidler.
Til et peptidprogram, den praktiske konsekvens er, at specifikationen skal understøtte den mærkede population fra starten, hvorfor identiteten og urenhedsarbejdet i analysepakken ikke kan adskilles fra mærkningsbeslutningen. Forgrenet peptidsyntese
Hvilke oktoberoverskrifter berører slet ikke peptidprogrammer?
juli 2026 sammensatte stemmer er baggrunden, ikke oktober nyheder. juli 2026 PCAC-møde anbefalede at tilføje BPC-157, KPV, TB-500, c-ORD, Semax og Epitalon til 503A Bulk Drug Substances List og afvist emideltid/DSIP; stemmerne er rådgivende og uforpligtende og, fra oktober 2026, ingen af de seks var formelt blevet tilføjet (FDA PCAC mødeside, møde 2026-07-23/24).
Ofte stillede spørgsmål
Udstedte FDA nogen peptidspecifik vejledning i oktober 2026?
De udvalgte FDA-optegnelser gennemgået 15 oktober fastslår ikke et udtømmende fravær af peptid-relaterede handlinger for måneden. Denne artikel diskuterer de navngivne opdateringer og deres omfang, inklusive tilbagetrækningen i juli 2021 syntetisk-peptid vejledning.
Gør oktober 2026 biosimilar fremstillingsvejledning gælder for mit peptid?
Kun hvis dit produkt er licenseret som et biosimilært eller udskifteligt biologisk produkt. Et syntetisk peptid gennemgået som et lægemiddel under FD&C-loven falder uden for dette anvendelsesområde. Den nyttige del er ræsonnementet, ikke anvendeligheden: vejledningens risikobaserede tilgang til evidensspor efter ændring ICH Q5E’s definition af sammenlignelig, som beder om præ- og materiale efter ændring skal være meget ens uden negativ indvirkning på sikkerhed eller effektivitet, immunogenicitet inkluderet. Behandl Q5E som den overførbare standard.
Gør juli 2026 sammensatte stemmer betyder, at disse peptider nu er lovlige at sammensætte?
Ingen. juli 2026 PCAC stemmer er rådgivende og uforpligtende, og fra oktober 2026 ingen af de seks stoffer var formelt blevet tilføjet til 503A Bulk Drug Substances List. Hold udformning af forskningsbrug adskilt fra enhver påstand om menneskelig brug eller godkendelse, og bekræft, at leverandørsproget undgår dosering, terapeutisk, eller diagnostiske påstande.
Konklusion
En nyttig pakke linker specifikationer til passende metoder, faktiske partidata og revisionsbeslutninger. Bestem valideringsegenskaber, stabilitetsdesign og elektroniske registreringskontroller fra produktet, scene og jurisdiktion. Ingen enkelt Q6B eller generel stabilitetsskabelon er en komplet specifikation for hvert syntetisk peptid.
Det næste trin er et gap-tjek i forhold til den liste før din næste ændring, ikke efter det. Hvis du ønsker en anden læsning af en analytisk pakke eller en sammenlignelighedsplan, det er en dokumentationssamtale snarere end en arkiveringssamtale, og det er det rigtige tidspunkt at få det.