¿Qué aprobó o publicó realmente la FDA en octubre? 2026?
El propio índice mensual de medicamentos de la FDA para octubre 2026 registra tres aprobaciones relacionadas con la oncología y dos documentos de orientación recientemente agregados en el 1 a 13 ventana de octubre. Las aprobaciones fueron pirtobrutinib en 2 Octubre, tucatinib en 7 octubre y atezolizumab el 8 Octubre; las orientaciones fueron la ICH E2B(R3) guía de implementación del informe electrónico de seguridad de casos sobre 1 Octubre y la guía de cambios de fabricación posteriores a la aprobación sobre 9 Octubre (Novedades de la FDA relacionadas con los medicamentos, pagina actual 2026-10-13).
La notificación de aprobación de tucatinib es el ejemplo más claro de lo estrechas que se han vuelto estas indicaciones: tucatinib con trastuzumab y pertuzumab para el tratamiento de mantenimiento de adultos con cáncer de mama HER2 positivo irresecable localmente avanzado o metastásico, limitado a pacientes sin progresión de la enfermedad después 4 a 8 ciclos de inducción de trastuzumab, pertuzumab y un taxano (Notificación de aprobación de tucatinib por la FDA, 7 Octubre 2026).
La única guía con peso transferible es la guía finalizada por la FDA el 9 Octubre 2026 sobre cambios de fabricación posteriores a la aprobación de productos biosimilares e intercambiables, un nivel 1 orientación final cuya notificación del Registro Federal está fechada 13 Octubre 2026 (Página de orientación de la FDA, emitido en octubre 2026).
Para escala, FDA contó 46 nuevos medicamentos aprobados en 2025 bajo su propia definición de nunca antes aprobado o comercializado en los EE. UU. (Aprobaciones de nuevos medicamentos por parte de la FDA para 2025, pagina actual 2026-07-08). Esa cifra excluye nuevos indicios., que la agencia informa por separado, por lo que no se puede leer como un recuento de péptidos.
¿Cuál de esas acciones cambia lo que un desarrollador de péptidos debe medir o documentar??
Un elemento cambia la práctica de medición y documentación para los desarrolladores de péptidos, y lo hace por lógica transferible más que por alcance directo: la guía que la FDA finalizó el 9 Octubre 2026 (Página de orientación de la FDA, emitido en octubre 2026).
La razón es que la comparabilidad tiene un significado definido.. La definición de comparable de ICH Q5E requiere pre- y el producto posterior al cambio será “altamente similar” sin impacto adverso en la seguridad o eficacia, incluida la inmunogenicidad., y establece claramente que la comparabilidad no requiere identidad de atributos de calidad.; donde los procedimientos analíticos no pueden discernir diferencias relevantes, Se deben considerar pruebas adicionales o estudios clínicos y no clínicos. (Yo Q5E, Paso 4).
péptido 2 Fábrica Los péptidos complican esto porque se encuentran entre dos regímenes de calidad.. La directriz sobre péptidos sintéticos de la EMA establece que los péptidos sintéticos están total o parcialmente excluidos del alcance de ICH Q3A/Q3B., Q6A/Q6B y M7, y que se encuentran en la interfaz de pequeñas moléculas y proteínas. (Directriz de péptidos sintéticos de la EMA, 2022).
Yo Q3A(R2) excluye los péptidos de su alcance directo, por lo que sus umbrales de molécula pequeña no son límites de liberación de péptidos predeterminados. Establecer el marco apropiado de impurezas peptídicas y la justificación específica del producto..
¿Qué debe contener un paquete analítico específico de péptidos?, y como se conectan los registros?
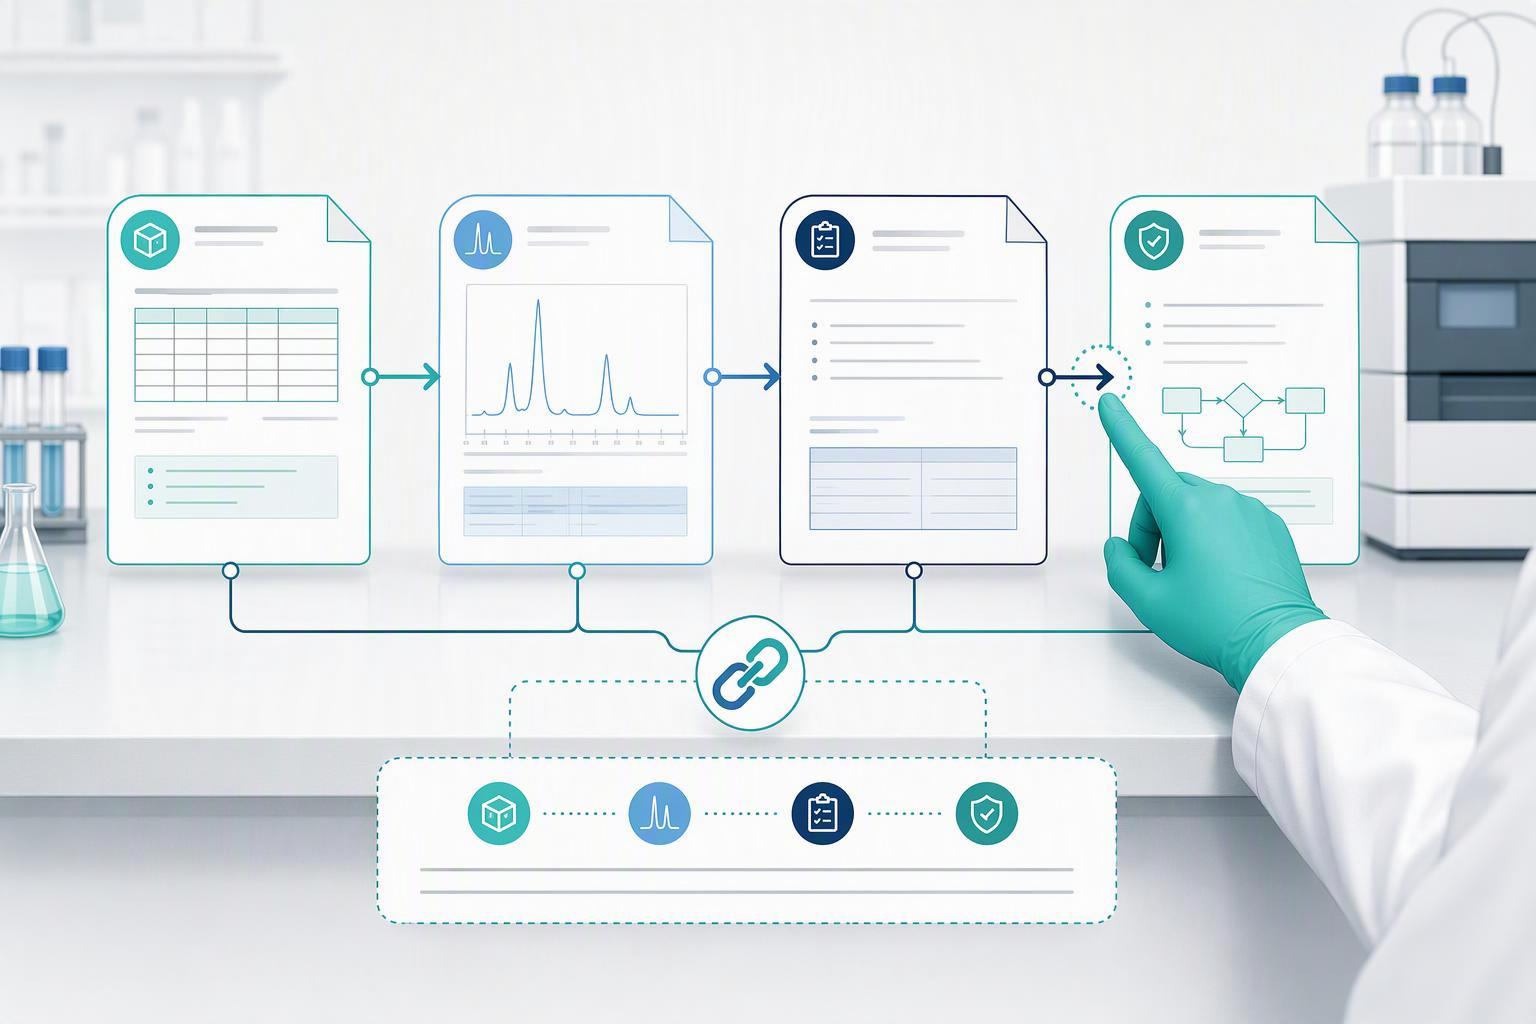
Un paquete analítico de péptidos es una especificación más los métodos y registros validados que hacen que cada número sea defendible., no es una cifra de pureza por sí sola. El marco de especificación Q6B define una especificación como una lista de pruebas., Referencias a procedimientos analíticos y criterios de aceptación., requiere que las pruebas de identidad sean altamente específicas y Proveedor de péptidos Proveedor Basado en aspectos únicos de la estructura molecular., permite más de una prueba de identidad, y afirma que la pureza absoluta es difícil de determinar y depende del método, entonces la pureza se estima mediante una combinación de métodos (Yo Q6B, Paso 4 1999).
Los métodos detrás de esas pruebas deben validarse con respecto al Q2.(R2) características de validación: especificidad y selectividad, incluida la comparación de procedimientos ortogonales, rango que incluye el límite de rango inferior y LOD/LOQ, exactitud y precisión, incluida la comparación ortogonal y los picos, y robustez, con linealidad manejada dentro del rango usando un mínimo de cinco concentraciones (Yo Q2(R2), Paso 4 versión 2023-11-30).
Luego, los registros tienen que sobrevivir a la inspección.. 21 Parte CFR 11 trata los registros electrónicos y las firmas que cumplen sus criterios como equivalentes al papel, se aplica a los registros creados, modificado, mantenido, archivado, recuperados o transmitidos según los requisitos de registros de la agencia y a los registros presentados a la FDA, y requiere sistemas informáticos, controles y documentación que estén fácilmente disponibles para, y sujeto a, Inspección de la FDA (21 Parte CFR 11, edición actual).
Las pruebas de esterilidad y endotoxinas bacterianas responden a diferentes preguntas. Incluirlos cuando lo justifique la forma farmacéutica., ruta, uso previsto y requisitos aplicables, utilizando métodos actuales y demostrando su idoneidad en lugar de tratar el par como pruebas universales de liberación de péptidos.
Cuando el sitio de síntesis, purificación, cambios de formulación o escala, ¿Qué evidencia de comparabilidad se espera??
Mejor sintetizador de péptidos Se espera que un paquete de comparabilidad después de un cambio de fabricación muestre la pre- y el producto posterior al cambio son muy similares, con datos en paralelo en lugar de un único lote posterior al cambio. La definición de ICH Q5E de conjuntos comparables que prohíbe y establece que cuando los procedimientos analíticos no pueden discernir diferencias relevantes, Se deben considerar pruebas adicionales o estudios clínicos y no clínicos. (Yo Q5E, Paso 4). Fábrica de proveedores de péptidos
Yo Q1A(R2) Los diseños de estabilidad dependen del producto., contexto de almacenamiento y envío. Para el caso general, Las condiciones a largo plazo pueden ser 25 °C/60% HR o 30 °C/65% HR; la prueba intermedia es condicional, no es un requisito universal adicional de seis meses. Los reactivos de investigación necesitan un plan de estabilidad específico de uso justificado en lugar de la adopción automática de un paquete de datos de registro.. Yo Q1A(R2).
Cualquier objetivo de revisión BsUFA de cuatro meses citado debe leerse en su categoría de suplemento especificada y en el contexto del objetivo de desempeño.. Síntesis de betaendorfinas No es una fecha de decisión garantizada ni una duración general para preparar o revisar un paquete de péptidos sintéticos..
¿Cómo las indicaciones limitadas y los regímenes combinados limitan el diseño y el etiquetado del programa de péptidos??
Las indicaciones limitadas y los regímenes combinados hacen que la carga analítica sea más temprana, porque la etiqueta tiene que describir una población definida por el tratamiento previo y el estado del biomarcador. La notificación de aprobación de tucatinib vincula la indicación a pacientes sin progresión de la enfermedad después 4 a 8 ciclos de inducción, lo que hace que el historial de terapia previa forme parte de la población etiquetada en lugar de un detalle clínico (Notificación de aprobación de tucatinib por la FDA, 7 Octubre 2026).
Ese patrón no se limita a un solo producto.. Una revisión retrospectiva del conjunto completo de aprobaciones oncológicas de la FDA desde 2011 a 2023, cubierta 468 aprobaciones y 238 productos, encontró que 40% de regular y 48% de las aprobaciones terapéuticas aceleradas contra el cáncer fueron para poblaciones definidas por biomarcadores (Biomarcadores para la selección precisa de pacientes en las aprobaciones de terapias contra el cáncer en los EE. UU., 2024). Esas acciones son específicas de la oncología y no deben leerse como cifras de todos los medicamentos..
Para un programa de péptidos, la consecuencia práctica es que la especificación tiene que soportar la población etiquetada desde el principio, razón por la cual el trabajo de identidad e impurezas en el paquete analítico no es separable de la decisión de etiquetado. Síntesis de péptidos ramificados
¿Qué titulares de octubre no abordan en absoluto los programas de péptidos??
el julio 2026 los votos compuestos son antecedentes, no noticias de octubre. el julio 2026 La reunión del PCAC recomendó agregar BPC-157, KPV, TB-500, c-PALABRAS, Semax y Epitalon a la lista de medicamentos a granel 503A y emideltida/DSIP rechazados; los votos son consultivos y no vinculantes y, a partir de octubre 2026, ninguno de los seis había sido agregado formalmente (Página de la reunión del PCAC de la FDA, reunión 2026-07-23/24).
Preguntas frecuentes
¿La FDA emitió alguna guía específica para péptidos en octubre? 2026?
Los registros seleccionados de la FDA revisados a través de 15 Octubre no establece una ausencia exhaustiva de acciones relacionadas con péptidos para el mes. Este artículo analiza las actualizaciones nombradas y su alcance., incluida la retirada en julio del 2021 guía de péptidos sintéticos.
¿El octubre 2026 La guía de fabricación de biosimilares se aplica a mi péptido.?
Solo si su producto tiene licencia como producto biológico biosimilar o intercambiable. Un péptido sintético revisado como fármaco según la DF&La Ley C queda fuera de ese ámbito. La parte útil es el razonamiento., no la aplicabilidad: El enfoque basado en riesgos de la guía para las pistas de evidencia posteriores al cambio. Definición de comparable de ICH Q5E, que pide pre- y el material posterior al cambio será muy similar sin efectos adversos sobre la seguridad o eficacia, inmunogenicidad incluida. Trate a Q5E como el estándar transferible.
hacer el julio 2026 Los votos compuestos significan que estos péptidos ahora son legales para componer.?
No. el julio 2026 Votos del PCAC son consultivos y no vinculantes, y a partir de octubre 2026 Ninguna de las seis sustancias se había agregado formalmente a la Lista de sustancias farmacológicas a granel 503A.. Mantener el marco de uso en investigación distinto de cualquier reclamo de aprobación o uso humano., y confirmar que el lenguaje del proveedor evita la dosificación, terapéutico, o afirmaciones diagnósticas.
Conclusión
Un paquete útil vincula las especificaciones con los métodos apropiados, datos reales del lote y decisiones de revisión. Determinar las características de validación., Diseño de estabilidad y controles de registro electrónico del producto., etapa y jurisdicción. Ningún Q6B o plantilla de estabilidad general es una especificación completa para cada péptido sintético..
El siguiente paso es verificar las brechas en esa lista antes de su próximo cambio., no después de eso. Si desea una segunda lectura sobre un paquete analítico o un plan de comparabilidad, Esa es una conversación de documentación en lugar de una de presentación., y es el momento adecuado para tenerlo.