FDA 10 月份实际批准或发布了什么 2026?
FDA 十月份的月度药物指数 2026 记录了三个肿瘤学相关的批准和两个新增的指导文件 1 到 13 十月窗口. 批准的 pirtobrutinib 于 2 十月, 图卡替尼 7 十月和 atezolizumab 8 十月; 指南是 ICH E2B(R3) 电子案件安全报告实施指南 1 10 月及批准后制造变更指南 9 十月 (FDA 与药物相关的新动态, 当前页面 2026-10-13).
图卡替尼批准通知是这些适应症变得多么狭窄的最明显例子: 图卡替尼联合曲妥珠单抗和帕妥珠单抗用于不可切除的局部晚期或转移性 HER2 阳性乳腺癌成人的维持治疗, 仅限于术后无疾病进展的患者 4 到 8 曲妥珠单抗的诱导周期, 帕妥珠单抗和紫杉烷 (FDA图卡替尼批准通知, 7 十月 2026).
FDA 最终确定的一项可转移重量指南是 9 十月 2026 关于生物仿制药和可互换产品批准后的生产变更, 一个级别 1 最终指南,其联邦公报通知已注明日期 13 十月 2026 (FDA 指导页面, 十月发行 2026).
对于规模, FDA 统计 46 批准的新药 2025 根据其自己的定义,之前从未在美国批准或销售 (FDA 新药批准 2025, 当前页面 2026-07-08). 该数字不包括新的迹象, 该机构单独报告, 所以它不能被解读为肽计数.
其中哪些行动改变了肽开发人员必须测量或记录的内容?
一项改变了肽开发人员的测量和记录实践, 它是通过可转移逻辑而不是直接作用域来实现的: FDA 最终确定的指南 9 十月 2026 (FDA 指导页面, 十月发行 2026).
原因是可比性有明确的含义. ICH Q5E 对可比性的定义要求预先- 和变更后的产品“高度相似”,不会对安全性或有效性(包括免疫原性)产生不利影响, 它明确指出可比性并不要求质量属性相同; 分析程序无法辨别相关差异的地方, 应考虑额外的测试或非临床和临床研究 (我Q5E, 步 4).
肽 2 工厂 肽使情况变得复杂,因为它们位于两种质量体系之间. EMA 的合成肽指南规定,合成肽全部或部分排除在 ICH Q3A/Q3B 范围之外, Q6A/Q6B 和 M7, 它们位于小分子和蛋白质的界面 (EMA 合成肽指南, 2022).
我Q3A(R2) 将肽排除在其直接范围之外, 所以它的小分子阈值不是默认的肽释放限制. 建立适当的肽杂质框架和产品特定的理由.
肽特异性分析包必须包含什么, 以及记录如何连接?
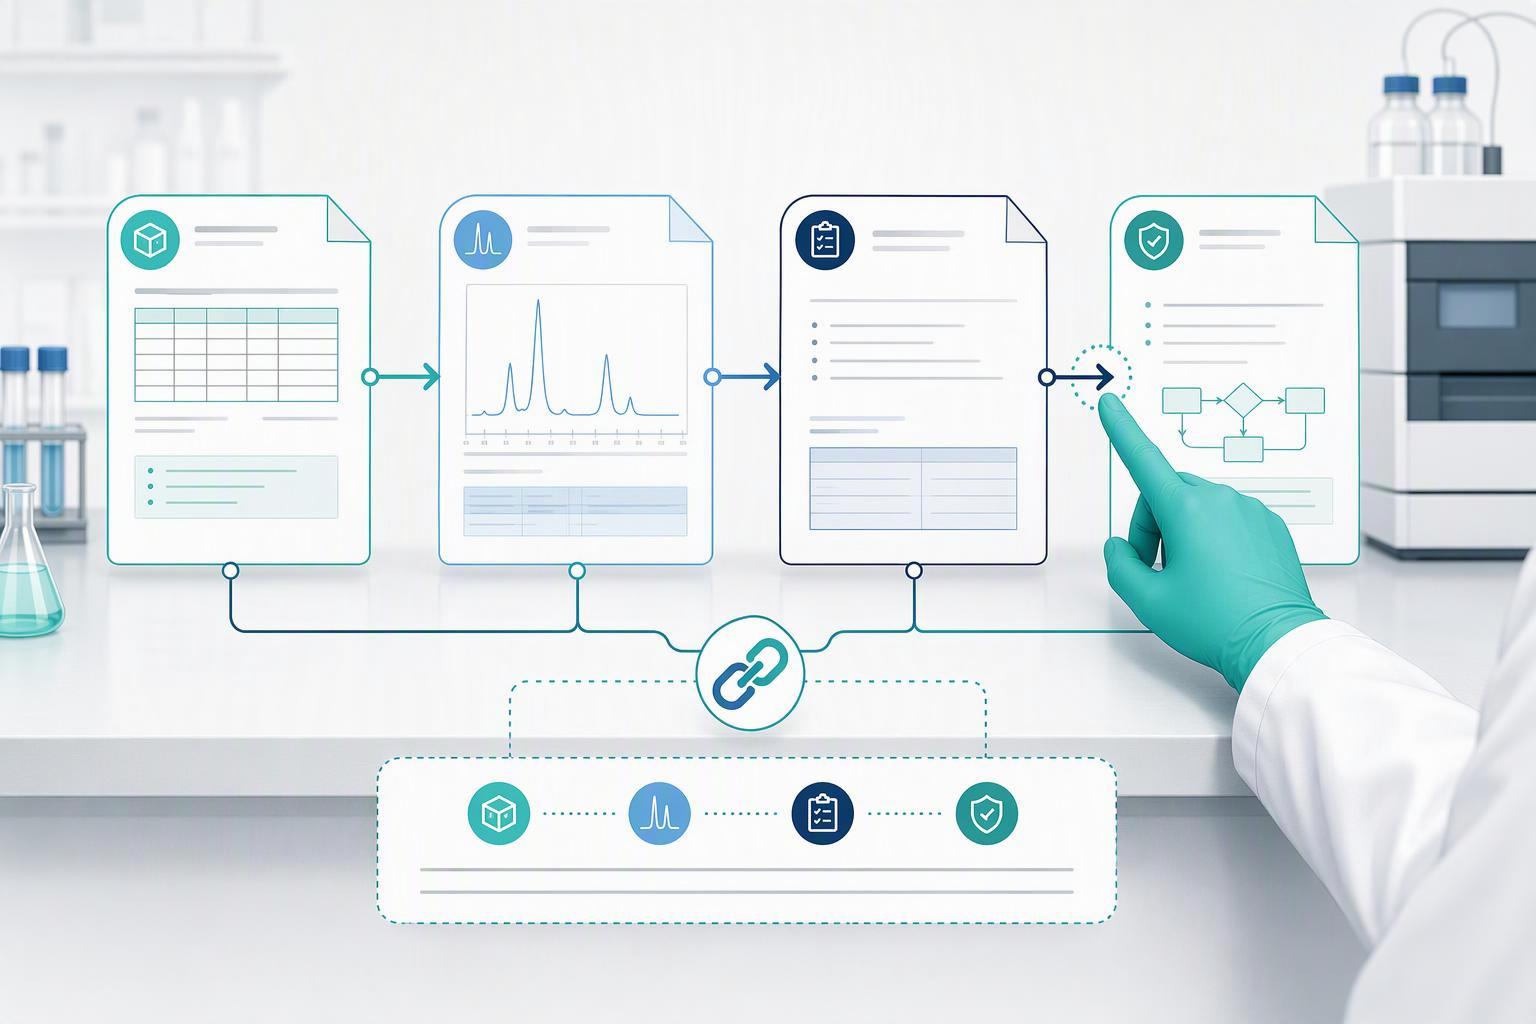
肽分析包是一个规范加上经过验证的方法和记录,使每个数字都站得住脚, 其本身并不是一个纯度数字. Q6B 规范框架将规范定义为测试列表, 参考分析程序和验收标准, 要求身份测试高度具体并且 多肽供应商 供应商 基于分子结构的独特方面, 允许进行不止一项身份测试, 并指出绝对纯度很难确定并且取决于方法, 因此纯度是通过多种方法的组合来估计的 (我Q6B, 步 4 1999).
这些测试背后的方法必须针对 Q2 进行验证(R2) 验证特性: 特异性和选择性,包括正交程序比较, 范围,包括范围下限和 LOD/LOQ, 准确性和精密度,包括正交比较和尖峰, 和鲁棒性, 使用至少五个浓度在范围内处理线性 (我Q2(R2), 步 4 版本 2023-11-30).
记录必须经受检查. 21 CFR部分 11 将符合其标准的电子记录和签名视为等同于纸质记录和签名, 适用于创建的记录, 修改的, 维持, 已归档, 根据机构记录要求检索或传输以及提交给 FDA 的记录, 并且需要计算机系统, 易于使用的控制和文档, 并受, FDA检查 (21 CFR部分 11, 当前版本).
无菌和细菌内毒素测试回答不同的问题. 当剂型合理时将它们包括在内, 路线, 预期用途和适用要求, 使用当前方法并证明其适用性,而不是将这对视为通用肽释放测试.
当合成位点, 纯化, 配方或规模变化, 预期有哪些可比性证据?
最佳肽合成仪 制造变更后的可比包预计将显示预- 与变更后的产品高度相似, 使用并排数据而不是单个更改后批次. ICH Q5E 对可比集的定义禁止并指出分析程序无法辨别相关差异的情况, 应考虑额外的测试或非临床和临床研究 (我Q5E, 步 4). 肽供应商工厂
我Q1A(R2) 稳定性设计取决于产品, 存储和提交上下文. 对于一般情况, 长期条件可能是 25 °C/60% RH 或 30 °C/65% 相对湿度; 中间测试是有条件的, 并非普遍的额外六个月要求. 研究试剂需要合理的特定用途稳定性计划,而不是自动采用注册数据包. 我Q1A(R2).
任何引用的四个月 BsUFA 审查目标都必须在其指定的补充类别和绩效目标背景下阅读. β内啡肽合成 它不是保证的决定日期或准备或审查合成肽包的一般持续时间.
狭窄的适应症和联合治疗方案如何限制肽项目的设计和标签?
狭窄的适应症和联合治疗方案将分析负担推得更早, 因为标签必须描述由先前治疗和生物标志物状态定义的人群. 图卡替尼批准通知将适应症与治疗后无疾病进展的患者联系起来 4 到 8 诱导周期, 这使得既往治疗史成为标记人群的一部分,而不是临床细节 (FDA图卡替尼批准通知, 7 十月 2026).
这种模式并不局限于一种产品. 对 FDA 肿瘤学批准的完整回顾性审查 2011 到 2023, 覆盖 468 批准和 238 产品, 发现 40% 的常规和 48% 的加速癌症治疗批准是针对生物标志物定义的人群 (美国癌症治疗审批中用于精准患者选择的生物标志物, 2024). 这些份额是特定于肿瘤学的,不应被解读为所有药物的数据.
对于肽程序, 实际结果是规范必须从一开始就支持标记群体, 这就是为什么分析包中的特性和杂质工作与标签决策密不可分的原因. 支链肽合成
哪些十月头条根本不涉及肽项目?
七月 2026 复利投票是背景, 不是十月新闻. 七月 2026 PCAC会议建议添加BPC-157, 关键PV值, TB-500, c-字, Semax 和 Epitalon 被列入 503A 原料药清单并被拒绝 emiltide/DSIP; 投票是建议性的、不具有约束力的, 截至十月 2026, 这六个人都没有被正式添加 (FDA PCAC 会议页面, 会议 2026-07-23/24).
常见问题解答
FDA 在 10 月份是否发布了任何肽特定指南 2026?
选定的 FDA 记录经过审查 15 10 月并未确定当月完全没有肽相关行动. 本文讨论指定的更新及其范围, 包括 7 月撤回 2021 合成肽指导.
十月有吗 2026 生物仿制药生产指南适用于我的肽?
仅当您的产品被许可为生物仿制药或可互换生物产品时. 一种合成肽作为药物接受 FD 审查&C 法案不属于该范围. 有用的部分是推理, 不是适用性: 该指南采用基于风险的方法来追踪变更后的证据 ICH Q5E 对可比性的定义, 这要求预- 和变更后的材料高度相似,不会对安全性或有效性产生不利影响, 包括免疫原性. 将Q5E视为可转让标准.
做七月 2026 复合投票意味着这些肽现在可以合法复合?
不. 七月 2026 PCAC 投票 是建议性的和非约束性的, 截至十月 2026 这六种物质均未正式添加到 503A 原料药清单中. 使研究用途框架与任何人类使用或批准声明区分开来, 并确认供应商的语言避免剂量, 治疗性的, 或诊断声明.
结论
有用的包将规范链接到适当的方法, 实际批次数据和审查决定. 确定验证特征, 产品的稳定性设计和电子记录控制, 阶段和管辖权. 没有任何一个 Q6B 或通用稳定性模板能够对每种合成肽提供完整的规范.
下一步是在下次更改之前对照该列表进行差距检查, 不在它之后. 如果您想再次阅读分析包或可比计划, 这是一场文档对话,而不是归档对话, 现在正是拥有它的好时机.