Quel USP 795 et 797 La documentation peptidique décide réellement
Les chapitres classent la préparation, pas la molécule. USP 795 et 797 les questions de documentation sur les peptides activent un seul déclencheur: si la préparation finie doit être stérile au moment de l'administration. Cette seule condition, pas la pureté du peptide ou son niveau de prix, décide quel chapitre régit le dossier que vous êtes censé détenir.
Les voies stériles sont placées sous <797>. Injections, Adjuvants IV, ophtalmologie, préparations intrathécales, et les préparations pour les cavités corporelles qui ne communiquent pas avec l'environnement extérieur tombent toutes de ce côté de la ligne.. Formes posologiques non stériles, y compris les liquides oraux, gélules, crèmes, gels, et suppositoires, tomber sous <795> (NCPA, Normes de composition USP <795> et <797> présentation, 2026).
La frontière a un deuxième bord qui surprend les développeurs. Un produit stérile fabriqué de manière conventionnelle et préparé strictement selon l’étiquetage approuvé par le fabricant est décrit comme hors du champ d’application de <797>. Reconstitution d'un produit non stérile fabriqué de manière conventionnelle selon son étiquetage pour un patient individuel, sans le stocker pour une utilisation future, n'est pas composé sous <795> (Conseil de la pharmacie du Mississippi, <797> FAQ, 2023).
|
Catégorie |
Qu'est-ce qui le déclenche |
Quelles preuves il exige |
|---|---|---|
|
Approvisionnement de qualité recherche |
Matériel destiné aux travaux de laboratoire, pas d'administration |
Identity and purity records suited to bench use |
|
Development support |
Material feeding formulation, développement de tests, or scale-up work |
Method conditions, raw analytical output, lot traceability |
|
Compounding-related use |
A finished preparation that must be sterile at administration, or a nonsterile dosage form prepared beyond labeling |
Chapter-appropriate facility, processus, and release documentation |
Misclassifying a purchase is what turns a routine quality question into an escalation. Get the category wrong at the point of order and every downstream document request arrives against the wrong standard.
Approvisionnement de qualité recherche, Aide au développement, et utilisation liée à la préparation: Tracer la ligne
The category a peptide belongs to is set by its intended-use posture and labeling, not by how clean its chromatogram looks. A research-grade peptide supply chain exists to support laboratory and development work: the material is labeled for research use only, et que l'étiquetage est ce qui établit son statut. A lot certificate of analysis showing identity and purity by HPLC and mass spectrometry documents the material itself. Ce n'est pas le cas, tout seul, rendre ce matériau autorisé à être mélangé.
That distinction matters because the compounding pathway has its own entry conditions, et ils diffèrent entre les deux cadres.
En vertu de l'article 503A, a bulk drug substance may be used only if it complies with an applicable USP or NF monograph and the USP chapter on pharmacy compounding, ou is a component of an FDA-approved drug product where no monograph exists, ou apparaît sur la liste des lots 503A (FDA, Substances médicamenteuses en vrac utilisées dans la composition en vertu de l'article 503A, contenu à jour au 2026-05-14). Ce sont des alternatives, pas une liste de contrôle à satisfaire en séquence. Séparément, la substance doit arriver avec un certificat d'analyse valide et doit avoir été fabriquée par un établissement enregistré auprès de la FDA sous la section 510 (FDA, contenu à jour au 2026-05-14).
Les installations d’externalisation fonctionnent selon une règle plus stricte: une substance médicamenteuse en vrac ne peut être utilisée que si elle apparaît sur la liste des substances médicamenteuses en vrac 503B ou si elle est utilisée pour composer un médicament figurant sur la liste des pénuries de médicaments de la FDA au moment de la préparation., distribution, et la distribution (FDA, Substances médicamenteuses en vrac utilisées dans la préparation, contenu à jour au 2026-03-26).
L'erreur récurrente est de traiter un chiffre de pureté comme une mise à niveau de catégorie. Un résultat HPLC ≥98 % décrit le lot, pas sa posture réglementaire.
L'ensemble documentaire: Ce que contient réellement un dossier défendable
Un dossier défendable n’est pas un dossier de certificats. It is a set of artifacts where each one proves a specific obligation, and a reviewer can trace the chain from supplier lot to internal use lot without asking you a question.
Le FDA guidance to compounders on knowing bulk suppliers frames the obligations directly: source API from FDA-registered facilities, hold valid certificates of analysis, and know what testing the supplier actually performs. Those three obligations map onto distinct records.
|
Artefact |
Proof obligation |
|---|---|
|
Receiving log entry |
Supplier lot number, date de réception, quantité, storage condition, receiving personnel |
|
Lot-specific COA |
Identité, force, pureté, and quality results for that lot, not a representative batch |
|
Certificate of origin or RUO declaration |
Where the material was made and the regulatory status under which it is supplied |
|
Chain-of-custody record |
Synthèse peptidique The handoff from supplier lot to internal use lot, avec date d'affectation et dépositaire |
|
Dossier de vérification interne |
Ce que les tests internes ont trouvé, et comment tout désaccord avec le fournisseur COA a été résolu |
Le transfert de la chaîne de traçabilité est l'artefact le plus souvent manquant. Sans ça, a supplier lot number and an internal use lot number sit in separate systems with no recorded link, and a reviewer cannot confirm that the material in the vial is the material the COA describes.
Avertissement: L'enregistrement qui compte le plus est celui écrit lorsque les chiffres ne correspondent pas. A discrepancy between in-house verification and the supplier COA, et l'enquête qui a suivi, est le document qu'un évaluateur de la qualité demandera en premier.
Test d'identité: Confirmation de la molécule, Pas seulement la messe
Identity testing is a separate control from purity, et un seul chiffre de masse intacte ne l'établit pas. Une masse qui correspond au poids moléculaire attendu vous indique que quelque chose est présent à cette masse.. Cela ne vous dit pas que la séquence est correcte, que le contre-ion est ce que prétend l'étiquette, ou que le matériau est exempt de composants non peptidiques qui se situent en dehors des seuils d'impuretés liés aux peptides.
Services Le Ligne directrice de l'EMA sur le développement et la fabrication de peptides synthétiques trace cette limite explicitement. Les impuretés dans les peptides synthétiques sont regroupées comme liées aux peptides (troncatures, suppressions, oxydation, désamidation, variantes de séquence) et non peptidique (contre-ions, solvants résiduels et réactifs tels que le TFA). Identité et contenu de Counterion, AGT résiduel, et la teneur en eau sont des éléments de contrôle distincts, ne fait pas partie des seuils d'impuretés liés aux peptides. Un package de tests d'identité peptidique qui ne signale que le côté lié au peptide laisse trois éléments de contrôle sans réponse..
Les conditions de méthode sont ce qui rend un résultat d'identité évaluable. Je Q2(R2) validation des cadres autour de la spécificité/sélectivité, gamme, précision, et précision, avec des conceptions expérimentales minimales typiques de 9 déterminations sur au moins 3 niveaux de concentration pour plus de précision et 9 déterminations sur 3 niveaux ou 6 déterminations à 100% de concentration de test pour la précision. Quand le test et l'impureté partagent un seul test, la plage d'étalonnage s'étend du niveau de rapport d'impuretés jusqu'à 120% du critère d’acceptation du test.
Alors qu'est-ce que cela signifie pour un fournisseur COA? Une confirmation MS signalée sans conditions de méthode ne peut pas être évaluée. Vous ne pouvez pas savoir si la méthode était spécifique à la séquence, quels niveaux de concentration ont été mesurés, ou si le contre-ion a été mesuré du tout.
Évaluation de la pureté: Lire le nombre derrière le pourcentage
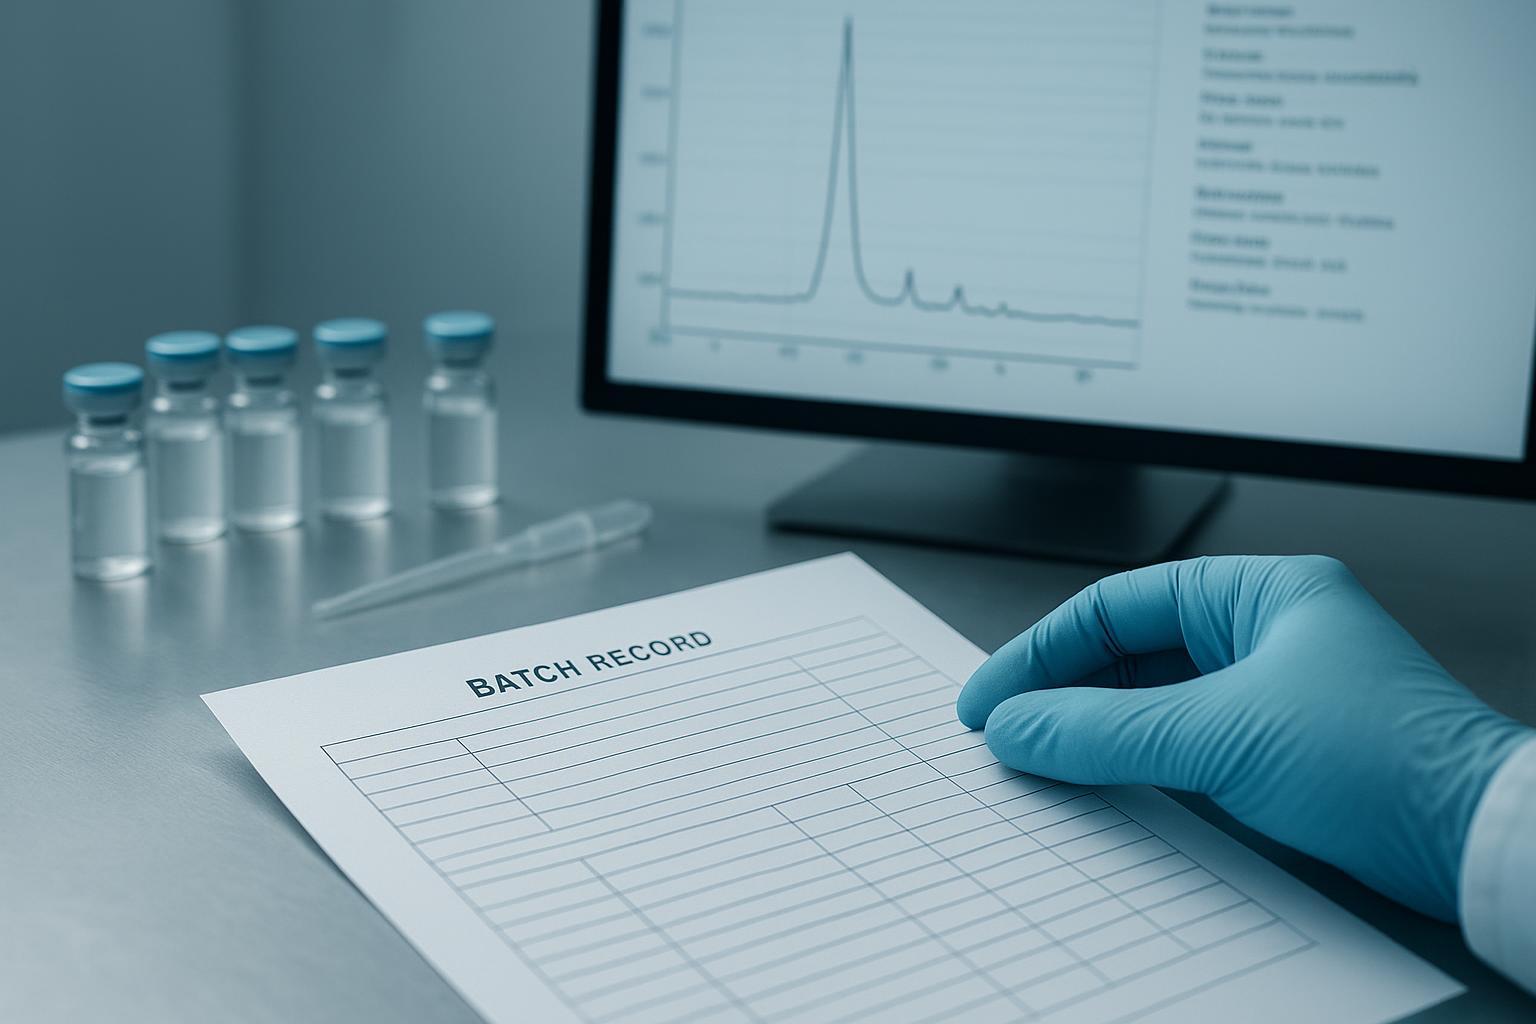
Un pourcentage de pureté sans conditions de méthode, un chromatogramme, et le contexte d'impureté n'est pas évaluable. « ≥98 % » provenant de deux fournisseurs peut décrire deux mesures différentes, et l'évaluation de la pureté des peptides commence par demander ce que le nombre mesure.
L'échelle de seuil et l'échelle publicitaire ne sont pas la même échelle. Sous le Ph. euros. monographie générale « Substances à usage pharmaceutique » référencée par la directive EMA sur le développement et la fabrication de peptides synthétiques, les impuretés liées aux peptides sont signalées ci-dessus 0.1%, identifié ci-dessus 0.5%, et qualifié ci-dessus 1.0%. Ce sont des actions qu'un fabricant doit prendre à mesure que les niveaux d'impuretés augmentent. Un chiffre HPLC ≥98 % est le résultat principal d'une seule analyse., sur une colonne, dans un ensemble de conditions de méthode.
Pratique typique de COA rapportée pour les groupes de peptides synthétiques lyophilisés autour de niveaux de pureté HPLC ≥ 95 %, ≥98 %, et ≥99 %, identité de masse intacte dans environ ±0,5 Da (ou sous 5 ppm sur les instruments haute résolution), teneur en eau d'environ ≤ 5 à 8 % par Karl Fischer, et retester ou fenêtres d'expiration de 12 à 24 mois à −20 °C, comme décrit dans fournisseurs COA-guides de lecture. Il s'agit de valeurs typiques de l'industrie qui varient selon le fournisseur.. Ce ne sont pas des critères d'acceptation, et les traiter comme tels est le piège: un seul pourcentage lu comme spécification de pureté.
Qualification des fournisseurs: Noter les preuves, Pas la réputation
La qualification des fournisseurs de peptides est un exercice de notation des preuves, pas une vérification de réputation. Les critères sont les mêmes que ceux définis dans les sections précédentes.: identité, pureté, conditions de la méthode, liaison de lots, et changer de contrôle. Notez chaque fournisseur par rapport à ces critères et le choix devient défendable sur papier..
|
Critère |
Preuve Peptides synthétiques artefact |
Réponse faible |
Réponse forte |
|---|---|---|---|
|
Identité |
Certificat d'analyse valide Boutique nommer la molécule |
Un chiffre de masse sans méthode |
Une méthode nommée avec la sortie brute attachée |
|
Pureté |
Chromatogramme et conditions de la méthode |
Un seul pourcentage, pas de méthode |
Le pourcentage plus la colonne, pente, et longueur d'onde de détection |
|
Liaison de lots |
Certificat d'origine lié au numéro de lot |
Un certificat d'origine sans référence de lot |
Document d'origine et COA partageant un identifiant de lot |
|
Statut de l'établissement |
Section 510 inscription au site de fabrication |
Une déclaration d'enregistrement du fournisseur |
L'inscription elle-même, correspond au site qui a fait le lot |
|
Changer le contrôle À propos |
Conditions de notification écrites dans le contrat de fourniture |
Pas de clause de notification |
Une fenêtre de notification définie et un contact nommé pour les modifications de spécifications |
Trois erreurs du côté des fournisseurs se reproduisent. Un COA arrive sans conditions de méthode, donc le chiffre de pureté ne peut pas être reproduit. Un certificat d'origine arrive sans lien de lot, le matériel ne peut donc pas être retracé jusqu'au site qui l'a fabriqué. A change-notification clause is absent from the agreement, so a specification change reaches the buyer after the fact.
FDA’s guidance to compounders on knowing your bulk suppliers and its conditions for 503A bulk drug substances both point the same direction: the buyer carries the burden of establishing that the source is acceptable and reliable, une responsabilité USP <795> attribue à la personne désignée. C'est la norme contre laquelle marquer.
Avancé: Lorsque la vérification interne n'est pas d'accord avec le COA du fournisseur
Si vous avez déjà effectué une vérification interne, this is the record that decides whether the disagreement is a supplier problem or a method problem. The distinction matters because the two failures route to different owners, and treating a method problem as a supplier problem burns a relationship you may need later.
Re-check method conditions and system suitability before you re-test the lot. Chimie des colonnes, composition de la phase mobile, pente, et paramètres du détecteur, tous les résultats de quart de travail, and a system suitability failure invalidates the run regardless of what the sample contains. Only after your system passes should you re-inject the lot.
Then compare your method against the supplier’s stated method. Le PCI Q2(R2) les lignes directrices encadrent la validation autour de la spécificité, précision, précision, et gamme, so if your method and the supplier’s differ on any of those characteristics, les deux nombres ne mesurent pas la même chose. Identité et contenu de Counterion, AGT résiduel, et la teneur en eau sont des éléments de contrôle distincts, et une lacune dans l'un d'entre eux peut expliquer un delta de pureté sans qu'aucune des parties ne se trompe.
Documentez l'écart avec les deux ensembles de données joints, puis acheminez le résultat par l'intermédiaire de votre personne désignée.
La prudence est un préalable, pas un commentaire sur votre compétence: this sequence only resolves a disagreement if your own method carries documented validation and a defined acceptance criterion. Sans ces deux choses, you have two uncalibrated numbers and no basis for deciding which one to trust.
Commencer: Les trois premiers mouvements
The lowest-friction first action is not writing a new SOP. It is classifying every peptide lot you already hold, because the classification determines which documentation obligations apply at all. A lot that lands in the research-grade category carries a different evidence burden than one headed toward compounding-related use, and you cannot know which records are missing until each lot has a category.
Étape 1: Classer l'inventaire. Run every existing lot through the classification table and mark its category. Ceci est un exercice de bureau. Il ne nécessite aucun contact avec le fournisseur, pas de contrôle juridique, et pas de nouveau modèle.
Étape 2: Assembler ce qui existe. Pour chaque lot de la catégorie liée à la composition, retirer le certificat d'analyse, le certificat d'origine, et le regroupement des lots en un seul endroit, puis marque ce qui est absent. Les éléments manquants sont des découvertes, pas des échecs. Vous construisez la liste des lacunes qui vous indique où consacrer vos efforts.
Étape 3: Notez vos fournisseurs. Faites passer vos deux ou trois meilleurs fournisseurs à travers la matrice de qualification, et ouvrez une conversation de notification de changement avec ceux qui obtiennent un score faible. Les fournisseurs qui ne peuvent pas répondre par écrit à une question de notification vous disent quelque chose d'utile avant qu'une question de qualité ne dégénère..
L'hésitation qui mérite d'être nommée directement: il ne s'agit pas d'un projet de conformité qui nécessite une approbation légale avant de pouvoir commencer. La classification et la collecte de preuves sont internes, réversible, et ne produit aucun engagement externe. Commencez par l'inventaire, et laissez les lacunes vous dire quel USP 795 et 797 le travail de documentation des peptides reste en fait.
Foire aux questions
Quelle est la différence entre USP <795> et <797> signifie pour un achat de peptide?
Il décide à quelle norme de documentation votre dossier doit satisfaire, pas chez quel fournisseur vous achetez. USP <795> régit les préparations composées non stériles et l'USP <797> gouverne les stériles, Ainsi, le même peptide peut figurer dans l'un ou l'autre chapitre en fonction de la forme physique et de la voie de manipulation à laquelle il est destiné.. Les acheteurs doivent d'abord confirmer la catégorie d'utilisation prévue, parce que ce choix détermine l'identité, pureté, et gérer les preuves que le dossier doit contenir. Production de peptides
Un peptide de qualité recherche avec un COA ≥ 98 % peut-il être utilisé comme ingrédient de composition?
Non. Un chiffre de pureté ≥98 % décrit le résultat de l’analyse du matériau, pas son aptitude à une préparation, et l'approvisionnement de qualité recherche n'est pas fabriqué ou documenté par rapport aux normes de composition. Le pourcentage annoncé ne dit rien non plus sur les impuretés détectées., comment ils ont été identifiés, ou s'ils étaient qualifiés par rapport à une limite. Traitez le label de qualité recherche comme une catégorie de fourniture, pas comme un statut de conformité.
Que doit contenir un certificat d’analyse valide?
Un COA défendable nomme le lot spécifique, la méthode analytique utilisée pour chaque test, le critère d'acceptation, et le résultat mesuré, afin qu'un évaluateur puisse retracer le numéro jusqu'à la méthode qui l'a produit. Un document qui rapporte un seul pourcentage de pureté sans conditions de méthode, pas d'identifiant de lot, et aucune sortie brute n'est un résumé, pas de preuve. The record should also state who performed the testing and when.
Les tests d'identité et les tests de pureté sont-ils le même test ??
Non. Identity testing confirms the molecule is what the label says it is; les tests de pureté mesurent la quantité de tout le reste présent. Un échantillon peut réussir un contrôle d'identité et échouer quand même sur le profil d'impureté, c'est pourquoi les deux appartiennent à des lignes distinctes de l'ensemble de documentation plutôt qu'à être regroupés en une seule ligne..
À quelle fréquence la qualification des fournisseurs doit-elle être répétée?
La requalification devrait être déclenchée par un changement, pas seulement par le calendrier. Un nouveau lot, une méthode révisée, un site de fabrication délocalisé, ou un changement dans les propres spécifications du fournisseur justifient tous un nouvel examen des preuves.. Une revérification périodique ajoute de la valeur principalement en tant que filet de sécurité pour les fournisseurs dont les notifications de changement ne sont pas fiables..
Un label RUO règle-t-il à lui seul la question?
Non. La désignation réservée à la recherche limite les allégations qu'un fournisseur peut faire concernant le matériau.; il n’établit ni n’exclut en soi quoi que ce soit quant à l’utilisation prévue par l’acheteur. Ce qui tranche la question, c’est la chaîne documentée depuis la qualité déclarée du matériau jusqu’à la catégorie d’utilisation que l’acheteur a déjà identifiée..
Comment signaler les impuretés, identification, et les seuils de qualification diffèrent des niveaux de pureté annoncés?
Ils répondent à différentes questions. Les seuils de déclaration fixent le niveau auquel une impureté doit apparaître dans le dossier.; des seuils d'identification fixent le niveau auquel sa structure doit être déterminée; les seuils de qualification fixent le niveau auquel il doit être démontré qu'il est sûr à l'exposition prévue. Un niveau de pureté annoncé est un numéro de titre unique et ne comporte aucune de cette structure., c'est pourquoi un pourcentage élevé et un profil d'impuretés propres ne sont pas des allégations interchangeables..
Conclusion
USP 795 et 797 la documentation des peptides dépend de la préparation et de son utilisation prévue, pas par les documents que vous rassemblez par la suite: la catégorie vient en premier, et chaque enregistrement que vous conservez doit y répondre. C'est l'épine dorsale de ce guide qui a suivi tout au long. Vous tracez la limite entre l’offre de qualité recherche, soutien au développement, et utilisation liée à la composition. Vous créez un jeu d'enregistrements qui peut survivre à une question. Vous confirmez la molécule par des tests d'identité plutôt que par la masse seule, vous lisez le pourcentage de pureté par rapport à la méthode qui l'a produit, et vous évaluez les preuves des fournisseurs sur ce qu'elles montrent réellement plutôt que sur leur réputation.. Lorsque la vérification interne n'est pas d'accord avec le COA d'un fournisseur, le désaccord lui-même est une information, et il appartient au fichier.
Ce qui bouge, c'est la posture d'application, pas les exigences officinales. Attention à l'inspection, attentes en matière de documentation, et les questions posées par les acheteurs ont tendance à évoluer plus rapidement que les normes sur lesquelles ils sont construits, donc un record qui est défendable aujourd’hui est celui qui le reste lorsque l’examen change. Construire pour l'exigence, pas pour l'ambiance actuelle.
Cet article est un aperçu pédagogique. Ce n'est pas légal, réglementaire, ou des conseils de conformité, et il ne décrit pas les services de préparation ni les préparations composées.. Consult qualified regulatory counsel or a licensed pharmacist for determinations about your own operations. MOL Changes opère dans le domaine de l'approvisionnement en peptides et en sciences de la vie, traitez donc cela comme une divulgation neutre d’intérêt commercial plutôt que comme une évaluation indépendante.
Prochaines étapes
Si vous souhaitez comparer votre documentation actuelle avec le cadre en cinq parties ci-dessus, demandez le dossier de documentation analytique ou parlez à un spécialiste technique des enregistrements qui accompagnent vos matériaux.