¿Qué PVU? 795 y 797 La documentación de péptidos realmente decide
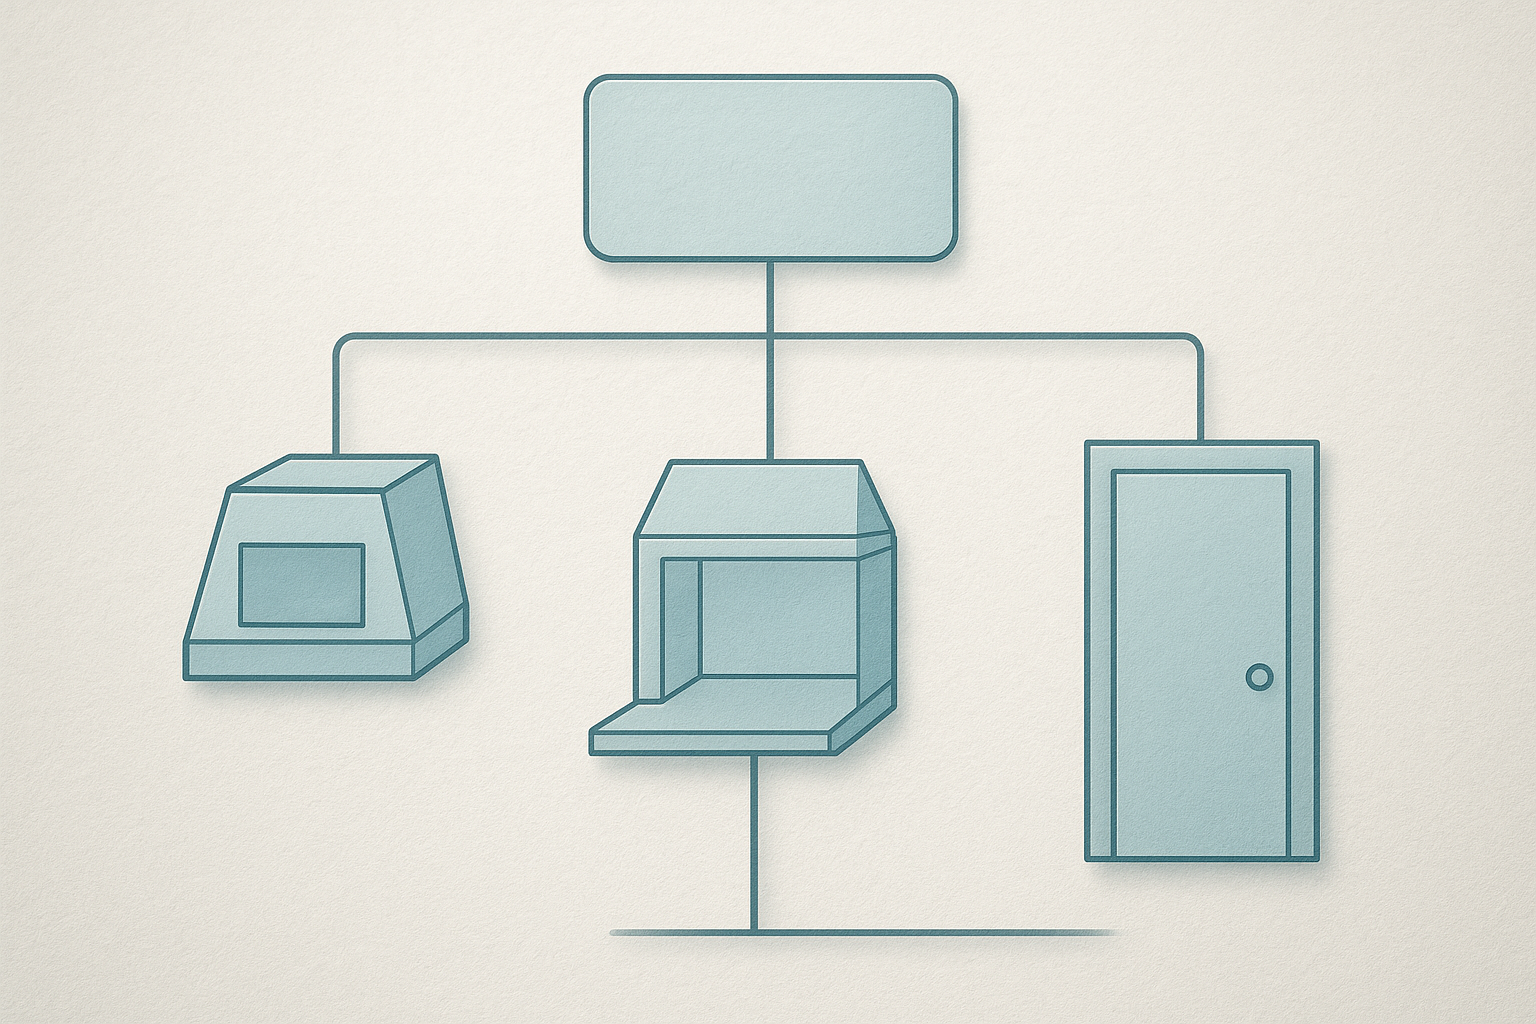
Los capítulos clasifican la preparación., no la molécula. USP 795 y 797 Las preguntas sobre la documentación de péptidos activan un desencadenante.: si la preparación terminada debe ser estéril en el momento de la administración. Esa única condición, ni la pureza del péptido ni su nivel de precios, decide qué capítulo rige el registro que se espera que tenga.
Las rutas estériles se encuentran debajo <797>. Inyecciones, aditivos intravenosos, oftálmicos, preparaciones intratecales, y los preparados para cavidades corporales que no se comunican con el entorno exterior caen todos en ese lado de la línea. Formas de dosificación no estériles, incluyendo líquidos orales, cápsulas, cremas, geles, y supositorios, incluirse en <795> (NCPA, Estándares de compuestos USP <795> y <797> presentación, 2026).
El límite tiene una segunda arista que pilla por sorpresa a los promotores. Un producto estéril fabricado de manera convencional y preparado estrictamente de acuerdo con el etiquetado aprobado por el fabricante se describe como fuera del alcance de <797>. Reconstituir un producto no estéril fabricado convencionalmente según su etiqueta para un paciente individual, sin guardarlo para uso futuro, no está compuesto bajo <795> (Junta de Farmacia de Mississippi, <797> Documento de preguntas frecuentes, 2023).
|
Categoría |
¿Qué lo desencadena? |
¿Qué pruebas exige? |
|---|---|---|
|
Suministro de grado de investigación |
Material destinado al trabajo de laboratorio., no administración |
Registros de identidad y pureza adecuados para uso en laboratorio. |
|
Apoyo al desarrollo |
Formulación de alimentación de material., desarrollo del ensayo, o trabajo de ampliación |
Condiciones del método, resultados analíticos sin procesar, trazabilidad del lote |
|
Uso relacionado con compuestos |
Una preparación terminada que debe ser estéril en el momento de la administración., o una forma de dosificación no estéril preparada más allá del etiquetado |
Instalación apropiada para el capítulo, proceso, y documentación de lanzamiento |
Clasificar erróneamente una compra es lo que convierte una pregunta rutinaria sobre calidad en una escalada. Si se equivoca en la categoría en el momento del pedido, todas las solicitudes de documentos posteriores llegarán con el estándar equivocado..
Suministro de grado de investigación, Apoyo al desarrollo, y uso relacionado con compuestos: Dibujando la línea
La categoría a la que pertenece un péptido está determinada por su uso previsto y su etiquetado., no por lo limpio que se ve su cromatograma. Existe una cadena de suministro de péptidos de grado de investigación para respaldar el trabajo de laboratorio y de desarrollo.: El material está etiquetado para uso exclusivo en investigación., y ese etiquetado es el que establece su estatus. Un certificado de análisis de lote que muestra la identidad y pureza mediante HPLC y espectrometría de masas documenta el material en sí.. no lo hace, por sí solo, hacer que ese material sea permisible para la composición.
Esa distinción es importante porque la vía de la capitalización tiene sus propias condiciones de entrada., y difieren entre los dos marcos.
Bajo la sección 503A, una sustancia farmacéutica a granel puede usarse solo si cumple con una monografía USP o NF aplicable y el capítulo de la USP sobre compuestos farmacéuticos., o es un componente de un producto farmacéutico aprobado por la FDA donde no existe una monografía, o aparece en la lista de productos a granel 503A (FDA, Sustancias farmacológicas a granel utilizadas en compuestos según la sección 503A, contenido actual a partir de 2026-05-14). Estas son alternativas, no es una lista de verificación para satisfacer en secuencia. Por separado, la sustancia debe llegar con un certificado de análisis válido y debe haber sido fabricada por un establecimiento registrado ante la FDA en la sección 510 (FDA, contenido actual a partir de 2026-05-14).
Las instalaciones de subcontratación operan bajo una regla más estricta: una sustancia farmacéutica a granel puede usarse solo si aparece en la lista de cantidades masivas 503B o se usa para componer un medicamento en la lista de escasez de medicamentos de la FDA en el momento de la composición., distribución, y dispensando (FDA, Sustancias farmacológicas a granel utilizadas en compuestos, contenido actual a partir de 2026-03-26).
El error recurrente es tratar una cifra de pureza como una mejora de categoría.. Un resultado de HPLC ≥98% describe el lote, no su postura regulatoria.
El conjunto de documentación: Lo que realmente contiene un expediente defendible
Un registro defendible no es una carpeta de certificados. Es un conjunto de artefactos donde cada uno acredita una obligación específica., y un revisor puede rastrear la cadena desde el lote del proveedor hasta el lote de uso interno sin hacerle una pregunta..
El Orientación de la FDA para los fabricantes de compuestos sobre cómo conocer a los proveedores a granel enmarca las obligaciones directamente: API de origen de instalaciones registradas por la FDA, tener certificados de análisis válidos, y saber qué pruebas realiza realmente el proveedor. Esas tres obligaciones se asignan a registros distintos..
|
Artefacto |
Obligación de prueba |
|---|---|
|
Recibiendo entrada de registro |
Número de lote del proveedor, fecha de recepción, cantidad, condición de almacenamiento, personal receptor |
|
COA específico del lote |
Identidad, fortaleza, pureza, y resultados de calidad para ese lote, no es un lote representativo |
|
Certificado de origen o declaración RUO |
Dónde se fabricó el material y el estado regulatorio bajo el cual se suministra |
|
Registro de cadena de custodia |
Síntesis de péptidos El traspaso del lote del proveedor al lote de uso interno, con fecha de cesión y custodio |
|
Registro de verificación interna |
Lo que encontraron las pruebas internas, y cómo se resolvió cualquier desacuerdo con el COA del proveedor |
La transferencia de la cadena de custodia es el artefacto que con mayor frecuencia falta. sin eso, un número de lote de proveedor y un número de lote de uso interno se encuentran en sistemas separados sin ningún vínculo registrado, y un revisor no puede confirmar que el material en el vial sea el material que describe el COA.
Advertencia: El registro que más importa es el que se escribe cuando los números no coinciden. Una discrepancia entre la verificación interna y el COA del proveedor., y la investigación que siguió, es el documento que un revisor de calidad solicitará primero.
Pruebas de identidad: Confirmando la molécula, No sólo la misa
La prueba de identidad es un control separado del de pureza., y una sola cifra de masa intacta no lo establece. Una masa que coincide con el peso molecular esperado indica que hay algo presente en esa masa.. No te dice que la secuencia es correcta., que el contraión es lo que dice la etiqueta, o que el material está libre de componentes no peptídicos que se encuentran fuera de los umbrales de impurezas relacionados con los péptidos..
Servicios El Directriz de la EMA sobre desarrollo y fabricación de péptidos sintéticos dibuja ese límite explícitamente. Las impurezas de los péptidos sintéticos se agrupan como relacionadas con péptidos. (truncamientos, eliminaciones, oxidación, desamidación, variantes de secuencia) y no peptídico (contraiones, disolventes y reactivos residuales como TFA). Identidad y contenido del contraión., AGT residuales, y el contenido de agua son elementos de control separados, no forma parte de los umbrales de impurezas relacionados con los péptidos. Un paquete de pruebas de identidad de péptidos que informa solo el lado relacionado con los péptidos deja tres elementos de control sin abordar.
Las condiciones del método son las que hacen que un resultado de identidad sea evaluable.. Yo Q2(R2) Validación de marcos en torno a la especificidad/selectividad., rango, exactitud, y precisión, con diseños experimentales mínimos típicos de 9 determinaciones en al menos 3 niveles de concentración para mayor precisión y 9 determinaciones sobre 3 niveles o 6 determinaciones en 100% de concentración de prueba para precisión. Cuando el ensayo y la impureza comparten una prueba, El rango de calibración va desde el nivel de informe de impurezas hasta 120% del criterio de aceptación del ensayo.
Entonces, ¿qué significa esto para el COA de un proveedor?? Una confirmación de MS notificada sin las condiciones del método no se puede evaluar. No se puede saber si el método era específico de la secuencia., ¿Qué niveles de concentración se ejecutaron?, o si el contraión se midió en absoluto.
Evaluación de pureza: Leer el número detrás del porcentaje
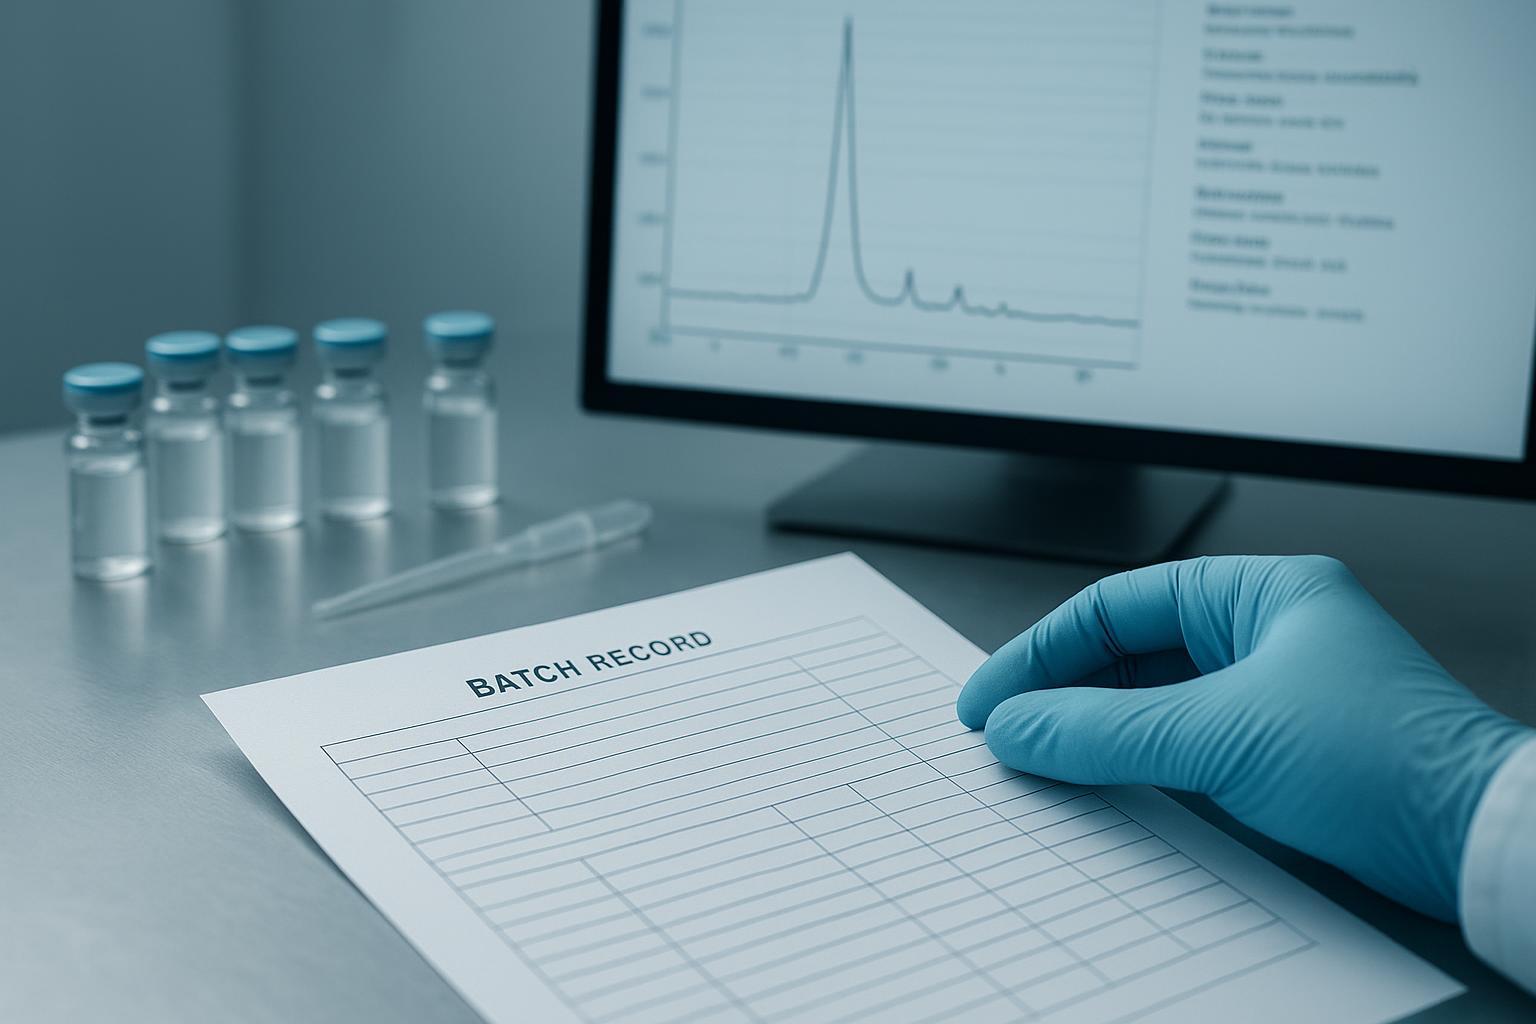
Un porcentaje de pureza sin condiciones del método., un cromatograma, y el contexto de impurezas no es evaluable. “≥98%” de dos proveedores puede describir dos mediciones diferentes, y la evaluación de la pureza del péptido comienza preguntando qué número está midiendo.
La escala de umbral y la escala publicitaria no son la misma escala. bajo el ph. euros. monografía general “Sustancias de uso farmacéutico” referenciada por la guía de la EMA sobre el desarrollo y fabricación de péptidos sintéticos, Las impurezas relacionadas con los péptidos se informan arriba. 0.1%, identificado arriba 0.5%, y calificado arriba 1.0%. Esas son acciones que un fabricante debe tomar a medida que aumentan los niveles de impurezas.. Una cifra de HPLC ≥98 % es el resultado principal de una ejecución, en una columna, bajo un conjunto de condiciones del método.
Práctica típica de COA informada para agrupaciones de péptidos sintéticos liofilizados alrededor de niveles de pureza de HPLC de ≥95 %, ≥98%, y ≥99%, identidad de masa intacta dentro de aproximadamente ±0,5 Da (o bajo 5 ppm en instrumentos de alta resolución), contenido de agua aproximadamente ≤5–8% según Karl Fischer, y repetir la prueba o ventanas de caducidad de 12 a 24 meses a −20 °C, como se describe en proveedor de guías de lectura de COA. Estos son valores típicos de la industria que varían según el proveedor.. No son criterios de aceptación., y tratarlos como tales es el peligro: un porcentaje único leído como especificación de pureza.
Calificación del proveedor: Puntuación de la evidencia, No la reputación
La calificación del proveedor de péptidos es un ejercicio de calificación de evidencia, no es un control de reputación. Los criterios son los mismos que se definieron en las secciones anteriores.: identidad, pureza, condiciones del método, vinculación de lotes, y control de cambios. Califique a cada proveedor según esos criterios y la elección se volverá defendible en el papel..
|
Criterio |
Evidencia Péptidos sintéticos artefacto |
respuesta débil |
respuesta fuerte |
|---|---|---|---|
|
Identidad |
Certificado de análisis válido. Comercio nombrar la molécula |
Una figura de masa sin método |
Un método con nombre con la salida sin procesar adjunta |
|
Pureza |
Cromatograma y condiciones del método. |
Un solo porcentaje, ningún método |
El porcentaje más la columna., gradiente, y longitud de onda de detección |
|
Vinculación de lotes |
Certificado de origen ligado al número de lote. |
Un certificado de origen sin referencia de lote. |
Documento de origen y COA que comparten un identificador de lote |
|
Estado de las instalaciones |
Sección 510 registro para el sitio de fabricación |
Una declaración de registro del proveedor. |
El registro en sí, coincide con el sitio que hizo el lote |
|
control de cambios Acerca de |
Condiciones de notificación escrita en el contrato de suministro. |
Sin cláusula de notificación |
Una ventana de notificación definida y un contacto designado para cambios de especificaciones |
Se repiten tres errores del proveedor. Llega un COA sin condiciones de método, por lo que la cifra de pureza no se puede reproducir. Llega un certificado de origen sin vinculación de lote, por lo que no se puede rastrear el material hasta el sitio que lo fabricó. No existe una cláusula de notificación de cambios en el acuerdo., por lo que un cambio de especificación llega al comprador después del hecho.
La orientación de la FDA para los fabricantes de compuestos sobre cómo conocer a sus proveedores a granel y sus condiciones para las sustancias farmacéuticas a granel 503A apuntan en la misma dirección: El comprador asume la carga de establecer que la fuente es aceptable y confiable., una PVU de responsabilidad <795> asigna a la persona designada. Ese es el estándar contra el cual anotar.
Avanzado: Cuando la verificación interna no está de acuerdo con el COA del proveedor
Si ya ejecuta la verificación interna, este es el registro que decide si el desacuerdo es un problema de proveedor o un problema de método. La distinción es importante porque las dos fallas conducen a diferentes propietarios., y tratar un problema de método como un problema de proveedor quema una relación que puede necesitar más adelante.
Vuelva a verificar las condiciones del método y la idoneidad del sistema antes de volver a probar el lote.. Química de la columna, composición de la fase móvil, gradiente, y configuración del detector todos los resultados del turno, y una falla de idoneidad del sistema invalida la ejecución independientemente de lo que contenga la muestra. Sólo después de que su sistema pase debe volver a inyectar el lote..
Luego compare su método con el método indicado por el proveedor.. El PCI Q2(R2) Validación de marcos de directrices en torno a la especificidad., exactitud, precisión, y rango, Entonces, si su método y el del proveedor difieren en cualquiera de esas características, Los dos números no miden lo mismo.. Identidad y contenido del contraión., AGT residuales, y el contenido de agua son elementos de control separados, y una brecha en cualquiera de ellos puede explicar un delta de pureza sin que ninguna de las partes se equivoque.
Documente la discrepancia con ambos conjuntos de datos adjuntos., luego envíe el resultado a través de su persona designada.
La precaución es un requisito previo, ni un comentario sobre tu competencia: esta secuencia solo resuelve un desacuerdo si su propio método lleva una validación documentada y un criterio de aceptación definido. Sin esas dos cosas, Tienes dos números no calibrados y no tienes base para decidir en cuál confiar..
Empezando: Los primeros tres movimientos
La primera acción de menor fricción es no redactar un nuevo SOP. Está clasificando cada lote de péptidos que ya tienes., porque la clasificación determina qué obligaciones de documentación se aplican en todos los casos.. Mucho de lo que cae en la categoría de grado de investigación conlleva una carga de evidencia diferente que uno que se dirige hacia un uso relacionado con compuestos., y no puedes saber qué registros faltan hasta que cada lote tenga una categoría.
Paso 1: Clasificar el inventario. Ejecute cada lote existente a través de la tabla de clasificación y marque su categoría.. Este es un ejercicio de escritorio.. No necesita contacto con el proveedor., sin revisión legal, y no hay plantilla nueva.
Paso 2: Reunir lo que existe. Para cada lote en la categoría relacionada con la capitalización, sacar el certificado de análisis, el certificado de origen, y el enlace del lote en una sola ubicación, luego marca lo que falta. Los elementos faltantes son hallazgos., no fracasos. Estás construyendo la lista de brechas que te indica dónde invertir el esfuerzo..
Paso 3: Califica a tus proveedores. Lleve a sus dos o tres proveedores principales a través de la matriz de calificación, y abra una conversación de notificación de cambios con cualquiera que tenga una puntuación débil. Los proveedores que no pueden responder una pregunta de notificación por escrito le están diciendo algo útil antes de que surja una pregunta sobre la calidad..
La vacilación que vale la pena nombrar directamente: Este no es un proyecto de cumplimiento que requiera aprobación legal antes de poder comenzar.. La clasificación y la recopilación de pruebas son internas., reversible, y no producir ningún compromiso externo. Comience con el inventario, y deja que las lagunas te digan cuál PVU 795 y 797 el trabajo de documentación de péptidos en realidad permanece.
Preguntas frecuentes
¿Cuál es la diferencia entre USP? <795> y <797> significa para una compra de péptidos?
Decide qué estándar de documentación debe cumplir su registro., no a qué proveedor le compras. USP <795> rige las preparaciones compuestas no estériles y la USP <797> gobierna los estériles, por lo que el mismo péptido puede incluirse en cualquiera de los capítulos dependiendo de la forma física y la ruta de manipulación a la que esté destinado.. Los compradores deben confirmar primero la categoría de uso previsto., porque esa elección determina la identidad, pureza, y el manejo de las pruebas que el registro debe llevar. Producción de péptidos
¿Se puede utilizar un péptido de grado de investigación con ≥98% de COA como ingrediente de composición??
No. Una cifra de pureza ≥98 % describe el resultado del ensayo del material., no su idoneidad para una preparación, y el suministro de grado de investigación no se fabrica ni documenta según los estándares de composición. El porcentaje anunciado tampoco dice nada sobre qué impurezas se detectaron., como fueron identificados, o si estaban calificados contra un límite. Trate la etiqueta de grado de investigación como una categoría de suministro, no como un estado de cumplimiento.
¿Qué debe contener un certificado de análisis válido??
Un COA defendible nombra el lote específico, el método analítico utilizado para cada prueba, el criterio de aceptación, y el resultado medido, para que un revisor pueda rastrear el número hasta el método que lo produjo. Un documento que informa un único porcentaje de pureza sin condiciones de método., sin identificador de lote, y ninguna salida bruta es un resumen, no evidencia. El registro también debe indicar quién realizó las pruebas y cuándo..
¿Las pruebas de identidad y las pruebas de pureza son la misma prueba??
No. Las pruebas de identidad confirman que la molécula es lo que dice la etiqueta.; Las pruebas de pureza miden la cantidad de todo lo demás que está presente.. Una muestra puede pasar una verificación de identidad y aun así fallar en el perfil de impurezas., es por eso que los dos pertenecen a filas separadas del conjunto de documentación en lugar de colapsarse en una línea.
¿Con qué frecuencia se debe repetir la calificación del proveedor??
La recalificación debe ser provocada por el cambio., no solo por el calendario. un nuevo lote, un método revisado, un sitio de fabricación reubicado, o un cambio en las especificaciones del propio proveedor, todos justifican una nueva revisión de la evidencia.. Una nueva verificación periódica agrega valor principalmente como respaldo para los proveedores cuyas notificaciones de cambios no son confiables..
¿Una etiqueta RUO por sí sola resuelve la cuestión??
No. La designación de uso exclusivo para investigación limita las afirmaciones que un proveedor puede hacer sobre el material.; Por sí solo no establece ni excluye nada sobre el uso previsto por el comprador.. Lo que resuelve la cuestión es la cadena documentada desde el grado declarado del material hasta la categoría de uso que el comprador ya ha identificado..
¿Cómo se informan las impurezas?, identificación, y los umbrales de calificación difieren de los niveles de pureza anunciados?
Responden diferentes preguntas. Los umbrales de informe establecen el nivel en el que debe aparecer una impureza en el registro.; Los umbrales de identificación establecen el nivel en el que se debe determinar su estructura.; Los umbrales de calificación establecen el nivel en el que se debe demostrar que es seguro en la exposición prevista.. Un nivel de pureza anunciado es un número de título único y no tiene nada de esa estructura., Es por eso que un alto porcentaje y un perfil limpio de impurezas no son afirmaciones intercambiables..
Conclusión
USP 795 y 797 La documentación del péptido se decide por la preparación y su uso previsto., no por el papeleo que reúnes después: la categoría es lo primero, Y cada registro que mantengas tiene que responder a él.. Ésa es la columna vertebral que ha seguido esta guía a lo largo de todo el proceso.. Usted traza la línea entre el suministro de grado de investigación, apoyo al desarrollo, y uso relacionado con compuestos. Creas un conjunto de registros que puede sobrevivir a una pregunta.. Se confirma la molécula mediante pruebas de identidad en lugar de solo mediante masa., lees el porcentaje de pureza frente al método que lo produjo, y usted califica la evidencia del proveedor según lo que realmente muestra en lugar de según su reputación.. Cuando la verificación interna no está de acuerdo con el COA de un proveedor, el desacuerdo en sí es información, y pertenece al archivo.
Lo que se mueve es la postura de aplicación de la ley, no los requisitos compendiales. Atención de inspección, expectativas de documentación, y las preguntas que hacen los compradores tienden a cambiar más rápido que los estándares sobre los que se basan, por lo tanto, un conjunto de récords que es defendible hoy es el que seguirá siendo defendible cuando cambie el escrutinio.. Construir para el requisito, no para el estado de ánimo actual.
Este artículo es una descripción general educativa.. no es legal, regulador, o asesoramiento sobre cumplimiento, y no describe servicios compuestos o preparaciones compuestas.. Consulte a un asesor regulatorio calificado o a un farmacéutico autorizado para obtener determinaciones sobre sus propias operaciones.. MOL Changes opera en el espacio de suministro de péptidos y ciencias biológicas, así que trate esto como una divulgación neutral de interés comercial en lugar de una evaluación independiente..
Próximos pasos
Si desea comparar su documentación actual con el marco de cinco partes anterior, solicite el paquete de documentación analítica o hable con un técnico especialista sobre los registros que acompañan a sus materiales.