Che USP 795 E 797 La documentazione peptidica effettivamente decide
I capitoli classificano la preparazione, non la molecola. USP 795 E 797 le domande sulla documentazione del peptide attivano un trigger: se la preparazione finita deve essere sterile al momento della somministrazione. Quella singola condizione, non la purezza del peptide o la sua fascia di prezzo, decide quale capitolo regola il record che dovresti detenere.
I percorsi sterili si trovano sotto <797>. Iniezioni, Miscele IV, oftalmici, preparazioni intratecali, e i preparati per le cavità corporee che non comunicano con l'ambiente esterno ricadono tutti da quella parte della linea. Forme farmaceutiche non sterili, compresi i liquidi orali, capsule, creme, gel, e supposte, cadere sotto <795> (NCPA, Standard di composizione USP <795> E <797> presentazione, 2026).
Il confine ha un secondo bordo che coglie di sorpresa gli sviluppatori. Un prodotto sterile fabbricato in modo convenzionale, preparato rigorosamente secondo l'etichettatura approvata dal produttore, è descritto come fuori dall'ambito di applicazione <797>. Ricostituzione di un prodotto non sterile fabbricato convenzionalmente in base alla sua etichettatura per un singolo paziente, senza conservarlo per un uso futuro, non è composto sotto <795> (Consiglio di farmacia del Mississippi, <797> Documento delle domande frequenti, 2023).
|
Categoria |
Cosa lo innesca |
Quali prove richiede |
|---|---|---|
|
Fornitura di livello ricerca |
Materiale destinato al lavoro di laboratorio, non amministrazione |
Documenti di identità e purezza adatti all'uso da banco |
|
Supporto allo sviluppo |
Formulazione di alimentazione del materiale, sviluppo del test, o un lavoro su larga scala |
Condizioni del metodo, output analitico grezzo, tracciabilità del lotto |
|
Uso correlato ai compound |
Una preparazione finita che deve essere sterile al momento della somministrazione, o una forma di dosaggio non sterile preparata oltre l'etichettatura |
Struttura adatta al capitolo, processo, e rilasciare la documentazione |
Classificare erroneamente un acquisto è ciò che trasforma una questione di qualità di routine in un'escalation. Se si sbaglia la categoria al momento dell'ordine, ogni richiesta di documento a valle arriverà secondo lo standard sbagliato.
Fornitura di livello di ricerca, Supporto allo sviluppo, e uso correlato ai composti: Disegnare la linea
La categoria a cui appartiene un peptide è determinata dalla posizione d'uso e dall'etichettatura, non da quanto appare pulito il suo cromatogramma. Esiste una catena di approvvigionamento di peptidi di livello di ricerca per supportare il lavoro di laboratorio e di sviluppo: il materiale è etichettato solo per uso di ricerca, e quell'etichettatura è ciò che ne stabilisce lo status. Un certificato di analisi del lotto che mostra l'identità e la purezza mediante HPLC e spettrometria di massa documenta il materiale stesso. Non è così, da solo, rendere quel materiale ammissibile per la composizione.
Questa distinzione è importante perché il percorso di capitalizzazione ha le proprie condizioni di ingresso, e differiscono tra i due quadri.
Ai sensi della sezione 503A, una sostanza farmaceutica sfusa può essere utilizzata solo se è conforme a una monografia USP o NF applicabile e al capitolo USP sui composti farmaceutici, O è un componente di un prodotto farmaceutico approvato dalla FDA per il quale non esiste alcuna monografia, O appare nell'elenco dei bulk 503A (FDA, Sostanze farmaceutiche sfuse utilizzate nei composti ai sensi della sezione 503A, contenuto attuale al 2026-05-14). Queste sono alternative, non una lista di controllo da soddisfare in sequenza. Separatamente, la sostanza deve arrivare con un certificato di analisi valido e deve essere stata prodotta da uno stabilimento registrato presso la FDA nella sezione 510 (FDA, contenuto attuale al 2026-05-14).
Le strutture di outsourcing operano secondo regole più ristrette: una sostanza farmaceutica sfusa può essere utilizzata solo se appare nell'elenco 503B dei prodotti sfusi o se viene utilizzata per comporre un farmaco presente nell'elenco delle carenze di farmaci della FDA al momento della composizione, distribuzione, ed erogazione (FDA, Sostanze farmaceutiche sfuse utilizzate nella preparazione, contenuto attuale al 2026-03-26).
L’errore ricorrente è considerare il valore della purezza come un upgrade di categoria. Un risultato HPLC ≥98% descrive il lotto, non la sua posizione normativa.
Il set di documentazione: Cosa contiene realmente un documento difendibile
Un record difendibile non è una cartella di certificati. Si tratta di un insieme di artefatti dove ciascuno dimostra un obbligo specifico, e un revisore può tracciare la catena dal lotto del fornitore al lotto per uso interno senza farti alcuna domanda.
IL Guida della FDA ai produttori di compound sulla conoscenza dei fornitori di prodotti sfusi inquadra direttamente gli obblighi: API di origine da strutture registrate dalla FDA, possedere certificati di analisi validi, e sapere quali test esegue effettivamente il fornitore. Questi tre obblighi vengono mappati su record distinti.
|
Artefatto |
Obbligo di prova |
|---|---|
|
Ricezione della voce di registro |
Numero di lotto del fornitore, data ricevuta, quantità, condizione di conservazione, personale ricevente |
|
Certificato di autenticità specifico del lotto |
Identità, forza, purezza, e risultati di qualità per quel lotto, non un lotto rappresentativo |
|
Certificato di origine o dichiarazione RUO |
Dove è stato prodotto il materiale e lo stato normativo in base al quale viene fornito |
|
Registro della catena di custodia |
Sintesi peptidica Il trasferimento dal lotto del fornitore al lotto per uso interno, con data di assegnazione e custode |
|
Registro di verifica interna |
Cosa hanno scoperto i test interni, e come è stato risolto qualsiasi disaccordo con il COA del fornitore |
Il trasferimento della catena di custodia è l'artefatto che molto spesso manca. Senza di esso, un numero di lotto del fornitore e un numero di lotto per uso interno si trovano in sistemi separati senza alcun collegamento registrato, e un revisore non può confermare che il materiale nella fiala sia quello descritto dal COA.
Avvertimento: Il record che conta di più è quello scritto quando i numeri non corrispondono. Una discrepanza tra la verifica interna e il COA del fornitore, e l'indagine che ne seguì, è il documento che un revisore della qualità richiederà per primo.
Test di identità: Conferma della molecola, Non solo la Messa
Il test di identità è un controllo separato dalla purezza, e una singola cifra di massa intatta non lo stabilisce. Una massa che corrisponde al peso molecolare previsto indica che in quella massa è presente qualcosa. Non ti dice che la sequenza è corretta, che la controione è ciò che afferma l'etichetta, o che il materiale sia privo di componenti non peptidici che si trovano al di fuori delle soglie di impurità correlate ai peptidi.
Servizi IL Linee guida EMA sullo sviluppo e la produzione di peptidi sintetici traccia esplicitamente quel confine. Le impurità nei peptidi sintetici sono raggruppate come correlate ai peptidi (troncamenti, eliminazioni, ossidazione, deamidazione, varianti di sequenza) e non peptidico (contromisure, solventi residui e reagenti come TFA). Identità e contenuto della contropressione, TFA residuo, e il contenuto di acqua sono elementi di controllo separati, non fa parte delle soglie di impurità correlate ai peptidi. Un pacchetto di test dell'identità del peptide che riporta solo il lato correlato al peptide lascia tre elementi di controllo senza indirizzo.
Le condizioni del metodo sono ciò che rende valutabile un risultato di identità. Io Q2(R2) convalida dei frame attorno alla specificità/selettività, allineare, precisione, e precisione, con tipici disegni sperimentali minimi di 9 determinazioni attraverso almeno 3 livelli di concentrazione per l'accuratezza e 9 determinazioni finite 3 livelli o 6 determinazioni a 100% della concentrazione di prova per la precisione. Quando il dosaggio e l'impurezza condividono un test, l'intervallo di calibrazione va dal livello di impurità fino a 120% del criterio di accettazione del test.
Cosa significa questo per un COA del fornitore?? Una conferma MS riportata senza le condizioni del metodo non può essere valutata. Non è possibile stabilire se il metodo fosse specifico per la sequenza, quali livelli di concentrazione sono stati eseguiti, o se il controione è stato misurato del tutto.
Valutazione della purezza: Leggere il numero dietro la percentuale
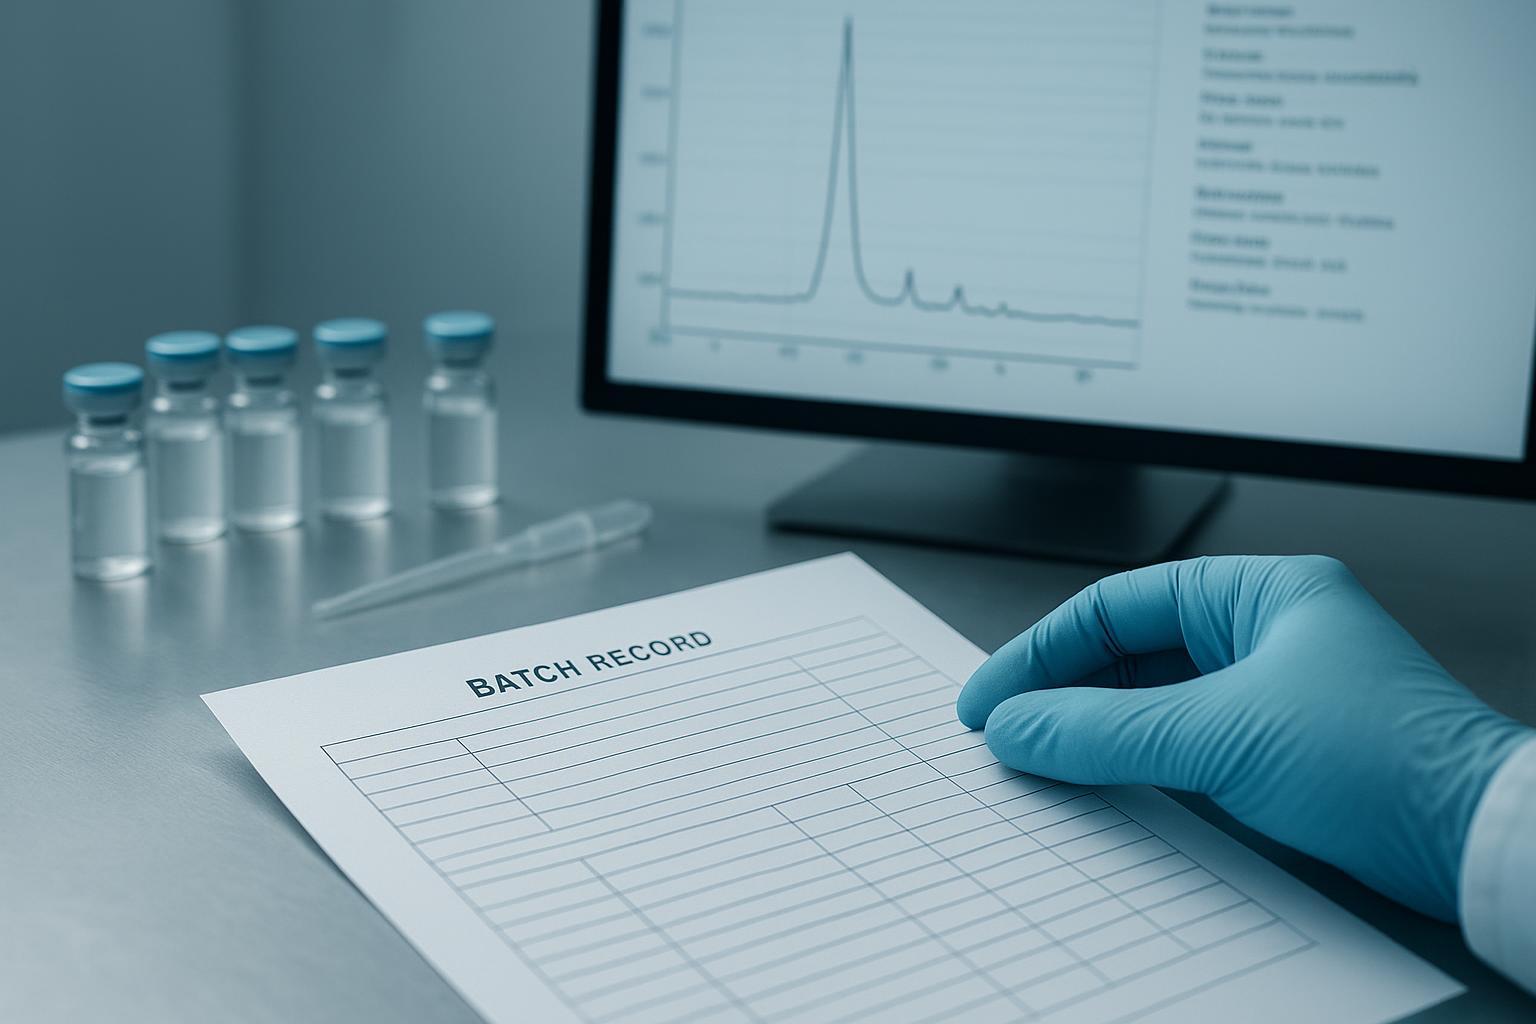
Una percentuale di purezza senza condizioni del metodo, un cromatogramma, e il contesto delle impurità non è valutabile. "≥98%" da due fornitori può descrivere due misurazioni diverse, e la valutazione della purezza del peptide inizia chiedendo cosa sta misurando il numero.
La scala soglia e la scala pubblicitaria non sono la stessa scala. Sotto il Ph. Euro. monografia generale “Sostanze per uso farmaceutico” a cui fa riferimento la linea guida EMA sullo sviluppo e la produzione di peptidi sintetici, le impurezze correlate ai peptidi sono riportate sopra 0.1%, sopra individuati 0.5%, e qualificato sopra 1.0%. Queste sono le azioni che un produttore deve intraprendere man mano che i livelli di impurità aumentano. Un valore HPLC ≥98% è il risultato principale di un'analisi, su una colonna, in una serie di condizioni del metodo.
Pratica tipica del COA riportata per i cluster di peptidi sintetici liofilizzati attorno a livelli di purezza HPLC ≥ 95%, ≥98%, e ≥99%, identità di massa intatta entro circa ±0,5 Da (o sotto 5 ppm su strumenti ad alta risoluzione), contenuto di acqua circa ≤5–8% secondo Karl Fischer, e ripetere il test o intervalli di scadenza di 12–24 mesi a -20 °C, come descritto in guide alla lettura del COA dei fornitori. Si tratta di valori tipici del settore che variano in base al fornitore. Non sono criteri di accettazione, e trattarli come tali è la trappola: una singola percentuale letta come specifica di purezza.
Qualificazione dei fornitori: Valutare le prove, Non la reputazione
La qualificazione dei fornitori di peptidi è un esercizio di valutazione delle prove, non un controllo della reputazione. I criteri sono gli stessi definiti nelle sezioni precedenti: identità, purezza, condizioni del metodo, collegamento del lotto, e cambiare controllo. Assegna un punteggio a ciascun fornitore in base a tali criteri e la scelta diventa difendibile sulla carta.
|
Criterio |
Prova Peptidi sintetici artefatto |
Risposta debole |
Risposta forte |
|---|---|---|---|
|
Identità |
Certificato di analisi valido Negozio nominare la molecola |
Una figura di massa senza metodo |
Un metodo denominato con l'output non elaborato allegato |
|
Purezza |
Cromatogramma e condizioni del metodo |
Una sola percentuale, nessun metodo |
La percentuale più la colonna, pendenza, e lunghezza d'onda di rilevamento |
|
Collegamento del lotto |
Certificato di origine legato al numero di lotto |
Un certificato di origine senza riferimento al lotto |
Documento di origine e COA che condividono un identificatore di lotto |
|
Stato della struttura |
Sezione 510 registrazione al sito produttivo |
Una dichiarazione di registrazione del fornitore |
La registrazione stessa, corrispondeva al sito che ha realizzato il lotto |
|
Cambia controllo Di |
Termini di notifica scritta nel contratto di fornitura |
Nessuna clausola di notifica |
Una finestra di avviso definita e un contatto nominato per le modifiche alle specifiche |
Si ripetono tre errori da parte del fornitore. Un COA arriva senza condizioni di metodo, quindi la cifra di purezza non può essere riprodotta. Un certificato di origine arriva senza collegamento al lotto, quindi il materiale non può essere ricondotto al sito che lo ha realizzato. Nell'accordo non è presente una clausola di notifica delle modifiche, quindi una modifica delle specifiche raggiunge l'acquirente dopo il fatto.
Le indicazioni della FDA ai produttori di composti su come conoscere i propri fornitori di prodotti sfusi e le sue condizioni per le sostanze farmaceutiche sfuse 503A puntano entrambe nella stessa direzione: l'acquirente ha l'onere di dimostrare che la fonte è accettabile e affidabile, una USP di responsabilità <795> attribuisce alla persona designata. Questo è lo standard contro cui segnare.
Avanzato: Quando la verifica interna non concorda con il COA del fornitore
Se esegui già la verifica interna, questo è il record che decide se il disaccordo è un problema del fornitore o un problema di metodo. La distinzione è importante perché i due fallimenti passano a proprietari diversi, e trattare un problema di metodo come un problema con il fornitore brucia una relazione di cui potresti aver bisogno in seguito.
Ricontrollare le condizioni del metodo e l'idoneità del sistema prima di testare nuovamente il lotto. Chimica delle colonne, composizione della fase mobile, pendenza, e le impostazioni del rilevatore tutti i risultati dello spostamento, e un errore di idoneità del sistema invalida la corsa indipendentemente dal contenuto del campione. Solo dopo che il sistema ha superato il test dovresti reiniettare il lotto.
Quindi confronta il tuo metodo con quello dichiarato dal fornitore. L'ICH Q2(R2) validazione dei quadri guida sulla specificità, precisione, precisione, e portata, quindi se il tuo metodo e quello del fornitore differiscono su una qualsiasi di queste caratteristiche, i due numeri non misurano la stessa cosa. Identità e contenuto della contropressione, TFA residuo, e il contenuto di acqua sono elementi di controllo separati, e una lacuna in uno qualsiasi di essi può spiegare un delta di purezza senza che nessuna delle parti abbia torto.
Documentare la discrepanza con entrambi i set di dati allegati, quindi indirizzare il risultato attraverso la persona designata.
La cautela è un prerequisito, nemmeno un commento sulla tua competenza: questa sequenza risolve un disaccordo solo se il tuo metodo prevede una validazione documentata e un criterio di accettazione definito. Senza queste due cose, hai due numeri non calibrati e nessuna base per decidere di quale fidarti.
Iniziare: Le prime tre mosse
La prima azione con il minor attrito non è scrivere una nuova SOP. Sta classificando ogni lotto di peptidi che già possiedi, perché la classificazione determina quali obblighi di documentazione si applicano. Gran parte di ciò che rientra nella categoria di ricerca comporta un carico di prove diverso rispetto a quello diretto all’uso correlato ai composti, e non puoi sapere quali record mancano finché ogni lotto non ha una categoria.
Fare un passo 1: Classificare l'inventario. Esegui ogni lotto esistente attraverso la tabella di classificazione e contrassegna la sua categoria. Questo è un esercizio da scrivania. Non necessita di contatto con il fornitore, nessuna revisione legale, e nessun nuovo modello.
Fare un passo 2: Assemblare ciò che esiste. Per ciascun lotto nella categoria relativa al compounding, ritirare il certificato di analisi, il certificato di origine, e il collegamento del lotto in un'unica posizione, poi segna ciò che è assente. Gli elementi mancanti sono risultati, non fallimenti. Stai costruendo l'elenco delle lacune che ti dice dove spendere gli sforzi.
Fare un passo 3: Dai un punteggio ai tuoi fornitori. Guida i tuoi due o tre principali fornitori attraverso la matrice di qualificazione, e aprire una conversazione di notifica di modifica con chiunque abbia un punteggio debole. I fornitori che non possono rispondere a una domanda di notifica per iscritto ti stanno dicendo qualcosa di utile prima che una domanda sulla qualità si intensifichi.
L'esitazione che vale la pena nominare direttamente: questo non è un progetto di conformità che richiede l'approvazione legale prima di poter iniziare. La classificazione e la raccolta delle prove sono interne, reversibile, e non producono alcun impegno esterno. Inizia con l'inventario, e lascia che le lacune ti dicano quale USP 795 E 797 Il lavoro di documentazione sui peptidi in realtà rimane.
Domande frequenti
Qual è la differenza tra USP <795> E <797> significa per un acquisto di peptidi?
Decide quale standard di documentazione deve soddisfare il tuo record, non da quale fornitore acquisti. USP <795> disciplina le preparazioni composte non sterili e la USP <797> governa quelli sterili, quindi lo stesso peptide può rientrare in entrambi i capitoli a seconda della forma fisica e del percorso di manipolazione a cui è destinato. Gli acquirenti devono prima confermare la categoria d'uso prevista, perché quella scelta determina l'identità, purezza, e la gestione delle prove che il documento deve contenere. Produzione di peptidi
Un peptide di grado ricerca con un COA ≥98% può essere utilizzato come ingrediente di composizione??
NO. Un valore di purezza ≥98% descrive il risultato del test del materiale, non la sua idoneità per una preparazione, e la fornitura di livello di ricerca non è prodotta o documentata rispetto agli standard di compounding. Anche la percentuale pubblicizzata non dice nulla su quali impurità siano state rilevate, come sono stati identificati, o se erano qualificati rispetto a un limite. Tratta l'etichetta di ricerca come una categoria di fornitura, non come uno stato di conformità.
Cosa deve contenere un certificato di analisi valido?
Un COA difendibile nomina il lotto specifico, il metodo analitico utilizzato per ciascuna prova, il criterio di accettazione, and the measured result, so a reviewer can trace the number back to the method that produced it. A document that reports a single purity percentage with no method conditions, no lot identifier, and no raw output is a summary, non prove. The record should also state who performed the testing and when.
I test di identità e i test di purezza sono lo stesso test?
NO. Identity testing confirms the molecule is what the label says it is; purity testing measures how much of everything else is present. A sample can pass an identity check and still fail on impurity profile, which is why the two belong in separate rows of the documentation set rather than collapsed into one line.
Con quale frequenza è opportuno ripetere la qualificazione dei fornitori?
Requalification should be triggered by change, not by the calendar alone. A new lot, a revised method, a relocated manufacturing site, o un cambiamento nelle specifiche del fornitore giustificano tutti una nuova revisione delle prove. Un ricontrollo periodico aggiunge valore principalmente come supporto per i fornitori le cui notifiche di modifica sono inaffidabili.
Un’etichetta RUO da sola risolve la questione?
NO. La designazione esclusivamente per uso di ricerca limita le affermazioni che un fornitore può fare sul materiale; di per sé non stabilisce né esclude nulla circa l'uso previsto dall'acquirente. Ciò che risolve la questione è la catena documentata dalla qualità dichiarata del materiale fino alla categoria d’uso già identificata dall’acquirente.
Come si fa la segnalazione delle impurità, identificazione, e le soglie di qualificazione differiscono dai livelli di purezza pubblicizzati?
Rispondono a domande diverse. Le soglie di segnalazione stabiliscono il livello al quale un'impurezza deve apparire nella registrazione; le soglie di identificazione stabiliscono il livello al quale la sua struttura deve essere determinata; le soglie di qualificazione stabiliscono il livello al quale deve essere dimostrata la sicurezza all'esposizione prevista. Un livello di purezza pubblicizzato è un singolo numero di titolo e non contiene alcuna struttura di questo tipo, ecco perché una percentuale elevata e un profilo di impurità pulito non sono affermazioni intercambiabili.
Conclusione
USP 795 E 797 la documentazione del peptide viene decisa dalla preparazione e dalla sua destinazione d'uso, non dalla documentazione che raccogli in seguito: la categoria viene prima, e ogni documento che conservi deve rispondere ad esso. Questa è la spina dorsale che questa guida ha seguito ovunque. Tracci il confine tra l'offerta di livello di ricerca, sostegno allo sviluppo, e uso correlato ai composti. Costruisci un set di record che può sopravvivere a una domanda. Confermi la molecola mediante test di identità anziché solo in base alla massa, leggi la percentuale di purezza rispetto al metodo che l'ha prodotta, e dai un punteggio alle prove dei fornitori in base a ciò che effettivamente mostrano invece che in base alla reputazione. Quando la verifica interna non è d'accordo con il COA del fornitore, il disaccordo stesso è un'informazione, e appartiene al file.
Ciò che si muove è la posizione applicativa, non i requisiti complementari. Attenzione ispettiva, aspettative sulla documentazione, e le domande poste dagli acquirenti tendono a cambiare più velocemente degli standard su cui sono costruiti, quindi un record che è difendibile oggi è quello che rimane difendibile anche quando il controllo cambia. Costruisci per i requisiti, non per l'umore attuale.
Questo articolo è una panoramica educativa. Non è legale, normativo, o consulenza sulla conformità, e non descrive servizi di composizione o preparazioni composte. Consultare un consulente normativo qualificato o un farmacista autorizzato per determinare le proprie operazioni. MOL Changes opera nel settore dell'offerta di peptidi e scienze della vita, trattatela quindi come una divulgazione neutra di interessi commerciali piuttosto che come una valutazione indipendente.
Prossimi passi
Se desideri confrontare la tua documentazione attuale con la struttura in cinque parti sopra, richiedi il pacchetto di documentazione analitica o parla con uno specialista tecnico della documentazione che accompagna i tuoi materiali.