Réponse rapide
Apply ISO 9001:2026 to peptide R&D: responsabilités nommées, controlled specs, deviation trending, raw-data integrity and CoA disclosure.
Conditions préalables: Ce dont votre équipe a besoin avant de cartographier l'ISO 9001:2026 au Peptide R&D
Ceci est un exercice de traduction, pas un audit de certification. Le 2026 l'édition met à jour le framework plutôt que de le remplacer, donc une équipe qui utilise déjà ISO 9001:2015 peut adopter les changements sans repenser son système (Annonce de sortie de l'ANSI, 16 Septembre 2026). Prévoyez une session de travail par artefact, pas un projet de réimplémentation.
Avant de commencer, confirmez que vous pouvez ouvrir cinq documents contrôlés: la fiche technique actuelle, le journal des écarts, l'archive de données brutes, le modèle CoA, et le dossier de décision de mise en liberté ou de quarantaine. Nommer le propriétaire de chacun: approbateur de spécifications, propriétaire du contrôle des changements, signataire de la déviation, examinateur de données brutes, libérer le décideur. Supposons que l’équipe soit à l’aise avec les rapports de pureté RP-HPLC, formes de contre-ions et comparaison de lot à lot.
La révision renforce les exigences en matière de culture de qualité et de comportement éthique, avec un leadership explicitement responsable de l’environnement, et il sépare les risques des opportunités (Conseils de BSI sur les changements clés, 2026). C'est pourquoi la liste de contrôle couvre les artefacts et les rôles nommés plutôt que les seuls documents..
⚠️ Attention: Cet article décrit la pratique du système qualité, pas d'avis réglementaire ou médical, et n’interprète pas la norme au nom d’un organisme de certification.
Étape 1: Traduire la culture de qualité et le leadership en responsabilités nommées
La première chose ISO 9001:2026 demande d'un peptide R&Le groupe D n'est pas un document mais un devoir. Culture de qualité, l'ensemble partagé de valeurs et de comportements qui détermine si les gens suivent le système ou le contournent, passe d’implicite à explicite dans la révision, et le leadership est désigné comme le parti responsable de la création de l'environnement dans lequel il évolue. (ANSI, 2025 résumé des modifications). Le comportement éthique est également renforcé.
Cette clause ne devient applicable que lorsque chaque responsabilité a un nom, un artefact et une signature. Un système de gestion de la qualité des peptides échoue à ce stade plus souvent qu'à tout autre système technique.: le manuel indique que l'unité qualité approuve les spécifications, mais aucun bloc de signature n'enregistre qui l'a fait, donc une déviation se ferme sans propriétaire.
|
Responsabilité |
Artefact qui en témoigne |
Un rôle qui signe |
|---|---|---|
|
Approbation des spécifications |
Fiche technique contrôlée, versionné |
Chef d'unité qualité |
|
Changer le contrôle |
Demande de modification avec analyse d'impact |
Propriétaire du processus |
|
Peptide 1 Fermeture de déviation |
Rapport d'enquête avec cause profonde |
Signataire de l'assurance qualité |
|
Examen des données brutes |
Peptide de biosynthèse Ensemble chromatogramme et bilan de masse révisé |
Réviseur analytique |
|
Libérer ou Pentapeptide 4 quarantaine |
Enregistrement de disposition des lots |
Libération autorisée Biosynthèse peptidique officier |
Variabilité des contre-ions et de la forme du sel, capturé par chromatographie ionique, contrôles de conductivité et de bilan massique, est un cas de test utile: si personne n'est désigné comme examinateur analytique pour ces contrôles, la responsabilité n'existe que sur papier (Merck, récupéré 2026-02-27).
Étape 2: Créez des spécifications contrôlées qui survivent à une comparaison de lot à lot
Une spécification peptidique n'est contrôlée que lorsqu'elle indique la séquence, la méthode d'identité, la limite de pureté et la méthode qui la sous-tend, la forme sel ou contre-ion, et les limites des contre-ions résiduels, solvants résiduels et teneur en eau. Le Ligne directrice de l'EMA sur le développement et la fabrication de peptides synthétiques définit exactement ces paramètres, ajouter des limites de stérilité et d'endotoxines lorsque l'utilisation prévue l'exige, plus conditions de stockage et d'expédition.
La variabilité des contre-ions est le point où la comparaison d'un lot à l'autre échoue généralement. La même séquence fournie sous forme de sel trifluoroacétate dans un lot et de sel acétate dans le lot suivant montre une masse apparente différente, solubilité différente et comportement chromatographique différent, c'est pourquoi la chromatographie ionique, Les contrôles de conductivité et de bilan massique font partie de la décision de libération, aux côtés du chiffre de pureté..
La norme laisse ici place à l’interprétation: il nécessite des spécifications contrôlées sans prescrire quelles limites de contre-ions s'appliquent à un peptide donné, votre système de gestion de la qualité doit donc indiquer ce choix, versionnez-le, et le défendre dans la fiche technique plutôt que dans la mémoire d’un évaluateur.
Étape 3: Transformez les écarts en apprentissage grâce à une enquête et des tendances en deux phases
Un écart est clôturé lorsque l'enquête a révélé une cause, une action corrective et préventive (CAPA), et efficacité vérifiée, pas lorsque le lot est éliminé. Le Directives de la FDA sur l'enquête sur les résultats de tests hors spécifications définit une séquence en deux phases: Phase 1 reste au laboratoire, couvrant les données brutes, instrument d'État, préparation d'échantillon, performance de la technique et de la méthode de l'analyste. Ce n'est que si aucune cause de laboratoire attribuable n'est trouvée que Phase 2 passer à la fabrication, couvrant la synthèse et l'enregistrement des lots, étapes du processus, représentativité de l'échantillonnage, équipements et lots associés. Les outils de recherche des causes profondes incluent 5 Pourquoi, diagrammes en arête de poisson, Analyse AMDEC et arbre de défaillances, et CAPA a besoin d'une vérification de l'efficacité avant la fermeture.
Les données d’application montrent où cela se décompose. Tableau complet de la feuille de calcul des réglementations citées de la FDA pour l'exercice 2025 enregistrements 243 citations en vertu du §211.22(d) pour les procédures de l'unité qualité et 164 en vertu du §211.192 pour défaut d'enquêter sur les écarts, contre 14, 10 et 9 pour les dossiers de laboratoire incomplets, à travers 713 médicament 483 de 1 Octobre 2024 à 30 Septembre 2025.
Pour un pourboire: Ces chiffres pour l’exercice 2025 constituent un plancher, pas un recensement. La feuille de calcul de la FDA couvre uniquement les 483 générés par le système, les formulaires préparés manuellement sont donc exclus.
Pour la spécification des peptides et le contrôle des écarts, the move that turns records into learning is trending by synthesis step, purification step, assay method, operator and supplier rather than by exception count. Agrégation, incomplete deprotection and counterion drift then surface as patterns instead of isolated events.
Étape 4: Renforcez l'intégrité des données avec un package de données brutes reconstructible
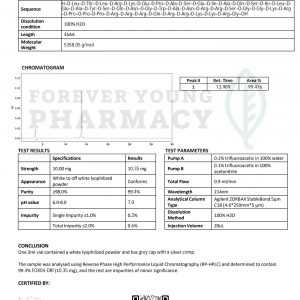
Data integrity in peptide R&D is not a policy statement. It is whether a reviewer can reconstruct the run from what you archived. Data validation, in this context, means demonstrating that the record you keep is complete, accurate and traceable back to the instrument that produced it.
A defensible raw-data package carries the native original data plus the metadata needed to rebuild the analysis: full chromatograms, méthodes d'intégration et de traitement, paramètres du système et de la méthode, analyst identity, versions du logiciel et du micrologiciel, état d'étalonnage et de qualification, et la piste d'audit montrant chaque changement, suppression et la raison (Conseils PIC/S sur l’intégrité des données, PI 041-1, 2021). Le Conseils et définitions sur l'intégrité des données MHRA GxP (2018) ajoute le test qui compte dans un audit: le dossier doit être capable de reconstituer l'activité et d'associer chaque changement à une personne, une date et une heure, et une raison pour le changement.
Deux obligations faciles à confondre. USP <1058> régit la qualification des instruments, établir que l'instrument est apte à l'emploi avant qu'une méthode ne soit exécutée dessus. Le PCI Q2(R2) ligne directrice sur la validation des procédures analytiques (2023) régit plutôt le cycle de vie de la procédure, et nécessite que le protocole de validation soit rédigé avant l'étude, avec la plage de déclaration confirmée par une réponse acceptable, exactitude et précision. L’adéquation de l’instrument et la validité de la méthode sont des affirmations distinctes, et un dossier de documentation sur le certificat d'analyse des peptides qui montre qu'un seul d'entre eux est incomplet..
Le mode d'échec est familier: un chiffre de pureté sur un CoA tandis que le chromatogramme, les paramètres d'intégration et l'état d'étalonnage se trouvent dans un dossier différent, ou nulle part. Sous 21 Partie CFR 11 et attentes en matière de dossiers de laboratoire CGMP, les enregistrements électroniques capturés électroniquement doivent être conservés sous forme électronique, et le dossier du laboratoire doit contenir un enregistrement complet de toutes les données sécurisées pendant les tests, y compris des graphiques, graphiques et spectres (FDA, sans date).
Étape 5: Déclarez de manière transparente afin qu'un CoA dise ce qu'il certifie réellement
Un certificat d'analyse constitue une preuve concernant un lot, testé par une méthode à une date. Il certifie le résultat mesuré pour ce lot identifié par rapport aux spécifications de libération indiquées par le fournisseur., et il ne certifie pas les autres lots, expéditions futures, stabilité au stockage, attributs non testés, ou la conformité du fournisseur pour votre utilisation prévue (Peptigraphe; CASRAI).
C'est dans cette limite que la plupart des documents relatifs aux certificats d'analyse des peptides échouent.. Un résultat numérique d'impureté n'est comparable entre les rapports que si la version de la méthode est indiquée, et un résultat « non détecté » n’est interprétable que si la limite de détection ou de quantification de la méthode est divulguée, car l'absence de détection n'est pas une absence d'analyte (Peptigraphe).
Clé à retenir: Un résultat « non détecté » n’est interprétable que lorsque la LOD/LOQ et la version de la méthode sont divulguées.. L’absence de détection n’est pas une absence d’analyte.
Cinq champs de divulgation apportent cette transparence: version de la méthode, LOD/LOQ, forme de contre-ion, la version de spécification pour laquelle le lot a été lancé, et la référence du package de données brutes. Sans eux, intégrité des données peptidiques ALCOA+ s'arrête au bloc de signature. Synthèse de liaison peptidique
Le mode panne est silencieux. Une équipe compare un 0.3% chiffre d'impuretés par rapport au rapport d'un fournisseur précédent produit selon une version de méthode différente, interprète la différence comme une tendance, et agit sur une comparaison que les deux documents n'ont jamais supportée.
Étape 6: Bouclez la boucle entre les équipes clients et laboratoires
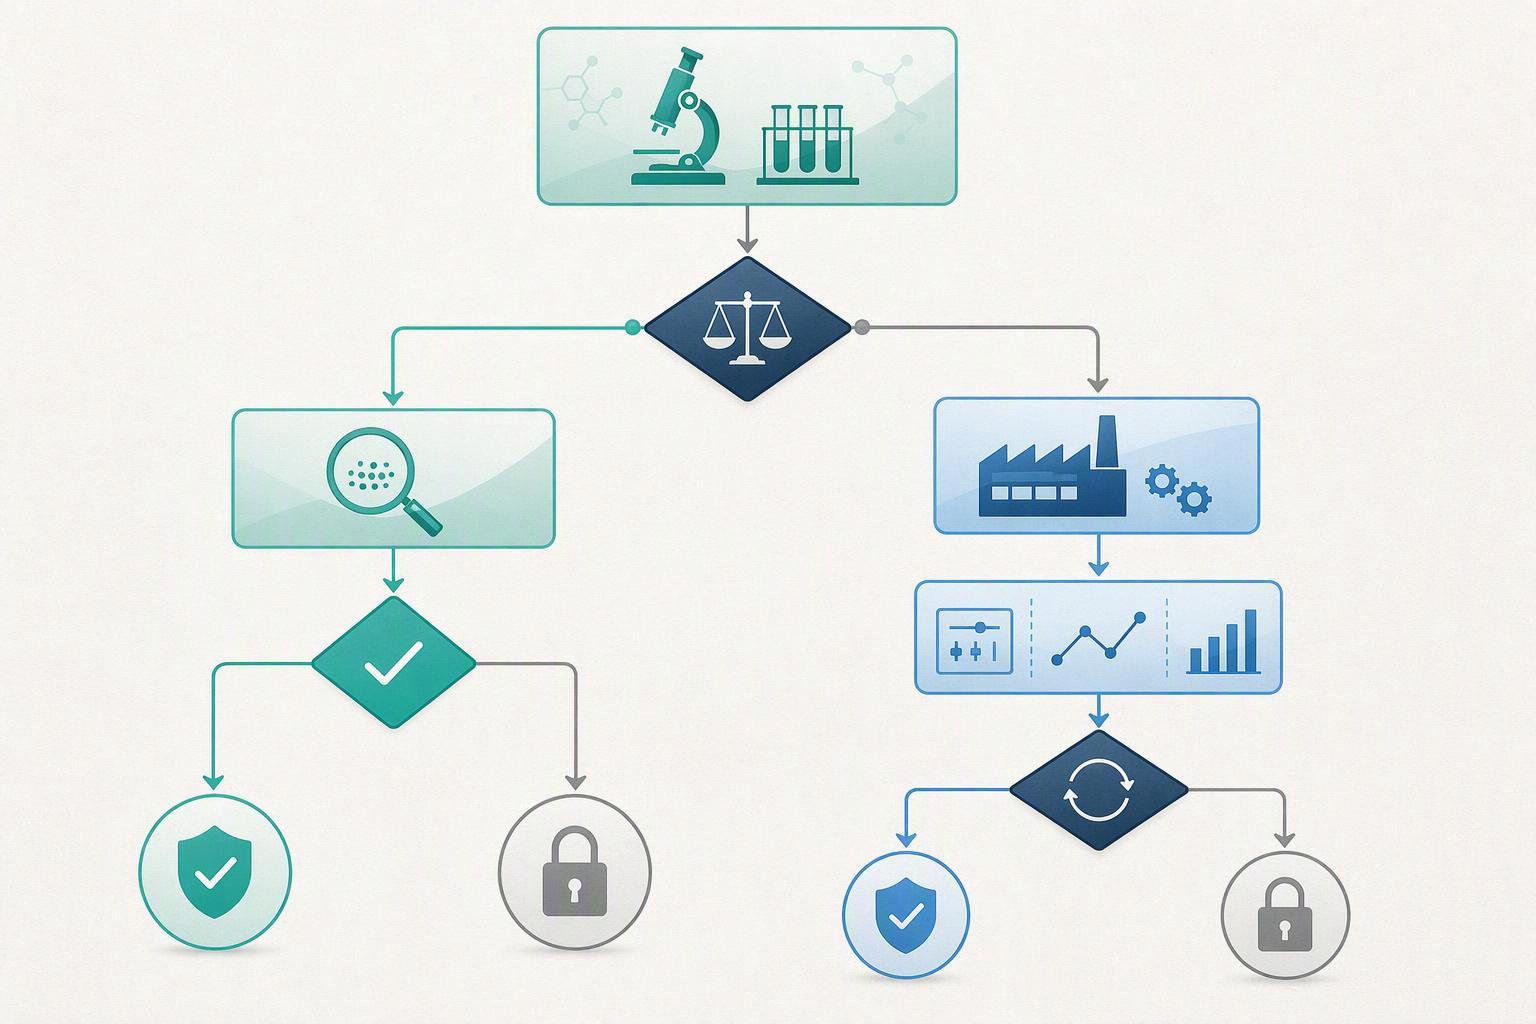
La répartition des responsabilités n'est valable que si les deux parties s'accordent par écrit sur le propriétaire de la spécification., à qui appartient le contrôle des modifications, qui signe une déviation, qui examine les données brutes, et qui effectue l'appel de libération ou de quarantaine. Revisitez cet accord lors du transfert de technologie, pas après le premier lot échoué. Le 2026 la révision accorde une plus grande attention à la gestion du changement, ce qui fait d'une séparation non documentée entre le client et le laboratoire une découverte en attente.
Le travail sur les peptides montre pourquoi la scission est importante. L'agrégation sur la résine apparaît sous la forme d'un retrait de la résine et d'un couplage ralenti, et une déprotection incomplète est confirmée par chromatographie sur le produit clivé. Un partenaire capable de fournir une documentation analytique spécifique au lot boucle cette boucle plus rapidement.
Pour un pourboire: Les tests colorimétriques en cours de processus peuvent donner des faux négatifs en cas d'agrégation sévère. Confirmez sur le produit clivé avant de considérer une étape comme terminée. Peptide
Erreurs courantes à éviter
L'échec le plus fréquent est de traiter la révision comme une actualisation de la documentation: réécrire le manuel qualité tandis que la fiche technique, le journal des écarts et l'archive des données brutes restent exactement tels qu'ils étaient. Cinq erreurs expliquent l’essentiel de l’écart entre un système qui semble conforme et un système qui résiste..
Valider la méthode uniquement à la sortie. Les équipes confirment que le lot répond aux spécifications mais ne confirment jamais que la méthode analytique fonctionne toujours. Réparer: traiter la validation de la méthode comme une porte avant la publication, pas un événement ponctuel.
Clôture des écarts sur disposition. Un écart est marqué comme fermé une fois le lot libéré, sans vérifier que l'action corrective a fonctionné. Réparer: exiger une efficacité vérifiée du CAPA avant la fermeture.
Archivage des résultats traités sans données natives. Le rapport est déposé; le fichier de l'instrument et la piste d'audit ne sont pas. Réparer: archiver le package reconstructible, pas le résumé.
Émission de CoA sans version de méthode ni LOD/LOQ. Un résultat numérique n'est comparable entre les rapports que si la version de la méthode est indiquée. Réparer: mettre la version de la méthode et les limites de détection sur chaque CoA.
Laisser la répartition des responsabilités client-laboratoire sans documentation. Réparer: nommer le propriétaire de chaque enregistrement lors du transfert de technologie.
Note: La part d’intégrité des données des lettres d’avertissement de la FDA pour l’exercice 2025 provient d’une analyse par le fournisseur des données publiques d’application.. Corroborez-le avec la propre base de données de la FDA avant de le citer en interne.
Foire aux questions
Est-ce que le 2026 la révision nous oblige à reconstruire notre système de gestion de la qualité?
Non. Le 2026 l'édition met à jour le framework plutôt que de le remplacer, et les organisations déjà sur le 2015 la version peut l'adopter sans repenser son système, selon FAQ transition internationale AFNOR. Ce qui change, c'est l'accent: culture de la qualité, risque et opportunité, et l'intégrité des données deviennent des attentes explicites. Vos processus documentés restent; les preuves qui leur sont attachées deviennent plus nettes.
Quelle est la date limite réelle de transition pour l'ISO 9001:2015 certificats?
OIN 9001:2015 les certificats ne sont valables que jusqu'à la date de fin de la transition, AFNOR reports, avec la fermeture de la fenêtre de trois ans 30 Septembre 2029. Les mêmes directives conseillent de planifier un audit basé sur 2026 d'ici avril. 2028, et aucun audit basé sur 2015 n'est prévu à partir de mai 2029. La règle émane de la communauté de l'accréditation plutôt que de l'ISO elle-même., alors confirmez les dates avec votre organisme de certification.
Faire ISO/CEI 17025 ou cGMP remplace l'ISO 9001 pour un laboratoire de peptides?
Non, ils couvrent différents aspects. ISO/CEI 17025 aborde la compétence des laboratoires d’essais et d’étalonnage, cela indique donc si un test de pureté ou une méthode d'impureté est techniquement défendable. cGMP établit des normes de fabrication pour la production pharmaceutique. OIN 9001 régit le système de gestion de la qualité qui lie les spécifications, écarts, dossiers et responsabilités ensemble. Lorsqu'un client demande une preuve de certification, demande lequel des trois ils veulent dire.
Que devons-nous faire lorsque le CoA d'un fournisseur indique « non détecté » sans LOD ??
Demander la limite de détection ou de quantification de la méthode et la version de la méthode avant d'accepter le résultat. L’absence de détection n’est pas une absence d’analyte: « non détecté » signifie uniquement que la substance est tombée en dessous d'un seuil que le CoA n'indique pas., et ce seuil peut se situer au-dessus du niveau qui intéresse votre spécification. Sans le LOD, version de la méthode et conditions de l'instrument, traitez le chiffre comme non vérifié et testez à nouveau en interne ou qualifiez le matériau par rapport à une méthode que vous contrôlez.
Conclusion
Vous avez maintenant les six pièces qui deviennent ISO 9001:2026 d'un principe de gouvernance au peptide R quotidien&Pratique D: responsabilités nommées, spécifications contrôlées en version, un processus de déviation en deux phases avec tendance, un package de données brutes reconstructible, un CoA qui dit ce qu'il certifie, et une répartition écrite client-laboratoire. Aucun de ces éléments ne nécessite de reconstruire votre système de gestion de la qualité; ils nécessitent de rendre traçable ce qui existe déjà.
La raison pour commencer maintenant est le calendrier, pas une métrique. La fenêtre de transition pour l'ISO 9001:2026 se ferme sur 30 Septembre 2029 (OIN, récupéré 2026-06-11), ce qui semble lointain jusqu'à ce que vous comptiez les cycles d'audit, requalification des fournisseurs et révisions de documents dont un programme peptidique a besoin pour y parvenir.
Prochaines étapes: Demandez le dossier de documentation ou une évaluation de faisabilité technique pour voir comment ces pratiques correspondent à votre ISO actuelle. 9001:2026 peptide R&Flux de travail D. Il s'agit d'une première conversation à faible engagement, pas un achat.
Divulgation: MOL Changes a un intérêt commercial dans les normes de qualité des peptides.