Le cadre de gestion des données peptidiques: Ce qu'il doit survivre
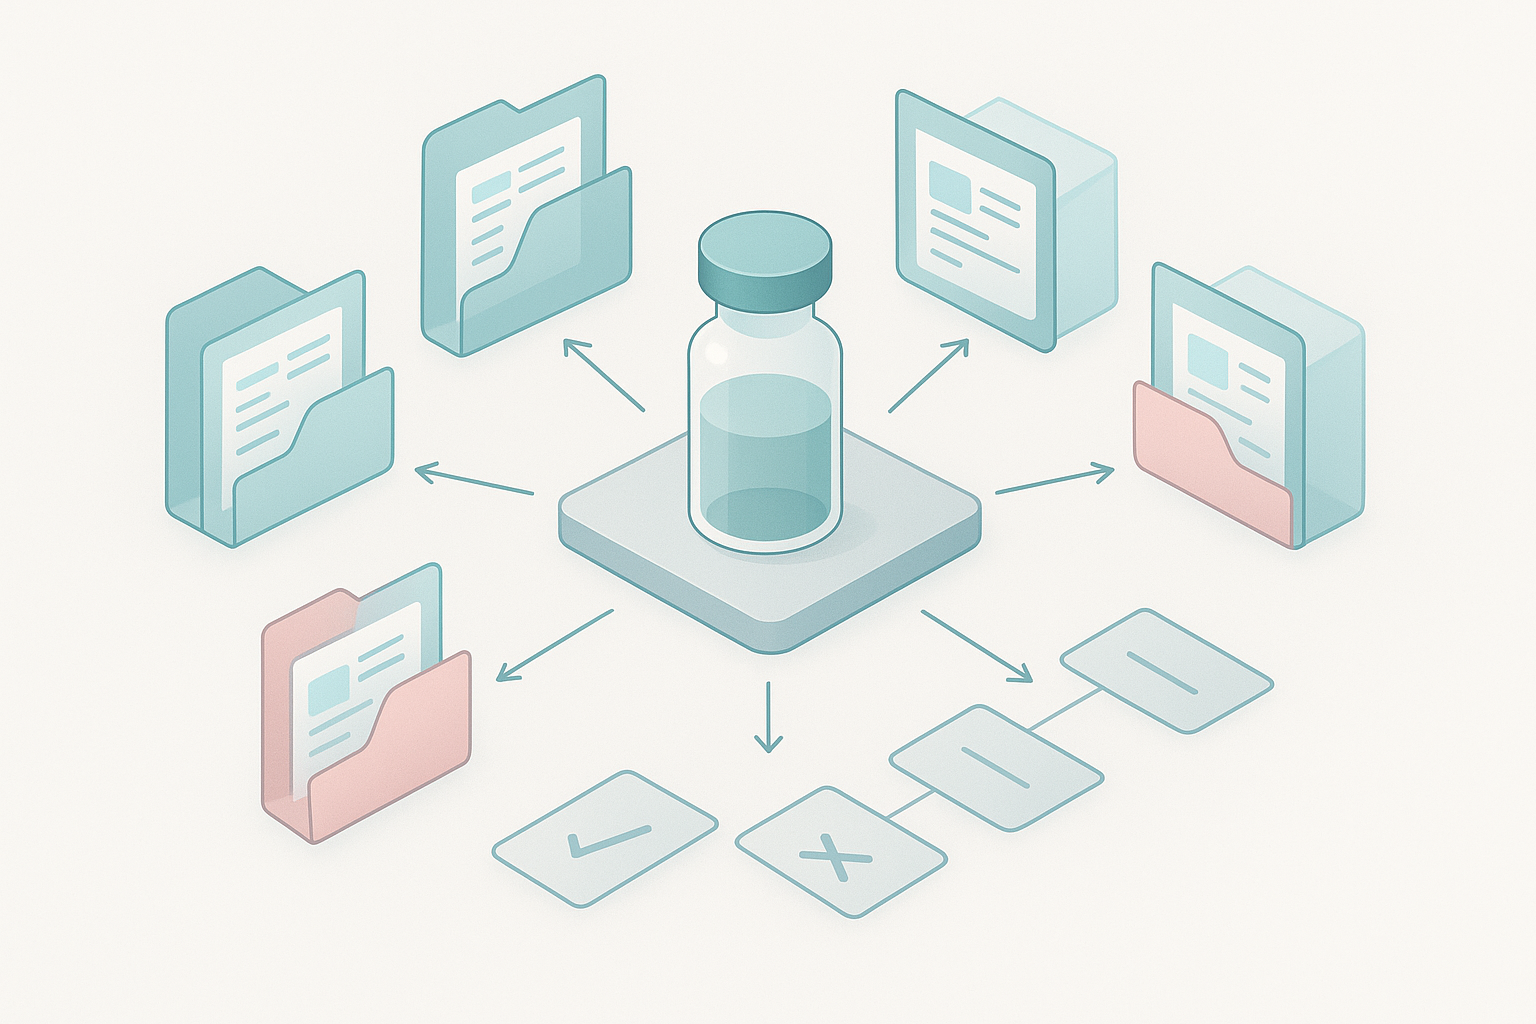
Un cadre de gestion des données peptidiques est un modèle de documentation qui conserve six couches d'enregistrement sous un seul ID de lot persistant., de la réception des matières premières jusqu'à la synthèse, modification, purification, spectrométrie de masse, et tests de version. Son objectif est restreint: prendre trois décisions défendables, libérer, quarantaine, ou retester, utiliser des enregistrements qu'un auditeur peut suivre sans vous demander ce qui s'est passé.
Le test de conception est Définitions ALCOA+ de la MHRA: neuf attributs (attribuable, lisible, contemporain, original, précis, complet, cohérent, durable, disponible) appliqué aux données brutes, métadonnées, étapes de traitement, et pistes d'audit, pas seulement la sortie imprimée. Le fichier brut généré par l'instrument est l'enregistrement original.
Le deuxième test est la portée. La FDA interprète la partie 11 étroitement: cela s'applique lorsque les documents requis en vertu des règles sous-jacentes sont conservés électroniquement au lieu du papier.. Une impression sur laquelle vous comptez ne la déclenche généralement pas, c'est pourquoi le cadre doit survivre à la fois.
Le mécanisme qui rend un appel de version auditable est la mesure → interprétation → chaîne libération-décision: données brutes, données traitées, et les données de décision conservées séparément, types d'enregistrements liés.
[DIAGRAMME: Un identifiant de lot au centre avec six couches d'enregistrement qui en découlent (reçu, synthèse, modification, purification, spectrométrie de masse, résultats des tests) et trois résultats de décision à la base (libérer, quarantaine, retester)]
⚠️ Attention: Ce framework est un modèle de documentation, il ne s'agit pas d'une soumission réglementaire et ne remplace pas les SOP validées de votre site.. Appliquez-le à votre propre système qualité et confirmez les exigences auprès de votre fonction affaires réglementaires.
Le modèle de données minimum viable: Un identifiant de lot, Liens parent-enfant, Métadonnées requises
Un cadre de gestion des données peptidiques n'est aussi solide que son maillon le plus faible vers un identifiant de lot unique.. Si un artefact, qu'il s'agisse d'un chromatogramme, un spectre de masse, ou un formulaire de décharge signé, ne peut pas être attribué à un seul lot et à ses relations parent-enfant, le cadre échoue au premier audit.
Le modèle minimum viable repose sur trois éléments: un identifiant de lot par matériau, liens parent-enfant explicites entre un lot et tout lot qui en dérive, et un bloc de métadonnées requis attaché à chaque enregistrement. Ce bloc doit porter l'identifiant du lot, ID du lot parent, matériel, version de la méthode, instrument, opérateur, horodatage, et somme de contrôle. La somme de contrôle est importante car elle prouve qu'un fichier n'a pas changé depuis son écriture, quelle est la différence entre un dossier et une réclamation.
Services La preuve sur le terrain vient de ce que conserve un dossier MS défendable.. Selon le Notes de la table ronde du CAASS sur les spécifications de masse sur les meilleures pratiques en matière de déclaration des données MS dans les dossiers réglementaires, un dossier complet doit contenir le fichier brut du fournisseur, le fichier de la méthode d'acquisition avec sa version, paramètres de traitement et de déconvolution, la méthode d'intégration et son historique d'édition, noms de logiciels et numéros de version, valeurs de masse théoriques et observées, et une piste d'audit avec horodatages, utilisateurs, et les raisons du changement. Un chromatogramme imprimé ou un tableau récapitulatif ne constitue pas à lui seul un enregistrement complet..
|
Champ de métadonnées |
Attribut ALCOA+ satisfait |
|---|---|
|
Numéro de lot |
Attribuable, Complet |
|
ID du lot parent |
Attribuable, Complet |
|
Copain Boutique rial |
Attribuable |
|
Version de la méthode |
Original, Cohérent |
|
Instrument |
Attribuable |
|
Opérateur |
Attribuable |
|
Horodatage |
Contemporain |
|
Somme de contrôle |
Synthèse peptidique Durable, Original |
Chaque domaine gagne sa place en comblant un écart spécifique. La version de la méthode et la somme de contrôle forment ensemble un enregistrement original et durable, parce qu'ils laissent un réviseur confirmer que le fichier est bien celui qui a été écrit et que la méthode n'a pas dérivé. L'horodatage et l'opérateur le rendent contemporain et attribuable. L'ID du lot parent le rend complet, puisqu'un lot dérivé sans son parent est un enregistrement orphelin.
L’objection selon laquelle une feuille de calcul suffit s’effondre généralement ici. Une feuille de calcul peut contenir ces champs, mais il ne peut pas appliquer le lien parent-enfant ni conserver une somme de contrôle contre les modifications silencieuses, c'est là que la cohérence d'un lot à l'autre a tendance à se détériorer.
Couche 1: Enregistrements de réception et de matières premières
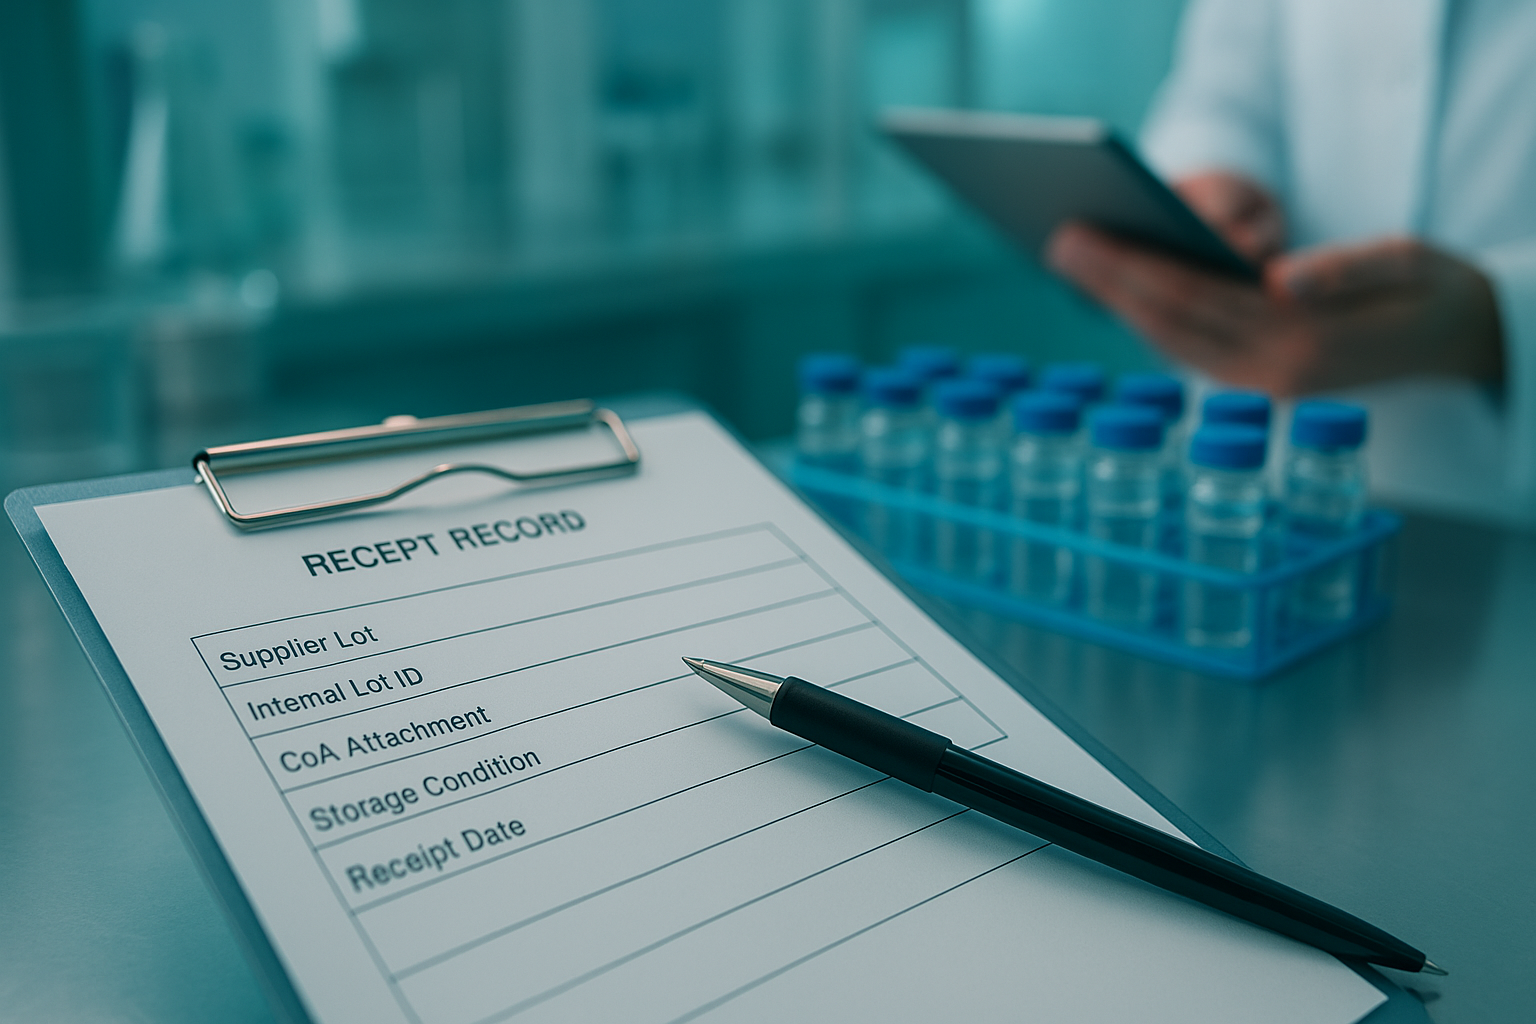
The internal lot ID is assigned at receipt, not at first use, and every downstream record inherits whatever that first entry gets wrong. A receipt record needs six fields: fournisseur, catalogue number, supplier lot number, certificat d'analyse, conditions de stockage, and receipt date. The internal lot ID is then created and linked to the supplier lot in the same record.
That link is the whole point. ICH Q7’s batch-traceability requirement covers the full history from incoming raw materials through intermediates, final API, testing and disposition, with laboratory raw data tied back to the batch record under document control. The supplier lot is the only external anchor if a raw-material failure surfaces months later, and it cannot be reconstructed after the fact.
Le mode panne est silencieux. A resin or amino acid gets consumed across three internal lots with no supplier-lot link recorded, and when one of those lots later fails, there is no path back to the vendor batch that caused it. Retrospective trace stops at the internal ID.
A synthetic receipt record for an Fmoc-protected amino acid looks like this: fournisseur, catalogue number, lot fournisseur, CoA attached, storage at 2-8 °C, receipt date, and an internal lot ID minted on the same day. Assign it once, at the dock.
Couche 2: Dossiers de synthèse
Synthesis records have to reconstruct the run, not narrate it. That means recording conditions per cycle rather than per run: resin loading and substitution level, coupling reagent and activator, number of cycles, deprotection conditions (reagent, concentration, temps, température), cleavage cocktail and scavengers, and the synthesizer method version. Le dernier champ est celui qui manque le plus souvent, et c'est celui qui rend un écart interprétable des mois plus tard.
La raison en est que la formation d'impuretés dépend du cycle., ne dépend pas de l'exécution. L'avis de VialHelp sur classes d'impuretés qui survivent dans le lot final rapporte la formation d'aspartimide d'environ 1.65% par cycle dans un peptide modèle, avec un peptide test atteignant 44% impuretés totales dans des conditions standards de déprotection et tombant à 15% lorsqu'un additif a été utilisé. La même source enregistre l'épimérisation de la cystéine 8.0% à température ambiante, 10.9% à 50 °C, et 26.6% à 80 °C avec protection Trt, contre 0,4–1,3% avec un groupe protecteur différent.
Ces chiffres ne sont exploitables que si les conditions du cycle qui les ont produits sont consignées.. Un écart de pureté enregistré par rapport aux seuls paramètres d'analyse finale ne peut pas être attribué à un cycle., une excursion de température, ou un choix de groupe protecteur, donc l'enquête recommence depuis le début.
Couche 3: Sous-enregistrements de modification
Une modification est son propre enregistrement avec son propre identifiant, pas une phrase dans la note de synthèse. Le sous-enregistrement doit porter le type de modification, la position modifiée, le groupe protecteur utilisé, les conditions de réaction, l'ID du lot de synthèse parent, et l'ID de lot modifié qui en résulte. Créez-le avant que la modification ne soit effectuée et liez-le au parent lors de la création, donc la lignée existe depuis le début plutôt que d'être reconstruite plus tard.
Le lien parent-enfant est important car une modification change la masse théorique. Lorsque l'enregistrement de modification est détaché du lot de synthèse, le groupe analytique calcule l'erreur de masse par rapport à la masse théorique non modifiée et signale un écart qui n'existe pas. Les enregistrements détachés de ce type s'inscrivent dans un modèle plus large: fractions orphelines entre synthèse et purification, chromatogrammes réintégrés et versions de méthodes manquantes entre la purification et l'assurance qualité, et les lacunes du CoA lorsque le certificat n'a pas de lien de lot, identité du laboratoire, date, autorisation, ou les données brutes sous-jacentes (Biotage, 2023-02-07).
Un analogue marqué ou cyclisé enregistré en tant qu'enfant de son lot de peptides linéaires parent maintient cette comparaison honnête. Le lot modifié hérite de l’identité du parent, et chaque contrôle de masse en aval se déroule par rapport à la bonne valeur théorique.
Couche 4: Registres de purification
La purification est l'endroit où l'identité des fractions se brise le plus souvent, car la fraction qui est regroupée n'est pas toujours la fraction qui est libérée. La fraction regroupée est le matériau qui est soumis aux tests, donc sa lignée est la lignée de la version.
Le record doit expliquer un large écart. Les fournisseurs d'instruments signalent une pureté brute avant purification comprise entre 60 et 80 % pour les peptides contenant 17 à 34 résidus., donc le dossier de purification est ce qui explique la différence entre cette matière première et le lot libéré.
Enregistrez ces champs pour chaque cycle de purification:
-
Identificateur de colonne et de méthode, y compris la résine et les dimensions
-
Programme de dégradé avec composition du solvant et durée d'exécution
-
Critères de collecte des fractions, déclaré comme le déclencheur, pas seulement le résultat
-
ID de fraction regroupés, avec chaque fraction contributive répertoriée
-
Événements de réinjection, enregistré en tant qu'événement enfant sous l'ID de fraction d'origine
-
Rendement de récupération, calculé par rapport à la masse d'entrée pour cette exécution
La règle de la réinjection a le plus de poids. Une fraction réinjectée conserve un lien traçable vers son identifiant de fraction d'origine, de sorte que le matériau testé et le matériau libéré peuvent être identiques.
Le mode panne est silencieux et coûteux: la réinjection d’une fraction groupée enregistrée sous un identifiant de fraction différent de celui libéré. Rien ne semble faux sur le CoA, mais la lignée entre le test et la sortie est rompue, et aucune quantité de documentation en aval ne le répare.
Couche 5: Données de spectrométrie de masse et de chromatogramme — brutes ou traitées
Le fichier brut du fournisseur est l'enregistrement original; la masse interprétée est une masse dérivée, et les deux doivent être stockés en tant qu'artefacts liés distincts sous le même ID de lot. Conserver le spectre brut aux côtés du fichier de méthode d'acquisition avec sa version, le fichier de paramètres de déconvolution et de traitement, la méthode d'intégration avec son historique complet des modifications, et le nom et la version du logiciel. Sans le spectre brut, une anomalie découverte des mois plus tard ne peut être réexaminée.
Il s'agit d'une décision de conformité, pas une décision de stockage. Sous 21 Partie CFR 11, les dossiers conservés à la place du papier relèvent du champ d’application, et les pistes d'audit doivent être sécurisé, généré par ordinateur, horodaté, enregistrant indépendamment la date et l'heure de chaque action qui crée, modifie ou supprime un enregistrement électronique.
Le mode de défaillance est prévisible: un fichier MS stocké sous forme de masse interprétée sans spectre brut conservé, ne laissant aucun chemin vers les données sous-jacentes.
Pour un pourboire: La masse théorique par rapport à la masse observée et l'erreur de masse sont les champs qui relient le dossier analytique à la décision de libération..
Couche 6: Résultats des tests et bruts, Traité, Séparation des données de décision
Les résultats des tests sont des données de décision, et un enregistrement de décision n'est défendable que lorsque les couches brutes et traitées en dessous sont toujours conservées et liées. Conservez les trois couches dans des enregistrements séparés: la sortie brute de l'instrument, le résultat traité avec intégration, critères de calcul et d’acceptation appliqués, et le dossier de décision indiquant qui a conclu quoi, quand, et sur quelle preuve.
Les deux types de tests les plus souvent mal interprétés sont la stérilité et l’endotoxine., parce que la sémantique de leurs résultats diffère. USP <71> est un test de présence-absence: un résultat satisfaisant signifie qu'aucun micro-organisme contaminant n'a été trouvé dans la partie examinée, pas de preuve de stérilité de l'ensemble du lot. USP <85> fixe la limite d'endotoxine à K/M, avec K = 5 USP-EU/kg pour les voies autres que intrathécales et 0.2 UE/kg pour intrathécal, exprimé en UE/mL, UE/mg ou UE/Unité, et cela s'applique aux matières premières, échantillons en cours de fabrication et produits parentéraux finis lorsqu'il existe une limite d'endotoxines.
Un résultat de stérilité réussite/échec et une limite quantitative d’endotoxines ont un poids probant différent, le dossier doit donc conserver celui qui a été appliqué. À propos
|
Type d'essai |
Sémantique des résultats |
Prise en charge |
Ne peut pas prendre en charge |
|---|---|---|---|
|
USP <71> stérilité |
Réussite/échec présence-absence après 14 jours |
Libération de la portion examinée dans les conditions testées |
Preuve de stérilité de l'ensemble du lot |
|
USP <85> endotoxine |
Limite quantitative K/M, en UE/mL, UE/mg ou UE/Unité |
Comparaison avec la limite pour la voie et la dose indiquées |
Une allégation générale sur les pyrogènes |
Le mode de défaillance est un tableau récapitulatif retenu comme seul enregistrement d'un test, avec la sortie brute rejetée. Une fois la couche brute disparue, the processed value cannot be re-derived and the decision record stands on an assertion rather than on evidence.
Points de transfert où les records sont battus
Records rarely break inside a group. They break at the boundaries between groups, where one team’s output becomes another team’s input and nobody owns the join. Three handoffs account for most of the loss.
Synthesis to purification. The fraction ID is the field that goes missing. A crude pool split across two purification runs gets logged under the original synthesis lot rather than as child fractions, so the purified material can no longer be traced back to the specific synthesis batch it came from. Quand une excursion de pureté apparaît plus tard, il n'y a aucun moyen de savoir s'il provient de la synthèse ou de la colonne.
De la purification à l'analytique. La version de la méthode est le champ qui disparaît. Un chromatogramme est archivé avec un nom de méthode mais pas de numéro de version, et la méthode a été révisée entre l'exécution et la revue. Le résultat semble valide et n'est pas reproductible, parce que personne ne peut établir quel gradient, lot de colonnes, ou la longueur d'onde de détection l'a produit.
Analyse de la décision de mise en liberté. La base de masse théorique est le champ qui disparaît. Un résultat de spectrométrie de masse est rapporté comme une correspondance sans enregistrer la masse calculée., adduit, ou l'état de charge auquel il a été comparé. L'examinateur voit un accord et ne peut pas vérifier ce qui a été convenu.
La conséquence en aval est réglementaire, et le motif n'est pas subtil. Une revue de 470 lettres d'avertissement de 2025 trouvé que 469 d'entre eux, 99%, contenait des citations liées à la documentation, enregistrements, ou procédures écrites, avec 148 ciblant les laboratoires réglementés, 14 citant des violations spécifiques de l’intégrité des données, 100 citant des échecs de validation, et 48 citant l'incapacité d'enquêter sur les écarts ou les résultats hors spécifications (QBench, À l'intérieur 470 Lettres d'avertissement de la FDA 2025). QBench vend des logiciels informatiques de laboratoire, alors lisez ce chiffre comme la formulation par un vendeur du problème contre lequel il vend, pas comme un audit neutre. Le décompte lui-même dépend également de la méthodologie: toute l'industrie 2025 la lettre d'avertissement totalise le conflit d'environ 225 courrier, 695 contre 470 pour la même année civile, en fonction des définitions de la fenêtre de date, déduplication, et si les lettres sans titre ou les sous-ensembles centraux ont été pliés (Compilation IntuitionLabs des statistiques des lettres d'avertissement de la FDA). Traitez le ratio comme directionnel et le dénominateur exact comme instable.
Le correctif est structurel plutôt que procédural. Chaque limite nécessite un champ nommé qui est obligatoire lors du transfert, non facultatif lors de l'examen.
Libérer, Quarantaine, ou retester: Critères de décision explicites
La décision de libération découle des éléments de preuve présents dans le dossier de lot., pas de l'impression globale d'un évaluateur sur le lot. ICH Q2(R2) s'applique aux tests de version et de stabilité de substances et de produits pharmaceutiques commerciaux, et il s'étend aux autres procédures de la stratégie de contrôle dans le cadre d'une approche basée sur les risques.. Cette portée est ce qui rend l'artefact défini, plutôt que la confiance de l'examinateur, l'apport décisif.
Le T2(R2) Tableau 1 matrice définit ce que chaque type de test doit avoir démontré avant que son résultat puisse entraîner une décision de libération. Les tests quantitatifs d'impuretés et de pureté nécessitent une spécificité, portée et réponse, limite inférieure de la plage, précision, répétabilité et précision intermédiaire. Les tests limites nécessitent uniquement une spécificité et une limite de détection. L'identité n'exige que la spécificité. Un test de pureté validé uniquement sur la spécificité ne répond pas à la matrice, donc son résultat réussi ne peut pas prendre en charge la publication à lui seul.
|
Décision |
Condition de preuve |
Norme applicable |
|---|---|---|
|
Libérer |
Ensemble complet d'artefacts présent: registres de réception et de matières premières, dossiers de synthèse et de modification, registres d'épuration, données MS/chromatogrammes brutes et traitées, et résultats des tests validés à la Table 1 matrice pour chaque type de test utilisé |
ICH Q2(R2) portée et tableau 1 |
|
Quarantaine |
Tout artefact requis manquant ou incomplet, comprenant un résultat de test dont la validation de la méthode ne couvre pas les caractéristiques requises par la matrice pour ce type de test |
ICH Q2(R2) Tableau 1 |
|
Retester |
Artefacts présents mais divergents, comme une réinjection de fraction enregistrée sous un ID de fraction différent de celui libéré, ou un résultat qui ne peut pas être retracé jusqu'à son fichier d'instrument brut |
ICH Q2(R2) portée; SOP sur l'intégrité des données du site |
Rendre le mappage artefact-critère explicite dans l'enregistrement lui-même, afin que l'appel de version puisse être reconstruit sans le réviseur. Le mode de défaillance à surveiller est une version supportée par un test d'identité où un test de pureté était requis: le dossier semble complet, le résultat est réussi, et l'écart matriciel n'apparaît qu'au moment de l'audit.
Matrice de traçabilité: Artefact à décision pris en charge
La matrice est le résultat du framework: chaque ligne d'artefact nomme l'enregistrement qui prend en charge une version, quarantaine, retester, ou décision d'enquête, afin que l'appel de version puisse être reconstruit sans relire l'enregistrement du lot.
|
Artefact |
Libérer |
Quarantaine |
Retester |
Enquête |
|---|---|---|---|---|
|
Réception et matière première Peptides synthétiques enregistrements |
Identité et lot fournisseur confirmés |
Lot fournisseur en cours de révision Production de peptides |
Sans objet |
Écart de fournisseur |
|
Enregistrements de synthèse |
Rendement brut et échelle enregistrées |
Rendement hors de la fourchette attendue |
Répéter la synthèse |
Échec du couplage ou écart d’échelle |
|
Sous-enregistrements de modification |
Site et étendue de la modification confirmés |
Modification incomplète |
Réanalyse de la fraction modifiée |
Produit secondaire inattendu |
|
Registres de purification |
Identité des fractions regroupées et gradient enregistrés |
Fraction mutualisée détenue |
Re-purification |
Étiquetage erroné des fractions |
|
Données de spectrométrie de masse et de chromatogramme |
Fichiers bruts et traités liés au lot |
Fichier traité sans données brutes |
Réacquisition |
Les résultats bruts et traités ne sont pas d'accord |
|
Résultats des tests |
Résultat conforme aux spécifications |
Résultat hors spécifications |
Nouveau test de confirmation |
Exécution invalidée |
Les procédures analytiques prenant en charge ces lignes suivent ICH Q2(R2) et Q14, adopté à l'étape 4 sur 1 Novembre 2023, avec le Q2 actuel(R2) statut et date d'entrée en vigueur confirmant la demande d'adhésion à l'UE à partir de 14 Juin 2024. Les spécifications de pureté doivent correspondre recommandations de degré de pureté par application, puisque la variabilité d'un lot à l'autre augmente à mesure que la pureté diminue, surtout en dessous 80%.
Comme décrit par le vendeur, un enregistrement au niveau du lot doit survivre à une modification, une réinjection, et un appel de libération sans perdre le lien parent-enfant entre eux.
Prochaines étapes
La valeur du framework apparaît lors de la décision de sortie: chaque artefact depuis la réception jusqu'aux résultats des tests prend en charge cet appel ou laisse un espace que quelqu'un doit reconstruire plus tard. Un cadre de gestion des données peptidiques qui conserve les données brutes, traité, et données de décision séparées, et relie chaque enregistrement à son lot parent, transforme un examen de version en une recherche plutôt qu'en une enquête.
Avant de l'adopter, vérifier les règles de conservation et de signature qui s'appliquent à votre site. Les périodes de conservation des données brutes relèvent de la compétence- et spécifiques à la discipline, et données brutes sous 21 Partie CFR 58 est archivé selon les exigences BPL qui diffèrent de la conservation de fabrication GxP, qui est souvent exprimé en expiration du lot plus un ou deux ans. Directives de la FDA sur l'intégrité des données renforce les attentes de l'ALCOA avec des pistes d'audit comme mécanisme de démonstration, et partie 11 exige des signatures liées à leurs dossiers indiquant le nom imprimé, date et heure, et le sens.
Si vous évaluez comment cela correspond à votre propre flux de travail, examinez le dossier de documentation analytique ou parlez à un expert pour savoir où vos records actuels seraient battus en premier.
Ce framework est un modèle de documentation, il ne s'agit pas d'une soumission réglementaire ni d'un substitut aux SOP validées de votre site.. MOL Changes fournit des services de synthèse peptidique et d’analyse; cet article est pédagogique et ne décrit pas un système validé.
Foire aux questions
Combien de temps faut-il pour mettre en œuvre ce cadre dans un laboratoire existant?
Cela dépend de trois variables plutôt que du cadre lui-même: si un ELN ou un LIMS est déjà en place, combien de lots hérités nécessitent une cartographie rétrospective, et si le bloc de métadonnées doit être ajouté aux modèles existants. Un laboratoire avec un ELN configuré peut généralement adopter le schéma en quelques semaines, car le lien parent-enfant et les champs obligatoires sont configurés plutôt que construits. Un laboratoire sur papier cartographiant plusieurs années de lots existants devrait planifier en quelques mois, puisque chaque lot historique doit être reconstitué à partir des fichiers bruts qui existent encore. Traitez toute estimation en fonction du volume existant, pas du cadre.
Puis-je exécuter ce framework dans une feuille de calcul au lieu d'un LIMS?
Oui, avec un plafond connu. Une feuille de calcul contrôlée peut contenir l'ID du lot, le bloc de métadonnées, et une colonne parent-enfant, et pour un petit groupe, il peut prendre en charge la traçabilité et la reproductibilité des peptides de manière adéquate. Il tombe en panne à trois endroits. La liaison parent-enfant entre les événements de modification et de réinjection dépend de l'opérateur qui applique la règle à chaque fois.. Les pistes d’audit doivent être sécurisées, générés par ordinateur et horodatés, enregistrant indépendamment la date et l'heure des entrées et des actions de l'opérateur qui créent, modifier ou supprimer des enregistrements électroniques, avec des changements qui n'obscurcissent pas les informations précédemment enregistrées, et une feuille de calcul ne répond pas à cela par défaut. L'intégrité des fichiers basés sur la somme de contrôle pour les fichiers bruts de l'instrument se trouve entièrement en dehors de la feuille de calcul.
Que dois-je faire si la réinjection d’une fraction a été enregistrée sous un mauvais identifiant de fraction ??
Ne pas écraser l'entrée originale. Créer un enregistrement de correction lié qui préserve l'original, indique la raison du changement, et rétablit le lien parent-enfant entre la fraction réinjectée et la fraction libérée. Cela suit l'attente d'ALCOA+ selon laquelle les données brutes, métadonnées, étapes de traitement, les pistes d'audit et le résultat final rapporté restent tous attribuables et exacts, avec le fichier brut généré par l'instrument traité comme l'enregistrement original. Le dossier de correction est ce qui rend le changement traçable; la suppression d'une entrée erronée détruit la preuve que la correction était nécessaire.
Fait 21 Partie CFR 11 postuler si j'imprime le chromatogramme et signe le papier?
Partie 11 s'applique lorsque les documents requis en vertu des règles sous-jacentes sont conservés sous format électronique au lieu du papier.. Lorsqu'un ordinateur génère simplement une impression papier sur laquelle l'entreprise s'appuie, Partie 11 n'est généralement pas déclenché. La conséquence pratique est que le circuit papier déplace la charge vers le système papier.: l'impression doit être lisible, attribuable, contemporain, et conservé selon le calendrier de conservation des dossiers applicable, et tout fichier électronique derrière lequel vous continuez à vous fier pour la décision de libération peut apporter une partie 11 retour dans le champ d'application.
Comment puis-je décider entre la quarantaine et le nouveau test lorsqu'un résultat est hors spécifications?
Les critères de décision de libération doivent être rédigés avant que le résultat n'arrive, pas après. La quarantaine est la valeur par défaut lorsque l'échec concerne un attribut de spécification qu'un test répété ne peut pas résoudre., comme une identité confirmée ou un résultat de pureté sur un échantillon consommé. Un nouveau test est défendable lorsque l'échec est imputable à une cause analytique documentée, comme une erreur d'injection ou un défaut d'instrument, et les dossiers d'enquête qui causent. Si l'enquête ne permet pas de nommer une cause, mettre le lot en quarantaine et escalader; un nouveau test sans cause documentée produit un deuxième résultat sans résoudre le premier.
Conclusion
Vous disposez désormais d'un cadre de gestion des données peptidiques au niveau du terrain qui résout chaque artefact, depuis la réception et la synthèse jusqu'à la modification, purification, spectrométrie de masse, et résultat final du test, retour à un identifiant de lot persistant. La séparation des matières premières, traité, et les données de décision sont ce qui fait une version, quarantaine, ou un nouveau test d'appel vérifiable plutôt qu'une question d'impression de l'évaluateur.
Ce framework est un modèle de documentation, pas une soumission réglementaire, et cela ne remplace pas les propres SOP validées de votre site. Confirmez l'applicabilité par rapport à la norme en vigueur et à votre propre système qualité avant d'en adopter une partie..
MOL Changes publie ce matériel en tant que fournisseur de synthèse et de modification de peptides et a un intérêt commercial dans les normes de qualité des peptides..
Prêt à examiner le dossier de documentation analytique? Découvrez comment les enregistrements au niveau du lot, données de chromatogramme, et la documentation de version sont assemblées bout à bout, puis parlez à un expert de votre flux de travail.
Examiner le dossier de documentation analytique