Étape 1: Définissez ce que prédisent réellement vos calculs de liaison au GLP-1R
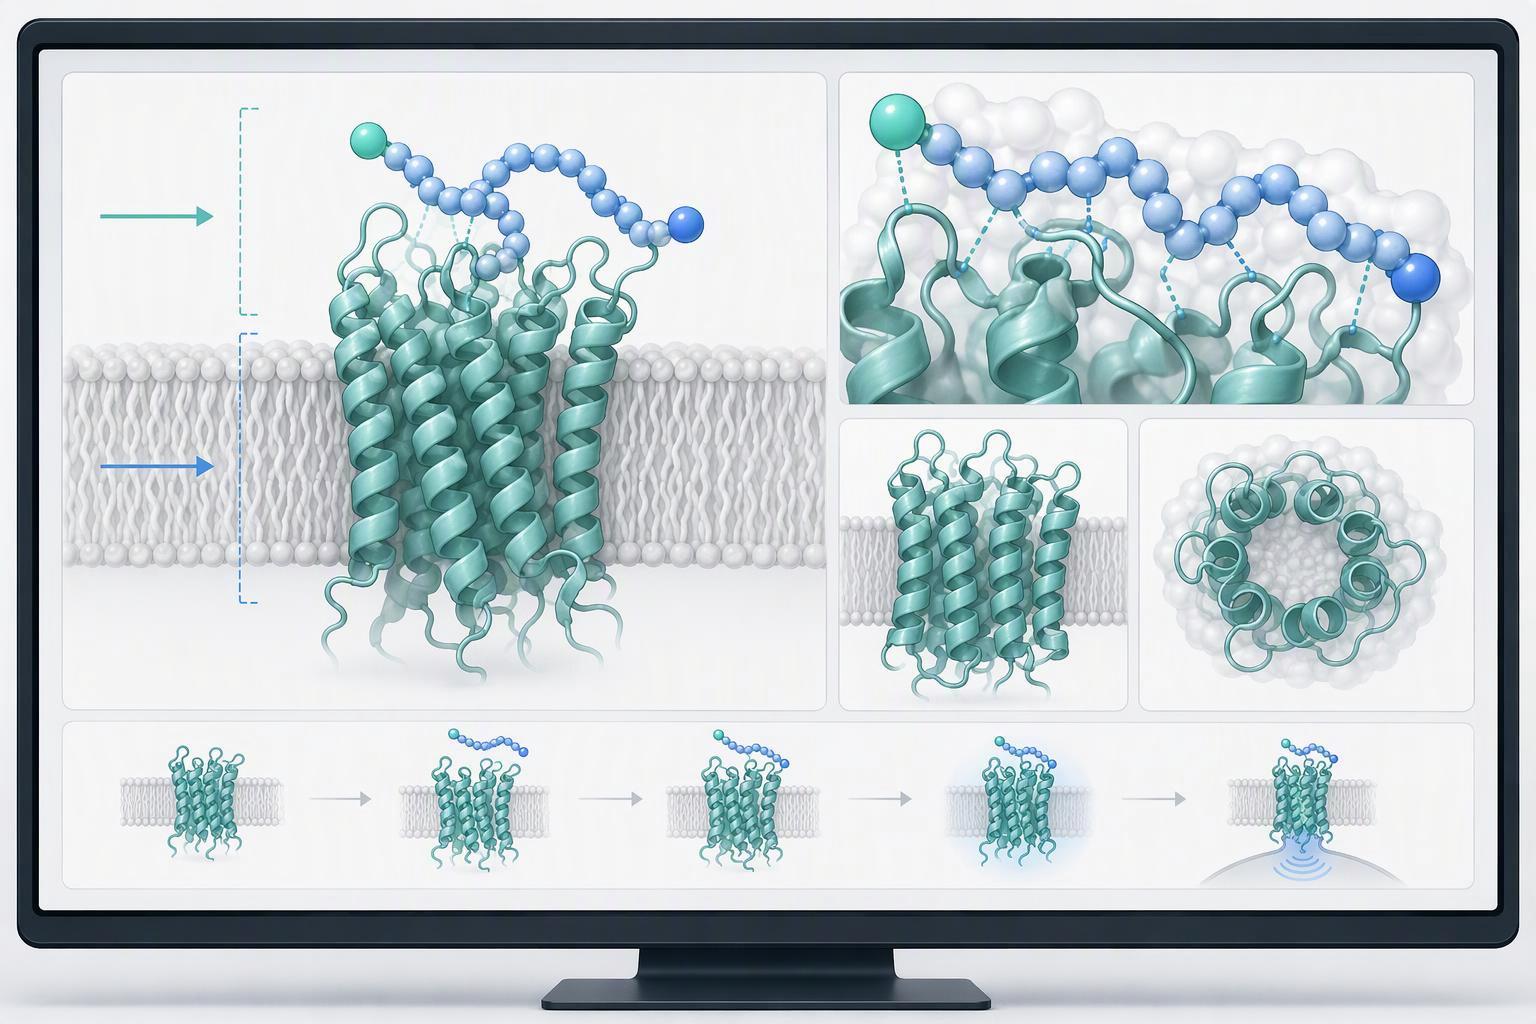
Trois nombres différents ressortent d'une modélisation typique, et ils ne veulent pas dire la même chose. UN score d'amarrage est une valeur de fonction de notation pour une pose du peptide dans une structure de récepteur; ça classe les poses, ça ne mesure pas l'affinité. UN Kd prédit est-ce que ce score est soumis à une régression entraînée pour ressembler à une constante de dissociation. UN estimation d'énergie libre (MM-PBSA, MM-GBSA, FEP alchimique) est un calcul basé sur la physique sur un ensemble de trames, et il comporte un écart type que vous devriez lire dans le cadre du nombre.
Aucun de ceux-ci n'est une constante de liaison mesurée.
La raison pour laquelle la propagation du GLP-1R est si large est structurelle. La reconnaissance des peptides GPCR de classe B1 est un problème à deux domaines: l'extrémité C du peptide engage le domaine extracellulaire tandis que l'extrémité N doit atteindre le noyau 7TM pour l'activation, donc une seule pose de récepteur rigide ne peut pas représenter l'état lié, et l'amarrage est sensible à l'état du récepteur que vous avez modélisé (Communications naturelles, 2022).
Cette sensibilité n'est pas académique. Dans un 2026 Étude Frontières de la pharmacologie, le même agoniste à 18 résidus a marqué 55 nM contre un conformateur de récepteur et 360 nM contre un autre (SR18; PRODIGE contre le 0 conformateur ns versus conformère central MD). MM-PBSA terminé 1 μs de MD ont donné −98,79 ± 8.77 kcal/mol pour SR18 contre −167,22 ± 16.20 kcal/mol pour le GLP-1. Aucun test cellulaire n'a été effectué.
Clé à retenir: Un score est une hypothèse avec un intervalle de confiance, pas un résultat. Avant de classer quoi que ce soit, notez quel état du récepteur, quelle méthode, et quelle barre d'erreur a produit chaque numéro.
Étape 2: Vérifiez les hypothèses du modèle avant de faire confiance à un classement
Un classement est aussi bon que les hypothèses qui le sous-tendent, et ces hypothèses sont généralement invisibles dans le tableau de sortie. Avant d'agir selon un ordre prévu, poser trois questions: quel champ de force et quel régime d'échantillonnage ont produit la pose, combien de temps la simulation a duré, et à quoi le modèle a été réellement comparé.
L'échantillonnage est la première place dans le classement. Les analyses GPCR MD de classe B ne se stabilisent généralement qu'après 200 à 500 ns, avec relaxation continue pendant 1,5 à 2,5 μs supplémentaires, et de nombreux processus d'activation durent complètement plus longtemps que les délais MD conventionnels (Évaluation des transitions d'état conformationnelles des GPCR de classe B, 2019). UN 100 L'exécution ns qui semble convergée n'a peut-être tout simplement pas échantillonné l'état concerné.
La précision des poses a aussi un plafond. Dans un 2025 Référence GPCR-peptide, AlphaFold2 a reproduit les modes de liaison corrects dans 94% des complexes post-cutoff (63/67), avec classification d'interaction AUC de 0.86 pour AF2 contre 0.76 pour Chai-1, tandis que ESMFold et NeuralPLexer n'ont pas du tout réussi à enrichir les classeurs (Référence du classificateur de liaison GPCR-peptide, 2025-04-26). Lis ça 94% comme résultat de référence à source unique, pas une garantie pour votre cible.
|
Classe modèle |
Performances déclarées |
Hypothèse la plus susceptible d’être brisée |
|---|---|---|
|
MARYLAND / énergie libre |
Se stabilise après 200 à 500 ns |
L'échantillonnage est assez long |
|
AF2 / AF3 |
94% modes corrects; AUC 0.86 / 0.82 |
Transferts de référence vers votre peptide |
|
Chai-1, ESMFold, NeuralPLexer |
AUC 0.76; pas d'enrichissement en liant |
Le score suit l'affinité |
Le mode de défaillance est documenté: Des RMSD de ré-amarrage d'environ 5 à 5,5 Å ont été rapportés pour des ligands connus pour être actifs (Déterminants structurels du GLP-1R, 2016-04-08).
Étape 3: Concevoir un panel de variantes minimales pouvant falsifier la prédiction
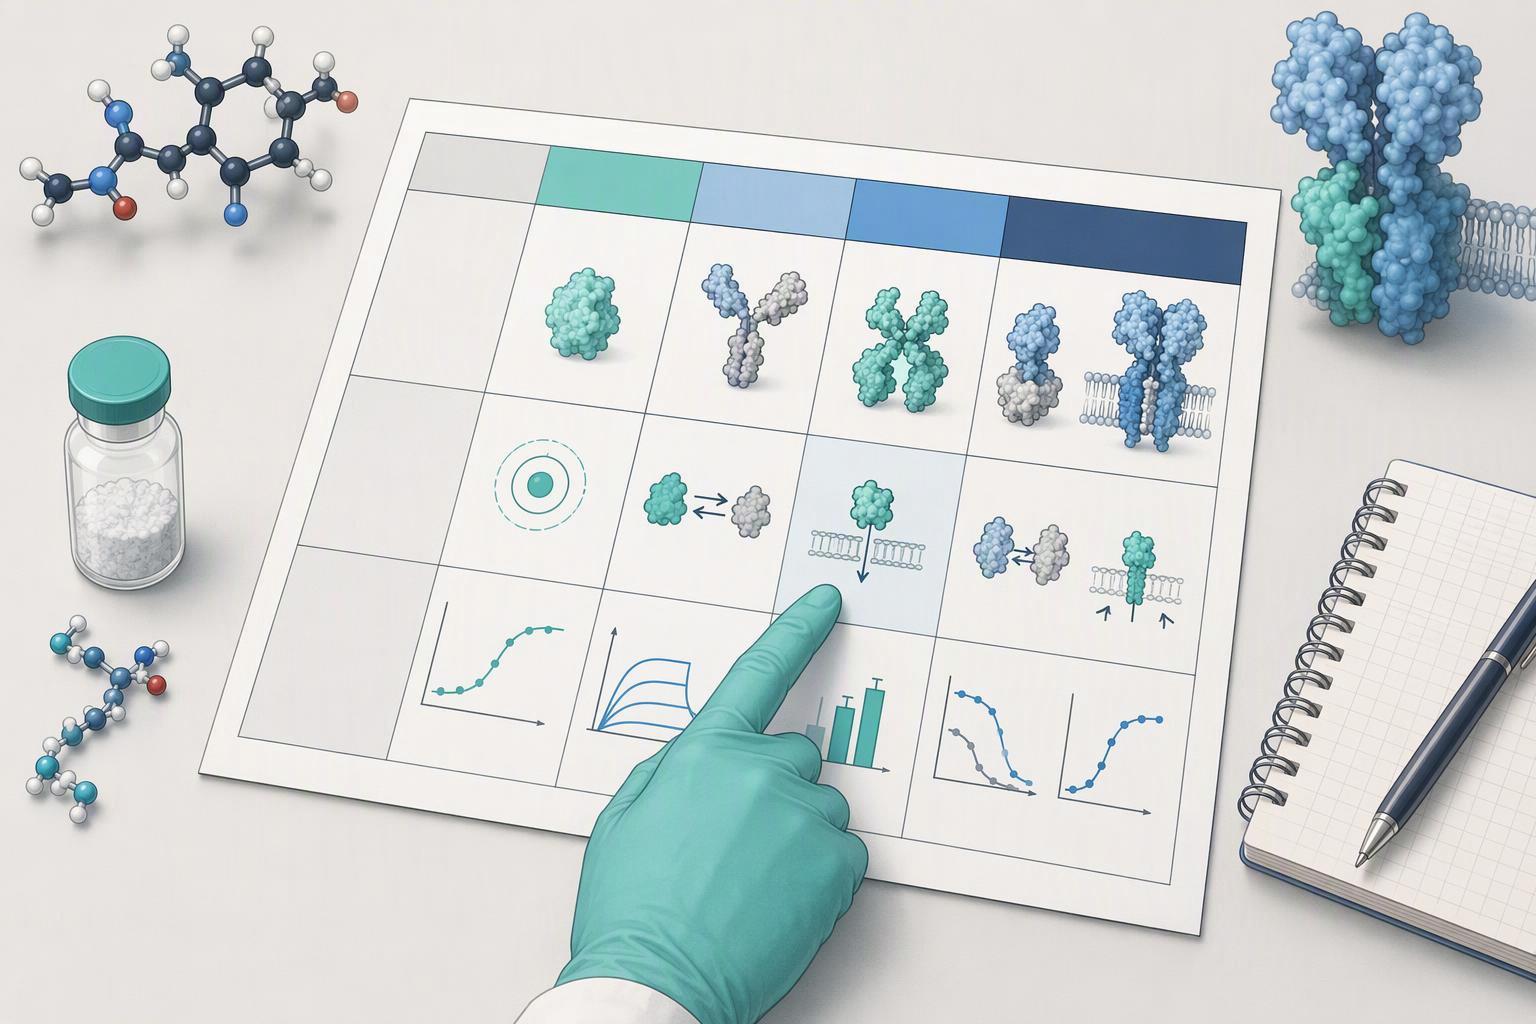
Un panel gagne son prix lorsque chaque variante peut prouver que le classement est erroné. Dimensionnez-le en fonction de la sensibilité du modèle, pas au budget de synthèse: si le calcul prétend séparer deux variantes, au moins un membre du panel doit siéger sur cette limite.
Trois groupes font l'essentiel du travail. Les substitutions à une seule position au niveau des résidus que le modèle signale comme points de contact testent si ces contacts portent le poids prédit. Une série de troncature ou de substitution N-terminale teste la région que le modèle considère comme décisive, et c'est le groupe le plus souvent laissé de côté: les auteurs du SR18 ont noté que des études sur la signalisation cellulaire restaient à réaliser, donc le comportement N-terminal qu'implique leur modélisation est toujours une question ouverte plutôt qu'une entrée réglée. Une classe de modification qui change la chimie plutôt que la séquence, agrafage, lipidation, ou une analyse des acides aminés D, teste si la prédiction survit à un changement sur lequel le modèle basé sur la séquence n'a jamais été formé.
Synthèse peptidique personnalisée Traiter le résultat comme des variantes discriminantes, pas une bibliothèque. Chaque membre doit correspondre à une hypothèse et à une lecture qui la falsifierait.
|
Classe de variante |
Hypothèse testée |
Lecture falsifiée |
|---|---|---|
|
Remplacement du point de contact |
Les résidus signalés stimulent l’affinité |
Changement dans la liaison mesurée |
|
Synthèse de peptides synthétiques Série N-terminal |
L'extrémité N domine la reconnaissance |
Perte ou rétention Synthèse peptidique en phase solide Spps de liaison |
|
Modification chimique |
La séquence seule prédit le comportement |
Divergence par rapport au classement prévu |
Étape 4: Associez chaque lecture de liaison à une lecture fonctionnelle
Une constante de liaison vous indique dans quelle mesure un peptide occupe le récepteur. Cela ne vous dit pas à quel point cette occupation l'active. L'occupation du récepteur est la fraction de molécules GLP-1R avec un peptide lié; L'accumulation d'AMPc est la lecture du deuxième messager en aval qui signale l'activation; l'agonisme biaisé décrit des ligands qui favorisent une voie de signalisation plutôt qu'une autre, comme l'AMPc sur le recrutement de la β-arrestine-2. Parce que ce sont des mesures distinctes, un classement construit uniquement sur l'affinité peut s'inverser une fois que vous mesurez la fonction.
Tirzépatide illustre l'écart. Il se lie au GLP-1R avec une affinité environ 5 fois plus faible que le GLP-1 natif, mais est 20 fois moins puissant dans l'accumulation d'AMPc., et en présence d'albumine sérique humaine, ce changement de puissance atteint 81 fois tandis que le GLP-1(7-36) la puissance reste inchangée (Aperçu JCI, 2020). La puissance et l'affinité ne sont pas interchangeables, et le milieu de test change le nombre.
Les agonistes biaisés creusent encore l’écart. Le GLP-1 natif a un AMPc EC50 de 3 après-midi, contre 29 pm pour le liraglutide et 343 pm pour le double agoniste biaisé CT-859, qui produit sous 5% Recrutement de β-arrestine-2 versus 99% pour GLP-1 (PMC, 2025). Un gain d’affinité prédit qui laisse l’AMPc stable est un résultat différent de celui qui le déplace, et votre panel doit distinguer les deux.
Affinité de liaison, Puissance de l'AMPc, le biais de voie et l'ASC de classification par modèle sont des paramètres différents. Signaler le système récepteur, conditions de test et comparateur avec chaque valeur; comparer les puissances numériques dans une expérience appariée. Les observations de toxicité des contre-ions pour un autre peptide n'établissent pas de seuil spécifique au GLP-1R.
Pour un pourboire: Exécutez le test fonctionnel dans le même milieu que celui sur lequel vous prévoyez de comparer, puisque le changement de puissance dépendant de l'albumine ci-dessus est une propriété des conditions de test, pas du peptide seul.
Étape 5: Traiter la qualité du matériau de référence comme une variable dans la comparaison
Votre comparateur est une mesure, et il porte sa propre erreur. Avant qu'un étalon de référence n'entre dans une comparaison GLP-1R, confirmer ce que c'est réellement. La forme du contre-ion est la variable cachée la plus courante: le sel TFA du peptide tétra-ramifié M33 a montré une cytotoxicité 5 à 30 % plus élevée envers les cellules épithéliales bronchiques normales que son homologue acétate, et MOG formulé avec du TFA ont accéléré l'apparition de l'encéphalomyélite d'environ 5 jours à incidence et gravité comparables (Les effets des contre-ions sur la structure peptidique, Activité, et fonctionnalité, Biomolécules, 2025). Le mécanisme est une chimie de routine: Fmoc/tBu SPPS suivi de RP-HPLC donne des sels de trifluoroacétate, avec du TFA soit lié à des résidus basiques, soit adsorbé dans le lyophilisat, et l'USP et l'EP traitent l'anion acétate dans les médicaments peptidiques comme une impureté dont le niveau doit être mesuré (Le rôle des contre-ions dans les peptides, Un aperçu, Médicaments, 2020).
|
Attribut CQ |
Que vérifier |
Test, il peut changer |
|---|---|---|
|
Pureté par HPLC |
Méthode rapportée et seuil d’intégration |
Puissance, affinité apparente |
|
Identité du contre-ion |
Acétate vs. ATF, indiqué sur le CoA |
Viabilité cellulaire, lectures fonctionnelles Artificiel Polypeptide synthétique Synthèse peptidique |
|
AGT résiduel |
Niveau mesuré, pas supposé absent Synthèse du polypeptide |
Cytotoxicité, tests de prolifération |
|
Numéro de lot |
Traçable à un seul lot de synthèse |
Comparabilité de lot à lot |
Étape 6: Réconcilier le désaccord et définir le panneau suivant
Lorsqu'une affinité mesurée et un classement prédit ne sont pas d'accord, la première question n'est pas quel modèle réviser. Il s'agit de savoir si le test a atteint l'équilibre. Un cas étudié du récepteur GnRH montre jusqu'où cela peut aller: un 2 h l'incubation a donné un Kd apparent de 200 pm alors que l'analyse cinétique a donné 29 après-midi, car la mi-temps de dissociation du radioligand était 4 h et équilibre complet requis au moins 20 h (Tests de liaison au ligand à l'équilibre: validation et interprétation, Fr. J Pharmacol, 2010). La lecture hors équilibre a surestimé Kd environ 7 fois, et le modèle n'a jamais été le problème.
Ce seul cas dispose également d'un raccourci commun. Le critère d’accord « à deux volets » largement répété n’est pas soutenu par cette source., il ne doit donc pas être utilisé comme note de passage pour les calculs de liaison au GLP-1R.
Localisez le désaccord avant de toucher le modèle. Si l'écart est dû à un temps d'incubation, un tampon, ou un lot de référence, changer le panel ou le protocole. S'il survit à une mesure d'équilibre propre et se répète entre les variantes, changer de modèle.
Foire aux questions
Un score d'amarrage peut-il remplacer une constante de liaison mesurée?
Non. Un score d'amarrage est une estimation produite par une fonction de notation, et l'erreur de cette estimation n'est pas signalée à côté. Une constante de dissociation mesurée (Kd) est un paramètre ajusté avec un intervalle de confiance, c'est ce qui le rend utilisable comme référence de comparaison.
Le cas SR18 montre pourquoi la distinction est importante dans la pratique. Dans cette étude, le même peptide a obtenu un score différent contre deux conformères de récepteurs, un 55 nM résultat contre un et 360 nM contre un autre, et aucun test cellulaire n'a été effectué pour les départager. Un score qui évolue d'un ordre de grandeur par rapport à la structure de départ est une hypothèse de liaison., pas une mesure de celui-ci. Utiliser le docking pour classer les candidats à la synthèse, alors laissez le test décider.
Quel format de test dois-je utiliser pour une comparaison GLP-1R?
Choisissez sur quoi le format rapporte réellement. Les tests de compétition HTRF et Tag-lite donnent une affinité à l'équilibre dans un format de plaque et conviennent à des panels de variantes plus grands. La compétition des radioligands fait de même avec un principe de détection différent, et supporte les frais généraux de manipulation liés aux radio-isotopes. SPR rapporte la cinétique, taux d'association et de dissociation, qui vous indique si une différence de puissance provient d'un taux d'arrêt plus rapide ou d'un taux d'activation plus lent.
Ce détail cinétique est la raison pour laquelle il faut payer pour SPR sur une liste restreinte plutôt que sur un panel complet.. Une mise en garde sur la comparabilité publiée: une note d'application concurrente rapporte des valeurs Kd de 0.816 nM et 2.347 nM sur deux instruments sans barres d'erreur, répétitions ou nombres n, traitez donc les numéros multi-instruments à titre indicatif jusqu'à ce que vous les reproduisiez dans vos propres conditions.
Que se passe-t-il si le lot de mon étalon de référence change en cours d'études ??
Re-qualifier le nouveau lot par rapport à l'ancien en une seule analyse avant qu'il n'entre dans la comparaison. Exécutez les deux lots côte à côte sur la même assiette, le même jour, même protocole, et enregistrez le rapport de puissance.
Vérifier le certificat d'analyse de pureté, contre-ion et TFA résiduel, puisque n'importe lequel d'entre eux peut modifier la puissance apparente indépendamment de la séquence peptidique. Si un changement de puissance suit le changement de lot, traitez-le comme un effet matériel sur votre comparaison plutôt que comme une erreur de modèle. Beaucoup de changements sont une variable que vous pouvez contrôler; une fonction de notation n'est pas.
Conclusion
La boucle est la méthode. Définissez ce que prédisent réellement vos calculs de liaison au GLP-1R, auditer les hypothèses derrière le classement, concevoir un panneau de variantes qui pourrait le falsifier, associez chaque lecture de liaison à une lecture fonctionnelle, contrôler la qualité du comparateur, et réconcilier le désaccord avant de commander le panel suivant. Aucune de ces étapes n'est facultative, car une simulation ne devient une preuve utile qu'au moment où une lecture mesurée peut la contredire. En attendant, il s'agit d'une hypothèse à laquelle est joint un tableau d'apparence confiante..
C'est aussi pourquoi le comparateur mérite le même examen que le modèle. Si votre matériel de référence varie beaucoup, le désaccord que vous réconciliez peut appartenir à la norme plutôt qu'à la prédiction. Un matériau de référence documenté et un flux de travail CQ prennent en charge ce contrôle: certificat d'analyse, données de pureté et de contre-ion, et traçabilité du lot enregistrée avec le résultat du test, donc la comparaison suivante commence à partir d'une ligne de base connue. Il peut être utilisé pour que le côté mesuré de la boucle soit aussi auditable que le côté informatique..