Bereitschaft zur Peptidentwicklung: Von Serie A bis IND
Inhaltsverzeichnis
Was „Bereitschaft zur Peptidentwicklung“ eigentlich bedeutet
Die Bereitschaft zur Peptidentwicklung ist kein Stufenetikett. Dabei handelt es sich um die Menge an Beweisartefakten, die ein Programm einem Investor übergeben kann, ein Partner oder eine Regulierungsbehörde ohne Vorbehalt. Ein Programm ist fertig, wenn sein Syntheseverlauf vorliegt, Scale-up-Daten, Änderungskontrollen, Analytische Paket- und Prozessentscheidungen überstehen alle gleichzeitig die Prüfung.
Der September 2026 Die Nachrichten von TwoStep Therapeutics sind ein nützlicher Beobachtungsanker: eine Serie-A-Finanzierung und eine IND-Freigabe für TS-104, öffentlich als Peptid-Wirkstoff-Konjugat beschrieben, das ein Integrin-bindendes Peptid mit MMAE koppelt, mit Phase 1 später erwartet 2026. Was dieser Datensatz nicht offenlegt, sind die zugrunde liegenden CMC-Daten. Die Finanzierung und die Freigabe sind ersichtlich; die Reproduzierbarkeit der Synthese, die Scale-up-Läufe und die dahinterstehende analytische Validierung sind es nicht.
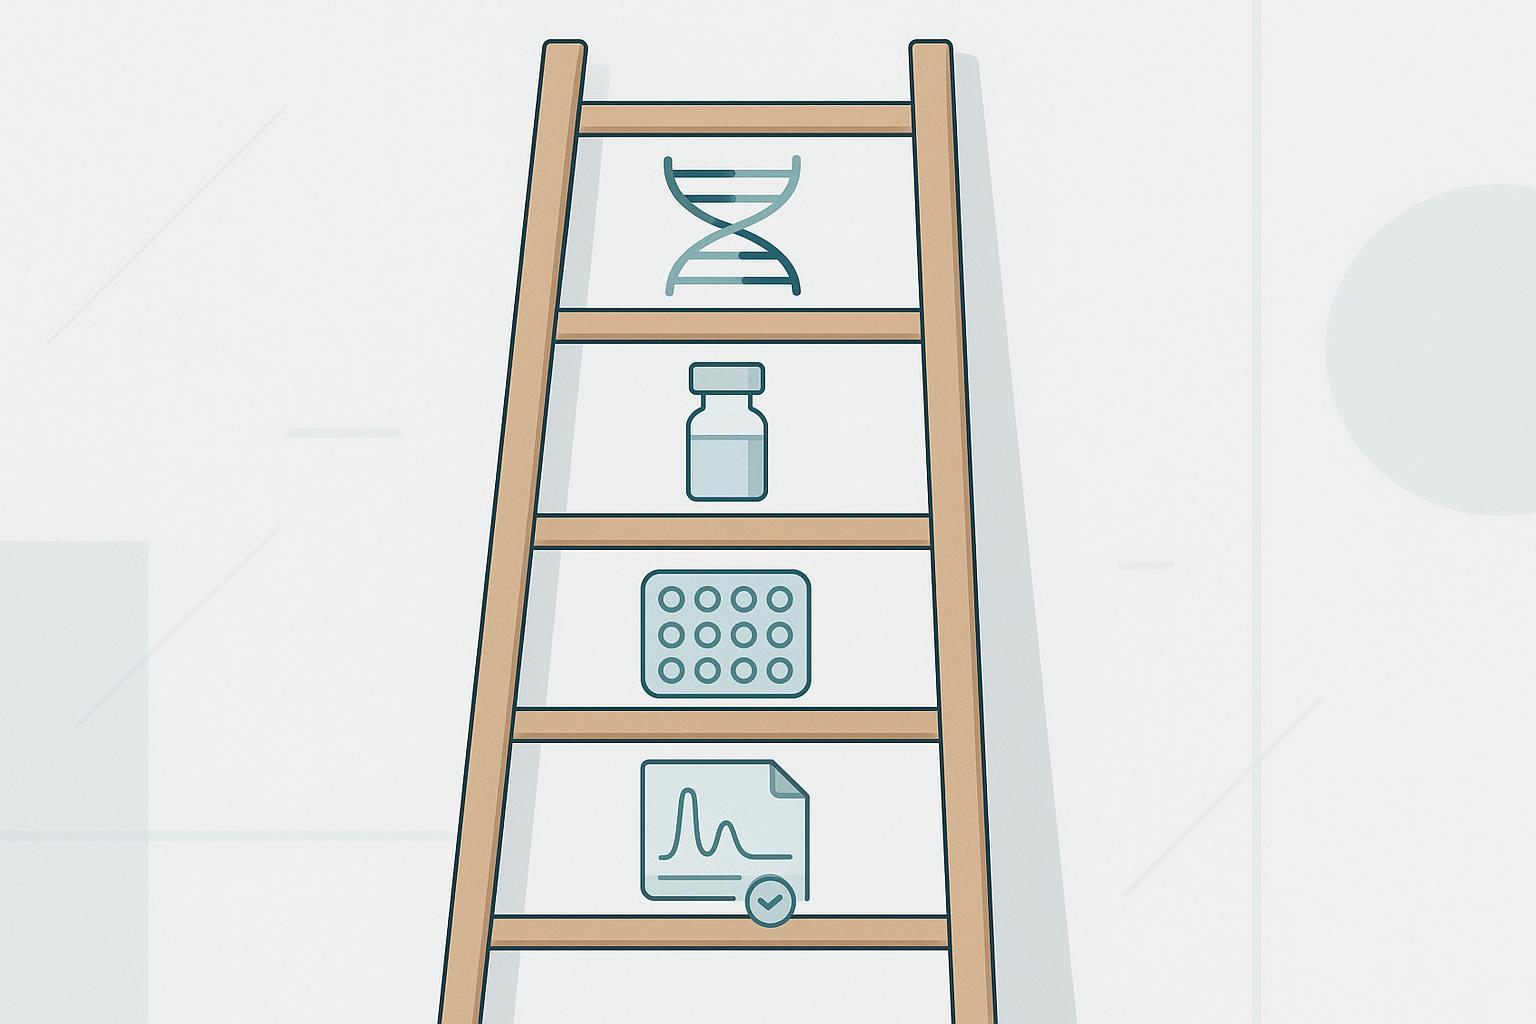
Aufgrund dieser Lücke basiert dieser Leitfaden auf primären Regulierungsdokumenten und Praktikernachweisen und nicht auf den Unterlagen eines Unternehmens. Das folgende Framework unterteilt die Bereitschaft in fünf Tore, von der Sequenz zum IND-fähigen Kandidaten, Jeder erzeugt ein bestimmtes Artefakt, das Sie von Ihrem eigenen Programm verlangen können.
Schlüssel zum Mitnehmen: Die Bereitschaft kann beurteilt werden, bevor eine Regulierungsbehörde sie beurteilt. Wenn Sie das Artefakt nicht hinter einem Tor herstellen können, Dieses Tor ist nicht geschlossen, unabhängig davon, wie weit das Programm fortgeschritten ist.
Voraussetzungen: Was Sie benötigen, bevor Sie die Bereitschaft beurteilen
Dienstleistungen Die folgenden fünf Tore sind nur so nützlich wie die Dokumente, die Sie ihnen mitbringen. Bevor Sie eine Selbsteinschätzung durchführen, Baue vier Dinge zusammen.
Aktuelle Chargenprotokolle und Analysezertifikate. Nicht die Übersichtstabelle aus einem Dia-Deck: die eigentlichen Chargenprotokolle, mit Losnummern, Erträge, und die Analyseergebnisse wie berichtet.
Die Analysemethoden und ihr Validierungsstatus. Für jede Methode, wissen, ob es qualifiziert ist, validiert, oder noch in der Entwicklung. Eine nicht validierte Methode kann eine Release-Spezifikation nicht unterstützen, und die Lücke wird am Gate auftauchen 4.
Das Zielproduktprofil, vorgesehene Route, und dosieren. Diese bestimmen die Endotoxin- und Sterilitätsgrenzwerte, die Sie später anwenden werden, Daher ist eine Bereitschaftsüberprüfung ohne sie unvollständig.
Vertrautheit mit den primären Dokumenten, auf die sich Gates bezieht. Die eigenen CMC-Inhaltsanforderungen der FDA für ein IND legen die abschnittsweise Phase fest 1 Erwartungen, einschließlich der 21 CFR 312.23(A)(7) Chemie, Herstellung, und steuert den Inhalt. Die durchgehend genannten ICH- und USP-Standards, ICH Q2(R2), ICH Q6B, ICH Q1A(R2), USP <71>, und USP <85>, sind die Referenzpunkte für die Validierung, Spezifikationen, Stabilität, Sterilität, bzw. bakterielle Endotoxine. Die FDA-Seite wurde direkt zu diesem Artikel gelesen und bestätigt diese Phase 1 Inhalt; Die ICH-PDFs waren in diesem Durchlauf nicht lesbar, Behandeln Sie sie daher als zu konsultierende Standards und nicht als hier zitierten Text.
Gehen Sie davon aus, dass Sie mit der RP-HPLC- und UPLC-Terminologie vertraut sind, kann ein Chromatogramm lesen, und kann LC-MS-Daten ohne Übersetzungsschicht verfolgen. Wenn das nicht Sie sind, Bring jemanden mit, der es kann. Eine realistische Selbsteinschätzung über alle fünf Gates hinweg erfordert zwei bis drei Tage konzentrierter Arbeit, Den größten Teil davon habe ich damit verbracht, Dokumente zu finden, statt sie zu interpretieren.
Bevor Sie beginnen: Die häufigste Verzögerung ist keine technische Lücke. Dabei wird während der Beurteilung festgestellt, dass eine Methode nie validiert wurde oder ein Chargenprotokoll fehlt.
Tor 1: Beweisen Sie die Reproduzierbarkeit der Synthese
Am Ende dieses Tores sollten Sie in der Lage sein, die gleiche Sequenz zu zeigen, zweimal gemacht, ergibt das gleiche Verunreinigungsprofil innerhalb der von Ihnen im Voraus definierten Grenzen. Die Reproduzierbarkeit ist das Erste, worauf ein Partner oder Gutachter achtet, denn ein Prozess, der sich nicht wiederholen kann, kann nicht validiert werden.
Legen Sie zunächst fest, wie Sie messen. Reinheit wird durch RP-HPLC oder UHPLC als Prozentsatz des Zielpeptids im Verhältnis zu den absorbierten Verunreinigungen definiert 220 nm, die Peptidbindungsabsorptionsbasis, und die Hauptverunreinigungen sind Deletionssequenzen, die während der Synthese entstehen (GenScript, abgerufen 2026-08-03). Legen Sie dann die Akzeptanzkriterien für jede Charge anhand der Note fest, die das Programm tatsächlich benötigt, nicht die beste verfügbare Note: Die veröffentlichten Werte liegen bei ≥75 % Immunität, ≥85 % Biochemie, ≥95 % hochrein und ≥98 % industriell, und die Variabilität von Charge zu Charge nimmt zu, wenn die Reinheit sinkt, besonders unten 80% (GenScript, abgerufen 2026-08-03). Behandeln Sie diese Qualitäten als kommerzielle Kategorien des Anbieters, keine regulatorischen Vorgaben.
Der Fehlermodus ist ein Programm, das die beste Chargenreinheit meldet und diese nicht reproduzieren kann. Qualifizieren Sie einen Lieferanten auf einmal 98% Charge und Maßstabsvergrößerung können ergeben, dass es sich um eine Routinequalität handelt 85%, mit sichtbarer Drift zwischen den Chargen.
Zwei oder mehr aufeinanderfolgende Chargen mit vergleichbaren RP-HPLC/UHPLC-Verunreinigungsprofilen bei 220 nm
Reinheitsgrade der Anbieter und deren Anwendungszuordnung
Eine einzelne Best-Batch-Reinheit, die nicht wiederholt werden kann
2. Skalierung
Nachgewiesene Leistung auf der Zielskala, nicht aus kleinen Läufen extrapoliert
Prozessentwicklungsdaten
Prozess, der nur im Labormaßstab funktioniert
3. Änderungen
Definierte Kontrollstrategie für jeden Konjugations- oder Modifikationsschritt
Standortspezifische Änderungsdaten
Unkontrollierte Modifikationsheterogenität
4. Analytisches Paket
Peptidsynthese Validierte Methoden zur Identitätsprüfung, Reinheit, Potenz und Unreinheiten
ICH Q2(R2) und Q6B
Methoden, die Release oder Stabilität nicht unterstützen können
5. Prozessentscheidungen
Dokumentierte Routenauswahl mit unterstützenden Vergleichsdaten
Aufzeichnungen zur CMC-Prozessentwicklung
Entscheidungen werden aufgeschoben, bis sie die Einreichung blockieren
Tor 2: Reduzieren Sie das Risiko einer Skalierung, bevor Sie sie benötigen
Am Ende dieses Tores, Sie sollten sagen können, ob Ihre Route die Umstellung von Milligramm auf Kilogramm übersteht, und verweisen eher auf Daten als auf das Vertrauen eines Anbieters. Beim Scale-up wird ein praktikabler Forschungsweg stillschweigend zu einem unwirtschaftlichen oder nicht reproduzierbaren Weg, Die Frage ist also nicht, ob ein CDMO mehr Material produzieren kann, sondern ob es es schon geschafft hat.
Fragen Sie, wo die Festphasensynthese aufhört, sauber zu skalieren. Neuland Labs setzt die direkte lineare SPPS auf eine praktische Grenze von ungefähr 30 Zu 40 Rückstände, und berichtet, dass modifizierte Peptide, was zyklisch bedeutet, lipidierte oder konjugierte Sequenzen, muss zumindest halten 95% Reinheit im Kilogrammmaßstab, was in der Praxis mehrstufige präparative HPLC und kontrollierte Lyophilisierung bedeutet (Neuland Labs, 2025). Die Schwellenwerte für die Verunreinigung liegen normalerweise bei oder darunter 0.1% und bedürfen einer Begründung, keine Annahme.
Die Namen der Praktikerliteratur zu Versagensmodi im Maßstab sind spezifisch und es lohnt sich, sie anhand Ihrer eigenen Sequenz zu testen: Aggregation aus erweiterten Kopplungszyklen, Nebenreaktionen, Der Ertrag nimmt mit zunehmender Kettenlänge ab, nahezu linearer Harzverbrauch, geschützte Aminosäuren und Lösungsmittel, Reinigungskomplexität, Haltezeit-Degradationsverluste, und Qualitätsabweichungen wie etwa eine Veränderung der Stereochemie, Reinheitsverlust und Chargenfehler, die sich bei höherem Volumen verstärken (Neuland Labs, 2025).
Ein ehrlicher Vorbehalt zur Beweisbasis. Die für diese Bewertung verfügbaren quantitativen Scale-up-Benchmarks für die Peptidsynthese stammen aus der Literatur von Anbietern und älteren Anbietern. Die groß angelegten SPPS-Zahlen, veröffentlicht von Andersson und Kollegen in 2000 sind Legacy-Referenzen und wurden hier nicht seitenverifiziert, Behandeln Sie sie daher als Hintergrunddaten und nicht als aktuelle Leistungsdaten. Fordern Sie Ihre eigenen Zahlen: Chargenprotokolle, Inprozesskontrollen, und mindestens eine nachgewiesene Kampagne in der Größenordnung, die Sie einreichen möchten.
Tor 3: Kontrollieren Sie Änderungen gezielt
Am Ende dieses Gates sollten Sie nachweisen können, dass jede nicht-natürliche Modifikation in Ihrem Kandidaten spezifiziert ist, kontrolliert und analytisch bestätigt, nicht angenommen. Eine vorgenommene Änderung ist keine kontrollierte Änderung.
Zählen Sie jede Änderung auf, Benennen Sie das Attribut, das es ändert, und koppeln Sie es mit der Methode, die es bestätigt. Die Cyclisierung verändert die Konformationsstabilität und wird durch Peptidkartierung und NMR bestätigt, wenn die Identität eine orthogonale Unterstützung benötigt. Lipidierung und PEGylierung verändern die Hydrophobie, Aggregationsverhalten und Halbwertszeit, und werden durch LC-MS/HRMS und Aminosäureanalyse bestätigt. Konjugation ist der Fall, bei dem die Chemie eines Peptidprogramms und seine Analytik am häufigsten voneinander abweichen, weil die Komponenten des Konjugats jeweils ihre eigene Kontrolle benötigen.
TS-104 veranschaulicht den Punkt. BusinessWire beschreibt TS-104 als ein an MMAE konjugiertes PIP-Integrin-bindendes Peptid, Die Frage der Bereitschaft ist also nicht nur die Reinheit des Peptids, sondern auch die Konjugatkonsistenz. Synthetische Peptide Aus den öffentlichen Aufzeichnungen geht nichts über die Konjugationschemie hervor, die Kontrolle des Arzneimittel-zu-Peptid-Verhältnisses oder die Freisetzungsspezifikationen, Diese bleiben also eher abgeleitet als bewiesen. Um
Der Fehlermodus ist eine für die Wirksamkeit eingeführte Modifikation, die stillschweigend das Verunreinigungsprofil oder die Stabilität des Peptids verändert, erst entdeckt, wenn das Peptidanalysepaket zusammengestellt wird.
Tor 4: Erstellen Sie das Analysepaket
Am Ende dieses Gates sollten Sie über ein Methoden-nach-Attribut-Paket verfügen: eine Zeile pro Release-Attribut, eine benannte Prozedur pro Zeile, und jeweils einen Validierungsstatus. Das Paket ist die Beweisschicht, von der jedes frühere Gate abhängt, denn eine Reinheitszahl allein sagt einem Rezensenten nichts über die Identität aus, Gegenion, restliche Lösungsmittel oder Endotoxin.
Beginnen Sie mit den CMC-Inhaltsanforderungen der FDA für ein IND, die Struktur und Identitätsnachweis spezifizieren, der Hersteller, eine allgemeine Methode zur Herstellung mit Reagenzien, Lösungsmittel und Katalysatoren sowie ein Flussdiagramm, akzeptable Grenzwerte und Analysemethoden für die Identität, Stärke, Qualität und Reinheit, und Stabilitätsinformationen (UNS. Lebensmittel- und Arzneimittelbehörde, abgerufen 2026-09-18). Als Maßgabe der Behörde gilt, dass „ausreichende Informationen vorgelegt werden sollten, um die ordnungsgemäße Identifizierung sicherzustellen“., Qualität, Reinheit, und Stärke des Prüfpräparats.“ NMR, IR und UV sind die herkömmlichen Identitätsmethoden, HPLC trägt Reinheit und Verunreinigungen mit sich, und Analysezertifikate werden ebenfalls erwartet.
Fügen Sie dann jeder Zeile Validierungserwartungen hinzu. ICH Q2(R2) legt die Validierungsmerkmale je nach Verfahrenszweck fest: Assay- und Potenzverfahren erfordern Spezifität, Genauigkeit, Präzision, Linearität, Reichweite und Robustheit, wobei LOD und LOQ im Allgemeinen nicht erwartet werden; Quantitative Verunreinigungsverfahren fügen LOD und LOQ hinzu; Grenzwerttests konzentrieren sich auf Spezifität und LOD; Identität konzentriert sich auf Spezifität und Selektivität. Die von den meisten Programmen angewandten Akzeptanzbereiche liegen bei etwa 98,0–102,0 % Wiederfindung für die Assay-Genauigkeit, %RSD ≤2 % für die Wiederholbarkeit des Assays, 80–120 % Wiederfindung für Verunreinigungsgenauigkeit, %RSD ≤5 % für die Verunreinigungsgenauigkeit und %RSD ≤10 % bei der LOQ. Behandeln Sie diese Bereiche als Ausgangskonvention und nicht als feste Anforderung, und bestätigen Sie die Parametersätze anhand des Richtlinientextes selbst, bevor Sie sie einer Spezifikation zuordnen.
Zur Spezifikation selbst, Spezifikationsrahmen von ICH Q6B ist die nützliche Vorlage sogar für ein synthetisches Peptid: Identität durch einen hochspezifischen Test oder bei Bedarf durch mehrere Tests, Reinheit und Verunreinigungen durch methodenabhängige Tests, die möglicherweise eine Kombination von Methoden erfordern, und Wirksamkeit über einen Test, der die biologische Aktivität widerspiegelt. Akzeptanzkriterien sollten sich an der Prozessfähigkeit orientieren, Methodenleistung, Produktcharakterisierung und klinische Relevanz statt einer universellen Testliste.
Die Grenzwerte für Verunreinigungen verdienen eine eigene Reihe. Im an die FDA angrenzenden Rahmenwerk wird es üblicherweise auf synthetische Peptide angewendet, Peptidbedingte Verunreinigungen, die sowohl im Test- als auch im Referenzprodukt vorhanden sind, sollten nicht höher sein als im Vergleichsprodukt, Neue peptidbezogene Verunreinigungen oben grob 0.10% sollten identifiziert und begründet werden, und neue Verunreinigungen oben 0.5% sind grundsätzlich nicht akzeptabel. Dieser Rahmen wurde in dieser Rezension nicht direkt aus einer Primärquelle gelesen, Betrachten Sie die Schwellenwerte also als eine Frage, die Sie Ihrer Regulierungsbehörde stellen sollten, und nicht als eine festgelegte Grenze.
Sterilität und Endotoxin sind die beiden Attribute, die am häufigsten zu spät bleiben, und beide verfügen über Arithmetik, die Sie jetzt ausführen können. Die Endotoxingrenzwertformel L = K/M verwendet K = 5 EU/kg für die meisten Parenteralia und 0.2 EU/kg für intrathekale Produkte, mit M die maximale Bolusdosis pro kg pro Stunde (ChemVerifys Zusammenfassung des USP-Grenzwerts für bakterielle Endotoxine, berechnet aus der maximalen menschlichen Dosis, 2026-04-12). Es lohnt sich, das erarbeitete Beispiel zu verinnerlichen: 100 µg Peptid bei 3 EU/mg gegeben an a 25 g Mauserträge 0.3 EU, über dem 0.125 EU-Grenzwert für diese Dosis. Eine scheinbar angenehme Grenze pro Milligramm kann bei der Dosis, die Sie tatsächlich verwenden möchten, versagen.
Es folgt eine Sterilitätsprüfung USP <71> Anforderungen an Sterilitätstests, die zwei Medien erfordern (Sojabohnen-Kasein-Verdaumedium bei 20–25 °C und flüssiges Thioglykolatmedium bei 30–35 °C), eine Inkubationszeit von mindestens 14 Tagen, und entweder Membranfiltration durch einen ≤0,45 µm-Filter oder direkte Beimpfung, mit direkter Impfung begrenzt auf 10% des Medienvolumens. Membranfiltration als bevorzugte Sterilitätsmethode ist der regulatorische Goldstandard, sofern das Produkt dies zulässt: Filtration, Spülen mit inaktivierenden Mitteln wie Lecithin, Polysorbat 80 oder Natriumthiosulfat, dann Kultur, mit visueller Untersuchung typischerweise nach Tagen 3, 5, 7 Und 14. Viskose oder nicht filtrierbare Produkte können direkt angeimpft werden, aber planen Sie die Methodenwahl vor der GMP-Charge, nicht danach.
Für Trinkgeld: Erstellen Sie das Paket als Matrix, kein Bericht. Spalten für Attribut, Verfahren, Validierungsstatus, Akzeptanzkriterium und Quelle des Kriteriums. Ein Prüfer, der eine Tabelle lesen und das in jeder Phase sehen kann 1 Attribute verfügen über eine validierte Methode und stellen ihre Fragen eher Ihrer Chemie als Ihrer Dokumentation.
Eine Fähigkeitsprüfung, die sich bei jedem Lieferanten lohnt: Können sie RP-HPLC oder UPLC-Reinheit durchführen?, LC-MS-Identitäts- und LAL-Endotoxintests anhand derselben Spezifikation, die Sie einreichen möchten, und können sie die Validierungsberichte für jeden anzeigen?? MOL Changes unterstützt peptidanalytische Arbeitsabläufe in allen Reinheitsbereichen, Identitäts- und Endotoxintests, und die relevante Frage ist, ob der Methodensatz Ihrer Spezifikation entspricht und nicht, ob ein Zertifikat vorhanden ist. Fragen Sie nach der Methode-nach-Attribut-Matrix und den Validierungszusammenfassungen dahinter.
Tor 5: Treffen Sie die Entscheidungen zur Prozessentwicklung
Am Ende dieses Tores, Der Prozess ist definiert, kontrolliert und übertragbar, nicht nur in einem Labor reproduzierbar. Die Prozessentwicklung macht aus einer wiederholbaren Synthese einen vertretbaren Herstellungsweg: Legen Sie die Parameter fest, von denen das Verunreinigungsprofil abhängt, Notieren Sie sich Haltezeiten und In-Prozess-Kontrollen, und bauen Sie das Stabilitätspaket auf den Bedingungen auf, auf denen ein IND-ermöglichendes Paket aufbaut (ICH Q1A(R2), 2003) angeben. Für einen Arzneimittelwirkstoff, der zur Kühllagerung bestimmt ist, das bedeutet Langzeitlagerung bei 5 °C ± 3 °C für 12 Monate und beschleunigte Lagerung bei 25 °C ± 2 °C / 60% RH ± 5% RH für sechs Monate; Der allgemeine beschleunigte Zustand ist 40 °C ± 2 °C / 75% RH ± 5% RH für sechs Monate.
Die regulatorischen Erwartungen gehen in die gleiche Richtung. An 28 Juli 2026 die FDA herausgegeben 17 überarbeiteter Entwurf produktspezifischer Leitlinien für bestimmte generische Peptidprodukte, Aktualisierung der Empfehlungen zu ANDA-Anträgen für rekombinante Verfahren, synthetisch oder halbsynthetisch hergestellte Peptide, Tests der angeborenen Immunantwort, der überarbeitete Leitlinienentwurf der FDA zu Schwellenwerten für Peptidverunreinigungen, Bewertung der Struktur höherer Ordnung und Bewertung der biologischen Aktivität, und zieht seinen Mai zurück 2021 Leitlinien zu hochreinen synthetischen Peptidprodukten, die sich auf Arzneimittel mit rDNA-Ursprung beziehen, mit einer Überarbeitung in geplant 2026. Diese Leitlinien sind ANDA-orientiert und gelten nicht für neuartige Peptide im IND-Stadium, Aber sie signalisieren, wohin die Erwartungen an Unreinheit und Struktur führen. Der Fehlermodus ist ein Prozess, der in einer Einrichtung abläuft und nicht übertragen werden kann, weil die Parameter, die das Verunreinigungsprofil steuern, nie niedergeschrieben wurden.
Für Trinkgeld: Führen Sie einen einzigen Prozessentwicklungsentscheidungsdatensatz, der alle festen Parameter auflistet, Haltezeit, Inprozesskontrolle und Abnahmekriterium, So kann eine Empfangsstelle das Verunreinigungsprofil reproduzieren, anstatt es neu zu entdecken.
Häufige Fehler, die ein Peptidprogramm zum Stillstand bringen
Der schwerwiegendste Fehler besteht darin, einen Lieferanten anhand eines einzigen Analysezertifikats für die beste Charge zu qualifizieren. Ein CoA beweist, dass ein Los bestanden wurde; es sagt nichts darüber aus, ob die nächsten zehn es tun werden. Fragen Sie nach einem Los-zu-Los-Trend über mindestens drei aufeinanderfolgende Kampagnen, bevor Sie einen Anbieter als qualifiziert einstufen. Der Fehlermodus ist still: Freigabetests bestehen das Qualifikationslos, weicht dann über die Spezifikation hinaus in dem Maßstab ab, den Sie tatsächlich benötigen.
Der zweite Fehler besteht darin, eine Route im Forschungsmaßstab als maßstabsgetreu zu betrachten. Die Festphasensynthese stoppt die Skalierung sauber an der Stelle, an der das Harz geladen wird, Kopplungseffizienz und Reinigungsausbeute hören auf, zusammenzurücken, und eine Route im Grammmaßstab sagt Ihnen nichts über diese Grenze. Fordern Sie Kilogrammdaten an, oder zumindest ein dokumentierter Scale-up-Plan mit den Parametern, die erneut überprüft werden.
Der dritte Grund ist die Annahme, dass eine Änderung kontrolliert wird, weil sie vorgenommen wurde. Ein Konjugat herzustellen ist nicht dasselbe wie es zu kontrollieren. Ohne eine Methode, die die modifizierten von den unmodifizierten Arten auflöst, Man kann einen kontrollierten Prozess nicht von einem glücklichen unterscheiden.
Die vierte besteht darin, das Analysepaket auf der Grundlage einer Reinheitszahl und nicht auf der Grundlage des Methodensatzes auf Attributebene aufzubauen. ICH Q2(R2) Legt Validierungsmerkmale nach Verfahrenszweck fest, Daher kann ein einzelner Reinheitstest die Identität nicht abdecken, Potenz, Verunreinigungen und stabilitätsanzeigende Veränderungen.
Die fünfte besteht darin, die Stabilität aufzuschieben, bis das IND-ermöglichende Paket zusammengestellt ist. Die Stabilität definiert die Haltbarkeit und den Nachtestzeitraum, und es dauert Kalenderzeit, die Sie später nicht komprimieren können. Starten Sie es, während der Prozess noch gesperrt ist.
Eine ehrliche Einschränkung: Die öffentliche TwoStep-Aufzeichnung belegt die Finanzierung und die IND-Freigabe. Die daraus folgenden Bereitschaftsansprüche werden aus dem Framework abgeleitet, vom Unternehmen nicht bekannt gegeben.
Ergebnisse: wie ein IND-fähiger Kandidat aussieht
Die Bereitschaft zur Peptidentwicklung ist kein Gefühl einer vielversprechenden Sequenz. Dabei handelt es sich um eine Reihe von Artefakten, die Ihr Team einem Investor übergeben kann, ein Partner oder eine Regulierungsbehörde ohne Umschreibung. Die Serie-A-Berichterstattung bestätigt den Umfang und das Datum der 62,5-Millionen-Dollar-Einnahme von TwoStep (Yahoo Finanzen, 2026-09-10) zeigt, dass Kapital ankommt, bevor das CMC-Paket existiert. Studien zur Peptid-IND-Ermöglichung schließen diese Lücke.
[VISUELL: Vorher-Nachher, „Vielversprechende Sequenz“ (Sequenz, eine Charge im Forschungsmaßstab, ein einzelnes CoA) neben „IND-ready Kandidat“ (reproduzierbare Chargendaten, Beweise im Kilogrammmaßstab, eine Modifikationskontrolltabelle, ein Methoden-nach-Attribut-Analysepaket, ein definierter und übertragbarer Prozess mit einem Stabilitätspaket)]
Strukturieren Sie die Checkliste nach dem Spezifikationsrahmen von ICH Q6B: Identität, Reinheit und Unreinheiten, Potenz, mit Akzeptanzkriterien, die sich aus der Prozessfähigkeit ergeben, Methodenleistung und Produktcharakterisierung. Q6B wurde für biotechnologische Produkte geschrieben, Behandeln Sie es daher als Rahmen und nicht als peptidspezifische Regel. Die Stabilitätsdaten sollten bereits den ICH-Stabilitätsbedingungen entsprechen, auf denen ein IND-ermöglichendes Paket aufbaut: langfristig gekühlt bei 5 °C ± 3 °C für 12 Monate, und beschleunigt auf 25 °C ± 2 °C / 60% RH ± 5% RH für 6 Monate. Diese Zahlen stammen aus einer Zusammenfassung von Q1A(R2) anstelle des Leitfaden-PDF, Bestätigen Sie sie daher auf der Richtlinienseite, bevor Sie sie intern zitieren. Peptidproduktion
Der Erfolg sieht aus wie eine Lot-zu-Lot-Reinheit innerhalb der Spezifikation, Verunreinigungsschwellen bei oder darunter liegen 0.1% mit angegebener Begründung, Methoden validiert nach ICH Q2(R2) Akzeptanzbereiche, Endotoxin unterhalb der K/M-Grenze, und Sterilität, die USP übertrifft <71>. Das große Ziel besteht darin, das Paket in Richtung einer Struktur höherer Ordnung und biologischer Aktivität zu erweitern, die Einschätzungen der FDA 2026 Leitlinienentwürfe betonen nun.
Quantitative Benchmarks dieser Art variieren je nach Quelle und Programm, Die oben genannten Zahlen stammen aus der Literatur von Anbietern und Vorgängern und nicht aus geprüften Leistungsdaten. Nichts hier ist eine regulatorische Beratung oder ein Ersatz für die eigene Regulierungsstrategie Ihres Programms.
Nächste Schritte
Wenn die fünf oben genannten Tore sauber in Ihr Programm passen, Das nächste nützliche Gespräch ist ein technisches, kein kommerzielles. Bringen Sie die Artefakte mit, die dieses Framework erfordert: Reinheitsdaten von Charge zu Charge über mindestens drei aufeinanderfolgende Chargen hinweg, die Modifikationssteuertabelle mit ihren Freigabegrenzen, und das Methoden-nach-Attribut-Analysepaket mit seinem Qualifikationsstatus. Eine Überprüfung dieser drei Elemente auf Methodenebene deckt normalerweise die Lücken auf, die sonst während eines IND-Überprüfungszyklus auftreten würden, wenn die Schließung weitaus teurer ist.
MOL Changes veröffentlicht diesen Artikel als Peptidhersteller mit kommerziellem Interesse an Peptidqualitätsstandards. Der obige Rahmen basiert auf primären Regulierungsdokumenten und den zitierten Quellen, nicht aus eigenen Daten des Unternehmens.
Nichts in diesem Artikel stellt eine regulatorische Beratung oder einen Ersatz für die eigene Regulierungsstrategie Ihres Programms dar. Konsultieren Sie einen qualifizierten Fachmann, bevor Sie regulatorische oder CMC-Entscheidungen treffen.
Für die Primärdokumente, Lesen Sie die Leitlinien der FDA zu INDs für die Phase 1 Studien über Drogen, der ICH Q2(R2) Leitfaden zur analytischen Validierung, ICH Q6B-Spezifikationen für biotechnologische Produkte, ICH Q1A(R2) Stabilitätsprüfung, und die Kapitel der United States Pharmacopeia über Sterilität und bakterielle Endotoxine. Wenn Sie eine Überprüfung Ihres Bereitschaftspakets auf Methodenebene wünschen, Sprechen Sie mit einem technischen Experten über die spezifischen Artefakte, die Ihr Programm zusammengestellt hat.
Forschungswissenschaftler für LiefersystemeKernkompetenz: Orale Peptidabgabe, Lipid-Nanopartikel (LNP) Verkapselung, zelldurchdringende Peptide (CPPs), und Formulierungen mit verzögerter Freisetzung.
Profil: Die größten Herausforderungen bei der Entwicklung von Peptidarzneimitteln liegen in ihrer kurzen Halbwertszeit und der Schwierigkeit bei der oralen Verabreichung, und Miao He ist ein führender Experte für die Lösung dieser Probleme. Sie verfügt über umfassende Erfahrung auf dem Gebiet der Peptidabgabesysteme. Derzeit konzentriert sie sich auf die Entwicklung neuartiger Permeationsverstärker und Nanosphären, um die Bioverfügbarkeit von Peptiden deutlich zu verbessern.
Hallo! 👋 Willkommen bei MOL Changes. Wie können wir Ihnen heute helfen?? Fragen Sie gerne nach unserer Peptidsynthese, CRO-Dienstleistungen, or any product inquiries — just type your message below and we'll continue the conversation on WhatsApp.