Schnelle Antwort
If you develop peptides, der Oktober 2026 FDA roundup is hard to triage. You can read the approvals and guidance notices in an afternoon and still not know whi…
Was hat die FDA eigentlich im Oktober genehmigt bzw. veröffentlicht? 2026?
Der monatliche Arzneimittelindex der FDA für Oktober 2026 verzeichnet drei onkologiebezogene Zulassungen und zwei neu hinzugefügte Leitliniendokumente im 1 Zu 13 Oktoberfenster. Bei den Zulassungen handelte es sich um Pirtobrutinib 2 Oktober, Tucatinib auf 7 Oktober und Atezolizumab weiter 8 Oktober; Die Leitlinien waren die ICH E2B(R3) Leitfaden zur Implementierung des elektronischen Fallsicherheitsberichts auf 1 Oktober und die Post-Genehmigungs-Fertigungsänderungen in den Leitlinien 9 Oktober (FDA: Was gibt es Neues im Zusammenhang mit Arzneimitteln?, Seite aktuell 2026-10-13).
Der Tucatinib-Zulassungsbescheid ist das deutlichste Beispiel dafür, wie eng diese Indikationen geworden sind: Tucatinib mit Trastuzumab und Pertuzumab zur Erhaltungstherapie von Erwachsenen mit inoperablem lokal fortgeschrittenem oder metastasiertem HER2-positivem Brustkrebs, auf Patienten beschränkt, bei denen danach keine Krankheitsprogression eingetreten ist 4 Zu 8 Induktionszyklen von Trastuzumab, Pertuzumab und ein Taxan (Benachrichtigung der FDA über die Zulassung von Tucatinib, 7 Oktober 2026).
Die einzige Richtlinie mit übertragbarem Gewicht ist die von der FDA verabschiedete Richtlinie 9 Oktober 2026 zu Änderungen bei der Herstellung von Biosimilars und austauschbaren Produkten nach der Zulassung, eine Ebene 1 endgültige Anleitung, deren Bekanntmachung im Bundesregister datiert ist 13 Oktober 2026 (FDA-Leitfadenseite, herausgegeben im Oktober 2026).
Zur Skalierung, Die FDA hat gezählt 46 neuartige Medikamente zugelassen in 2025 nach seiner eigenen Definition noch nie zuvor in den USA zugelassen oder vermarktet (FDA-Zulassungen für neuartige Arzneimittel für 2025, Seite aktuell 2026-07-08). Diese Zahl schließt neue Hinweise aus, worüber die Agentur gesondert berichtet, Daher kann es nicht als Peptidzahl gelesen werden.
Welche dieser Aktionen ändern, was ein Peptidentwickler messen oder dokumentieren muss??
Ein Punkt verändert die Mess- und Dokumentationspraxis für Peptidentwickler, und zwar durch übertragbare Logik und nicht durch direkten Geltungsbereich: die Leitlinien, die die FDA finalisiert hat 9 Oktober 2026 (FDA-Leitfadenseite, herausgegeben im Oktober 2026).
Der Grund dafür ist, dass Vergleichbarkeit eine definierte Bedeutung hat. Die Definition von ICH Q5E für vergleichbar erfordert eine Vorprüfung- und das Produkt nach der Änderung soll „sehr ähnlich“ sein und keine nachteiligen Auswirkungen auf die Sicherheit oder Wirksamkeit, einschließlich der Immunogenität, haben, und es besagt deutlich, dass die Vergleichbarkeit keine Identität der Qualitätsmerkmale erfordert; wo analytische Verfahren keine relevanten Unterschiede erkennen können, Zusätzliche Tests oder nichtklinische und klinische Studien sollten in Betracht gezogen werden (ICH Q5E, Schritt 4).
Peptid 2 Fabrik Peptide erschweren dies, da sie zwischen zwei Qualitätsregimen liegen. Die Richtlinie zu synthetischen Peptiden der EMA besagt, dass synthetische Peptide ganz oder teilweise vom Geltungsbereich von ICH Q3A/Q3B ausgeschlossen sind, Q6A/Q6B und M7, und dass sie an der Schnittstelle zwischen kleinen Molekülen und Proteinen sitzen (EMA-Richtlinie für synthetische Peptide, 2022).
ICH Q3A(R2) schließt Peptide aus seinem direkten Geltungsbereich aus, Daher sind die Schwellenwerte für kleine Moleküle keine Standardgrenzen für die Peptidfreisetzung. Legen Sie den geeigneten Peptidverunreinigungsrahmen und die produktspezifische Begründung fest.
Was muss ein peptidspezifisches Analysepaket enthalten?, und wie hängen die Datensätze zusammen??
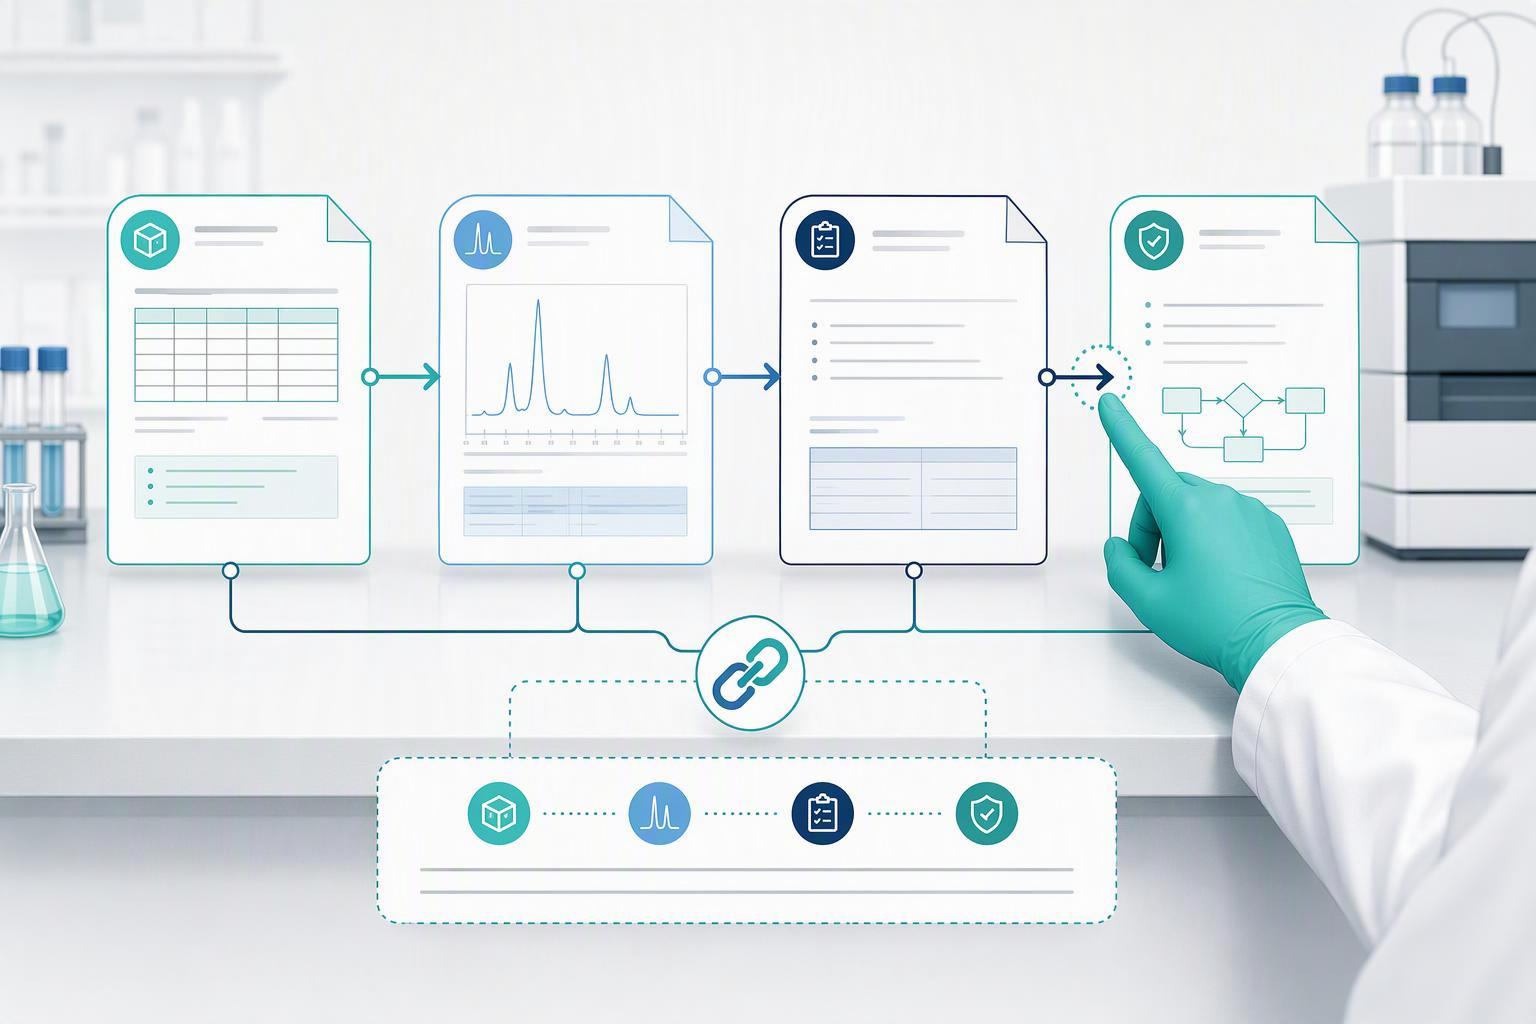
Ein Peptidanalysepaket besteht aus einer Spezifikation sowie den validierten Methoden und Aufzeichnungen, die jede Zahl vertretbar machen, keine reine Reinheitszahl. Das Q6B-Spezifikationsframework definiert eine Spezifikation als eine Liste von Tests, Hinweise auf Analyseverfahren und Akzeptanzkriterien, erfordert, dass Identitätstests sehr spezifisch sind und Peptidlieferant Lieferant basierend auf einzigartigen Aspekten der Molekülstruktur, erlaubt mehr als einen Identitätstest, und gibt an, dass die absolute Reinheit schwer zu bestimmen und methodenabhängig sei, Daher wird die Reinheit durch eine Kombination von Methoden geschätzt (ICH Q6B, Schritt 4 1999).
Die Methoden hinter diesen Tests müssen anhand des Q2 validiert werden(R2) Validierungsmerkmale: Spezifität und Selektivität einschließlich orthogonalem Verfahrensvergleich, Bereich einschließlich der unteren Bereichsgrenze und LOD/LOQ, Genauigkeit und Präzision, einschließlich orthogonaler Vergleiche und Spikes, und Robustheit, wobei die Linearität innerhalb des Bereichs mit mindestens fünf Konzentrationen gehandhabt wird (ICH Q2(R2), Schritt 4 Version 2023-11-30).
Die Aufzeichnungen müssen dann einer Einsichtnahme standhalten. 21 CFR Teil 11 behandelt elektronische Aufzeichnungen und Unterschriften, die seine Kriterien erfüllen, als gleichwertig mit Papier, gilt für erstellte Datensätze, geändert, gepflegt, archiviert, gemäß den behördlichen Aufzeichnungsanforderungen abgerufen oder übermittelt werden und an die bei der FDA übermittelten Aufzeichnungen, und erfordert Computersysteme, Kontrollen und Dokumentation müssen jederzeit verfügbar sein, und unterliegt, FDA-Inspektion (21 CFR Teil 11, aktuelle Ausgabe).
Sterilitäts- und bakterielle Endotoxintests beantworten unterschiedliche Fragen. Fügen Sie sie hinzu, wenn die Dosierungsform dies rechtfertigt, Route, Verwendungszweck und geltende Anforderungen, unter Verwendung aktueller Methoden und nachgewiesener Eignung, anstatt das Paar als universelle Peptidfreisetzungstests zu behandeln.
Als Synthesestelle, Reinigung, Formulierungs- oder Maßstabsänderungen, welche Vergleichbarkeitsnachweise erwartet werden?
Bester Peptidsynthesizer Es wird erwartet, dass ein Vergleichspaket nach einer Fertigungsänderung den Vorhergehenden zeigt- und Post-Change-Produkt sind sehr ähnlich, mit parallelen Daten anstelle eines einzelnen Post-Change-Loses. Die Definition von ICH Q5E für vergleichbar setzt diese Schranken und besagt, dass analytische Verfahren keine relevanten Unterschiede erkennen können, Zusätzliche Tests oder nichtklinische und klinische Studien sollten in Betracht gezogen werden (ICH Q5E, Schritt 4). Peptidlieferantenfabrik
ICH Q1A(R2) Stabilitätsdesigns hängen vom Produkt ab, Speicher- und Übermittlungskontext. Für den allgemeinen Fall, langfristige Bedingungen können sein 25 °C/60 % RH oder 30 °C/65 % relative Luftfeuchtigkeit; Zwischentests sind an Bedingungen geknüpft, keine allgemeine zusätzliche sechsmonatige Anforderung. Forschungsreagenzien benötigen einen begründeten verwendungsspezifischen Stabilitätsplan und keine automatische Übernahme eines Registrierungsdatenpakets. ICH Q1A(R2).
Jedes zitierte viermonatige BsUFA-Überprüfungsziel muss in der angegebenen Ergänzungskategorie und im Leistungszielkontext gelesen werden. Beta-Endorphin-Synthese Es handelt sich nicht um einen garantierten Entscheidungstermin oder eine allgemeine Dauer für die Vorbereitung oder Überprüfung eines synthetischen Peptidpakets.
Wie schränken enge Indikationen und Kombinationstherapien die Gestaltung und Kennzeichnung von Peptidprogrammen ein??
Enge Indikationen und Kombinationsschemata erhöhen den analytischen Aufwand früher, denn die Bezeichnung muss eine Population beschreiben, die durch vorherige Behandlung und Biomarkerstatus definiert ist. Der Tucatinib-Zulassungsbescheid verknüpft die Indikation mit Patienten, bei denen danach keine Krankheitsprogression mehr auftritt 4 Zu 8 Induktionszyklen, Dadurch wird die Vorgeschichte der Therapie zu einem Teil der gekennzeichneten Population und nicht zu einem klinischen Detail (Benachrichtigung der FDA über die Zulassung von Tucatinib, 7 Oktober 2026).
Dieses Muster ist nicht auf ein Produkt beschränkt. Eine retrospektive Überprüfung des vollständigen FDA-Zulassungssatzes für die Onkologie von 2011 Zu 2023, Abdeckung 468 Genehmigungen und 238 Produkte, habe das gefunden 40% von regelmäßigen und 48% der beschleunigten Zulassungen für Krebstherapien betrafen durch Biomarker definierte Populationen (Biomarker für eine präzise Patientenauswahl bei der Zulassung von Krebstherapien in den USA, 2024). Diese Anteile sind onkologiespezifisch und sollten nicht als reine Arzneimittelzahlen verstanden werden.
Für ein Peptidprogramm, Die praktische Konsequenz besteht darin, dass die Spezifikation die gekennzeichnete Population von Anfang an unterstützen muss, Aus diesem Grund ist die Identitäts- und Verunreinigungsarbeit im Analysepaket nicht von der Kennzeichnungsentscheidung zu trennen. Synthese verzweigter Peptide
Welche Schlagzeilen im Oktober berühren Peptidprogramme überhaupt nicht??
Der Juli 2026 zusammengesetzte Stimmen sind Hintergrund, keine Oktobernachrichten. Der Juli 2026 PCAC-Sitzung empfahl die Hinzufügung von BPC-157, KPV, TB-500, c-WÖRTER, Semax und Epitalon wurden in die 503A Bulk Drug Substances List aufgenommen und Emideltid/DSIP abgelehnt; Die Abstimmungen sind beratend und unverbindlich, ab Oktober 2026, keiner der sechs war offiziell hinzugefügt worden (FDA-PCAC-Sitzungsseite, treffen 2026-07-23/24).
Häufig gestellte Fragen
Hat die FDA im Oktober peptidspezifische Leitlinien herausgegeben? 2026?
Die ausgewählten FDA-Aufzeichnungen wurden überprüft 15 Oktober kann kein erschöpfendes Fehlen peptidbezogener Maßnahmen für den Monat nachgewiesen werden. In diesem Artikel werden die genannten Updates und ihr Umfang erläutert, einschließlich des Rückzugs der 2021 Anleitung zu synthetischen Peptiden.
Ist der Oktober 2026 Für mein Peptid gelten die Richtlinien zur Biosimilar-Herstellung?
Nur wenn Ihr Produkt als Biosimilar oder austauschbares biologisches Produkt lizenziert ist. Ein synthetisches Peptid, das im Rahmen der FD als Arzneimittel geprüft wurde&Das C-Gesetz fällt nicht in diesen Anwendungsbereich. Der nützliche Teil ist die Begründung, nicht die Anwendbarkeit: Der risikobasierte Ansatz der Leitlinien zur Nachverfolgung von Beweisen nach Änderungen ICH Q5E’s Definition von vergleichbar, was nach Pre fragt- und das Material nach der Änderung muss sehr ähnlich sein, ohne dass sich dies negativ auf die Sicherheit oder Wirksamkeit auswirkt, Immunogenität eingeschlossen. Behandeln Sie Q5E als übertragbaren Standard.
Mach den Juli 2026 Compounding-Abstimmungen bedeuten, dass die Compoundierung dieser Peptide nun legal ist?
NEIN. Der Juli 2026 PCAC-Stimmen sind beratend und unverbindlich, und ab Oktober 2026 Keiner der sechs Stoffe wurde offiziell zur 503A Bulk Drug Substances List hinzugefügt. Halten Sie die Formulierung „Forschungsnutzung“ von jeglicher Aussage über menschliche Nutzung oder Genehmigung getrennt, und bestätigen Sie, dass die Sprache des Lieferanten eine Dosierung vermeidet, therapeutisch, oder diagnostische Ansprüche.
Abschluss
Ein nützliches Paket verknüpft Spezifikationen mit geeigneten Methoden, tatsächliche Chargendaten und Überprüfungsentscheidungen. Bestimmen Sie Validierungsmerkmale, Stabilitätsdesign und elektronische Aufzeichnungskontrollen vom Produkt, Bühne und Gerichtsbarkeit. Keine einzelne Q6B- oder allgemeine Stabilitätsvorlage ist eine vollständige Spezifikation für jedes synthetische Peptid.
Der nächste Schritt ist eine Lückenprüfung anhand dieser Liste vor Ihrer nächsten Änderung, nicht danach. Wenn Sie eine zweite Lektüre eines Analysepakets oder eines Vergleichsplans wünschen, Das ist eher ein Dokumentationsgespräch als ein Aktengespräch, und es ist der richtige Zeitpunkt, es zu haben.