¿Qué añade la biología espacial que los métodos masivos y unicelulares no aportan??
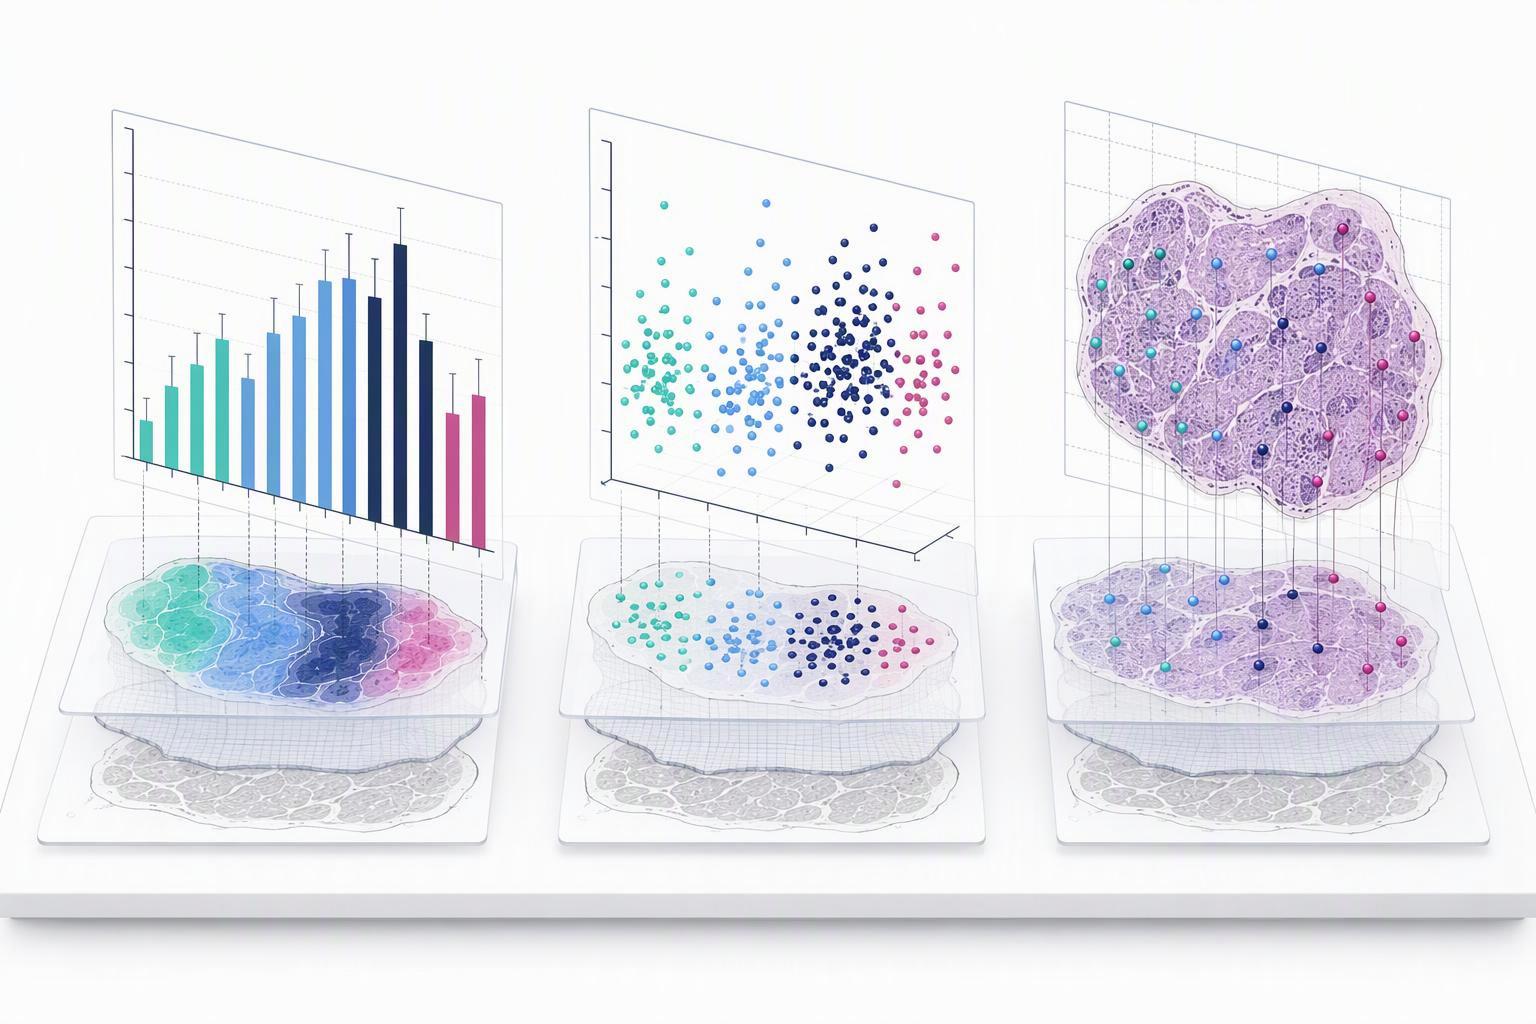
Polipéptido sintético al por mayor Péptidos en solución La posición es la variable que la secuenciación masiva destruye, y es la variable que tiene una sonda peptídica para sobrevivir. La transcriptómica espacial mide la expresión génica junto con las coordenadas físicas del ARN en tejido intacto, por lo que resuelve qué células o regiones expresan una transcripción, qué tan cerca se sientan de sus vecinos, y patrones como capas, nichos y límites, mientras que los promedios de secuenciación de ARN en masa en todo el tejido y los métodos unicelulares disociados pierden posición (revisión de transcriptómica espacial, 2023). El método fundacional estableció el principio: Las secciones histológicas colocadas en cebadores de transcripción inversa dispuestos que llevan códigos de barras posicionales únicos devuelven una expresión cuantitativa más la distribución bidimensional de los ARNm., mostrado por primera vez en cerebro de ratón y cáncer de mama humano (el método original de transcriptómica espacial, 2016).
Los métodos se dividen en dos clases con diferentes modos de falla.. Las plataformas basadas en imágenes utilizan FISH de una sola molécula altamente multiplexada para decodificar genes específicos sin secuenciación, mientras que las plataformas basadas en secuenciación utilizan códigos de barras espaciales en una matriz además de secuenciación de próxima generación para restaurar la posición (las dos clases de tecnología en transcriptómica espacial, 2023). Ninguna clase escapa al equilibrio central del campo. Una revisión curada de la literatura que se remonta a 1987 documenta la tensión entre la resolución, rendimiento y sensibilidad en lugar de una única mejor plataforma (La propia taxonomía de métodos espaciales del campo., 2022).
Los números hacen que la compensación sea concreta. En un punto de referencia independiente que ejecutó cinco plataformas comerciales en secciones de tumores humanos FFPE coincidentes de seis tipos de cáncer., Uso de Visium v1 y v2 55 manchas µm, mientras que Visium HD usa un contiguo 2 × 2 cuadrícula de códigos de barras µm sobre una 6.5 × 6.5 mm área de captura, cediendo aproximadamente 11 millones de contenedores en resolución nativa, con 8 µm y 16 En su lugar se suelen utilizar agregaciones de µm. (el punto de referencia de la plataforma de tejido emparejado, 2026). Los mismos paneles de imágenes medidos como punto de referencia en 377 genes para Xenium Multi-Tissue, 5,000 genes para Xenium Prime, y 1,000 genes para el panel de caracterización celular universal CosMx, con Xenium escaneando un área continua hasta 1.1 × 2.4 cm contra discreto 0.5 × 0.5 mm campos de visión en CosMx (tamaños de panel medidos del mismo punto de referencia, 2026). Para el descubrimiento de biomarcadores, esa geometría decide si una población rara de margen invasivo se puede resolver en absoluto, o si se promedia en un 55 Punto µm junto al estroma al lado.
¿Por qué la biología espacial para el diseño de péptidos cambia la priorización de objetivos??
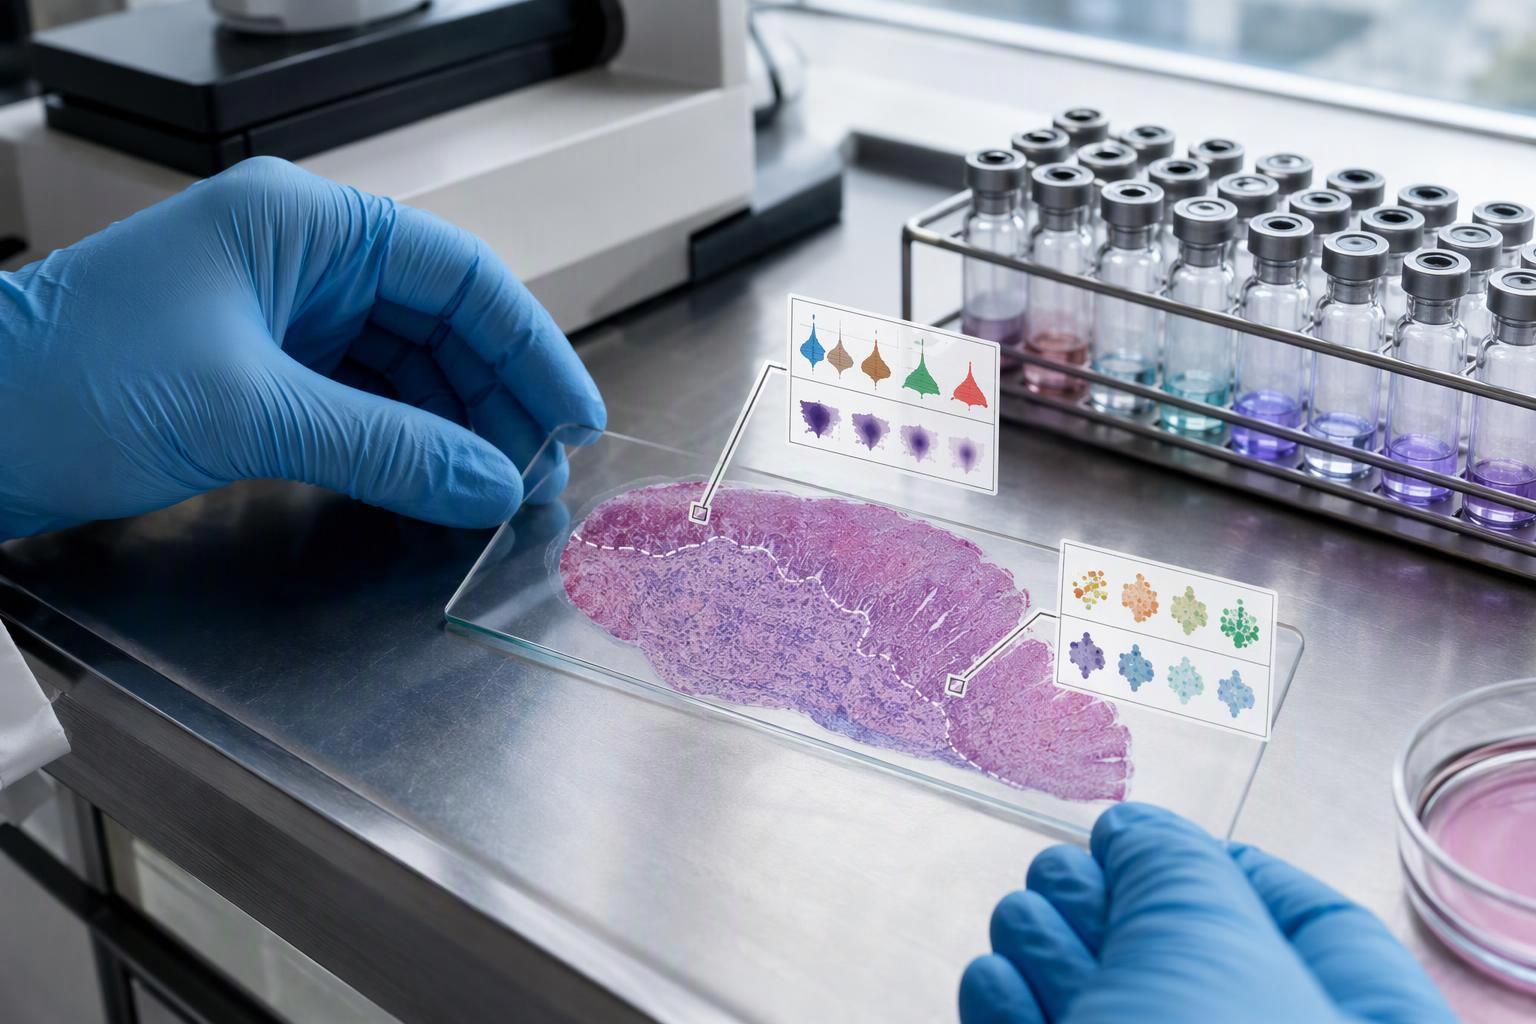
La priorización cambia porque los datos espaciales separan el nivel de expresión de la ubicación de la expresión, y una sonda tiene que satisfacer ambos. La primera regla publicada para el análisis espacial es confirmar que la información espacial es esencial antes de comprometerse con el método., que es la misma prueba que un programa de péptidos debe aplicar a un objetivo candidato (las diez reglas publicadas para el análisis espacial, 2026). Si el valor de un objetivo no depende de dónde se encuentra, una medición masiva responde a la pregunta de forma más económica.
Utilizar un análisis que respete la unidad experimental., replicación paciente o animal, dependencia espacial y pruebas múltiples. Estas son comprobaciones de diseño importantes.; Las fuentes citadas no establecen que las estadísticas sean donde fallan la mayoría de los programas basados en tejidos..
Este es el sentido práctico en el que la biología espacial para el diseño de péptidos cambia la priorización de objetivos.: el criterio de clasificación cambia de abundancia a abundancia accesible en un compartimento definido. Una transcripción enriquecida en una región que la sonda no puede alcanzar se ubica por debajo de un objetivo moderadamente expresado en una superficie que el ensayo puede muestrear.. La evidencia para ese replanteamiento es estructural más que estadística., y proviene de la discordancia entre el ARN y la proteína medida en las mismas secciones, que abordan las siguientes secciones.
¿Cómo se convierten los mapas de expresión localizada y de estado celular en criterios de diseño de sondas peptídicas??
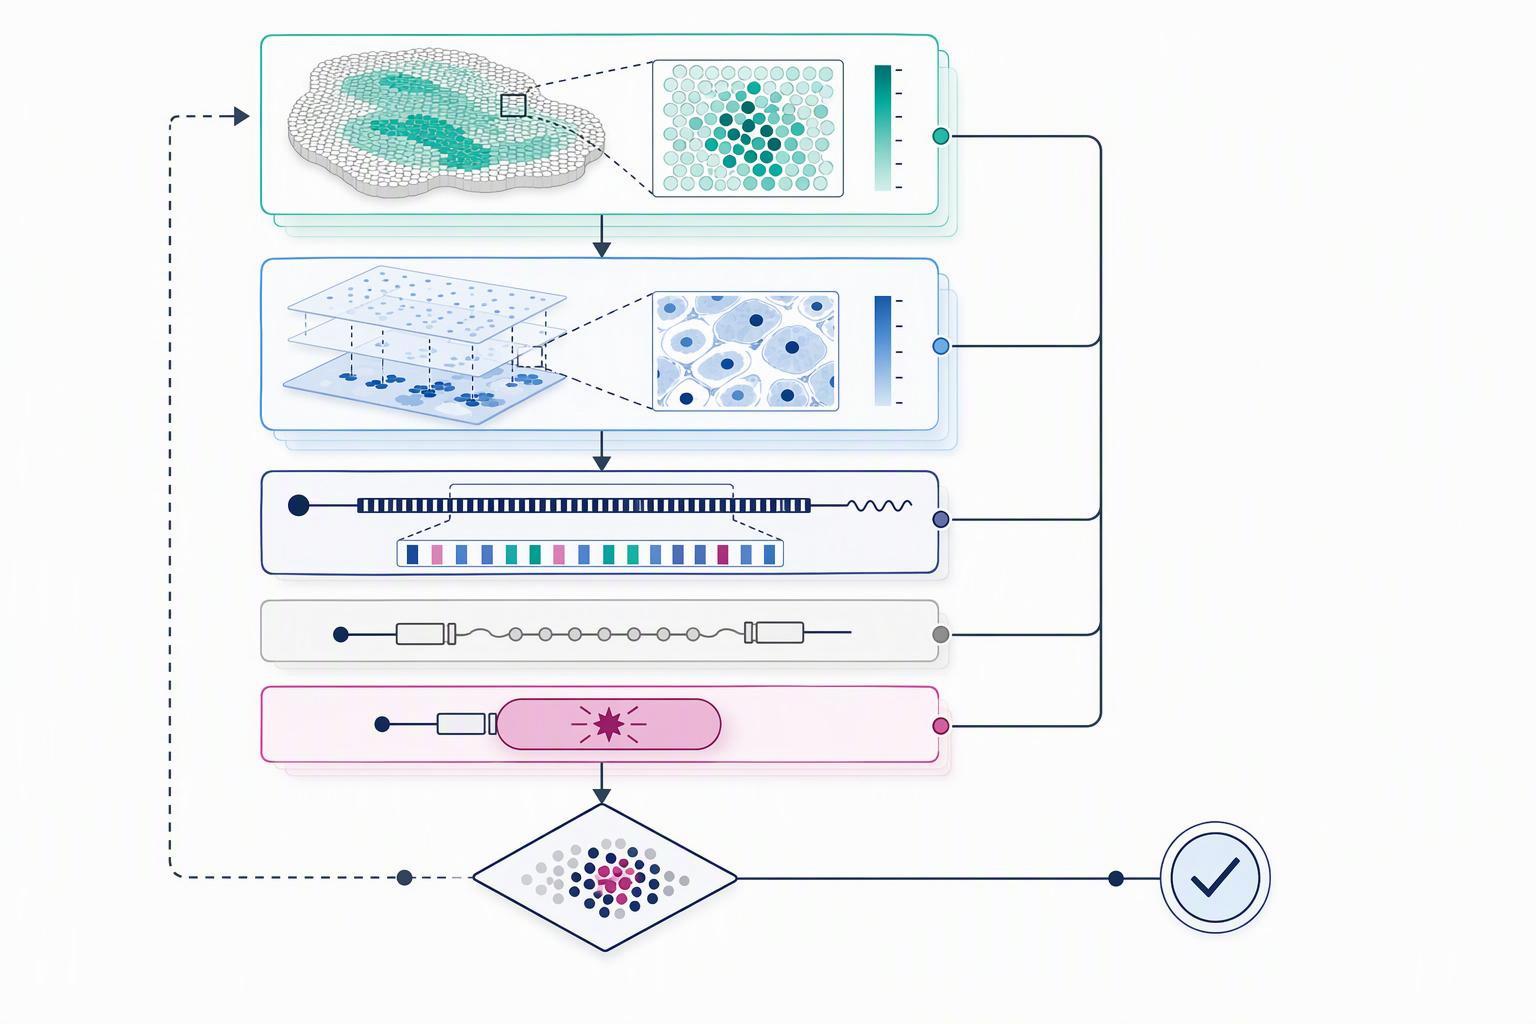
Una sonda tiene tres partes., y los datos espaciales limitan los tres. La literatura primaria define una sonda como un resto objetivo., un enlazador y un grupo reportero, y afirma que las sondas dirigidas a proteasas necesitan una secuencia de reconocimiento de péptidos selectiva para la proteasa objetivo más un informador (cómo se construyen y seleccionan las sondas peptídicas, 2025). Los datos de localización ingresan directamente a la primera parte.: la secuencia de reconocimiento tiene que coincidir con un objetivo que esté presente en el compartimento que la sonda tomará como muestra.
La misma fuente establece una distinción de diseño que los mapas espaciales hacen viable.. Las sondas basadas en sustrato amplifican la señal porque una enzima procesa muchas moléculas sonda, mientras que las sondas basadas en inhibidores se unen de forma covalente y estequiométrica y dan una lectura directa de la función catalítica. (cómo se construyen y seleccionan las sondas peptídicas, 2025). Un mapa del estado celular que muestra una enzima objetivo restringida a Fábrica de péptidos personalizados una pequeña región aboga por la arquitectura amplificadora, porque la lectura estequiométrica estará limitada por la cantidad de moléculas objetivo que contiene la región. Los requisitos in vivo establecidos son igualmente concretos.: alta selectividad de objetivos, lo que significa resistencia a la escisión por enzimas no objetivo con especificidad similar, Cinética de activación rápida con señal en cuestión de minutos., Estabilidad circulatoria y farmacocinética favorable. (cómo se construyen y seleccionan las sondas peptídicas, 2025).
La propia química de los péptidos se ha adaptado a una precisión de grado de obtención de imágenes, que establece una expectativa de lo que una sonda diseñada puede lograr. Se alcanzó un par de bobinas E/K rediseñadas racionalmente 4 Precisión de localización de nm en Peptide-PAINT, contra 3.6 nm para pintura de ADN, mientras que acortar el péptido generador de imágenes a K18 redujo la precisión a 8.5 Nuevo Méjico, y los pares abarcan un amplio rango de afinidad: E3/K3 en 21 aminoácidos con una constante de disociación cercana 20 Nuevo Méjico, E22/K19 cerca 81 Nuevo Méjico, y E22/K18 cerca 1.7 µM (cómo se sintonizan los pares de péptidos para la obtención de imágenes, 2020). La cinética de unión y la afinidad son variables de diseño., propiedades no fijas de los péptidos. La misma lógica se aplica a una sonda de tejido.: la secuencia, el enlazador y el reportero mueven cada uno el umbral de detección.
¿Cómo cambia la estrategia de etiquetado lo que puede mostrar una lectura espacial??
La etiqueta determina qué capa molecular informa la lectura., y las capas no están de acuerdo. En el punto de referencia de tejido compatible, La correlación espacial ARN-proteína promedió aproximadamente 0.1 en todos los genes y muestras, contra aproximadamente 0.7 en muestras tumorales masivas coincidentes de CPTAC en siete tipos de cáncer (el punto de referencia de la plataforma de tejido emparejado, 2026). El brazo de proteómica espacial de ese estudio utilizó un panel de inmunooncología de 35 proteínas en las mismas secciones.. Por lo tanto, una sonda diseñada únicamente a partir de datos de transcripción se está diseñando frente a una medición que predice mal la abundancia de proteínas in situ., incluso cuando la correlación general parece tranquilizadora.
La discordancia no es uniforme, Lo que importa para el diseño de paneles.. El mismo estudio identificó tres patrones distintos de concordancia entre ARN y proteínas entre genes en lugar de una tasa de discordancia (el punto de referencia de la plataforma de tejido emparejado, 2026). Algunos objetivos seguirán entre capas y otros no., por lo tanto, un programa que valida una sonda solo contra la señal de transcripción está probando la capa incorrecta para las clases discordantes. La respuesta práctica es elegir la etiqueta que informa la capa que encontrará la sonda.: una lectura basada en anticuerpos para la accesibilidad de las proteínas de superficie, una lectura de transcripción para mapeo de expresiones, y una lectura de etiquetas de masa donde se necesitan objetivos de proteínas multiplexadas.
Los enfoques sin etiquetas eliminan la cuestión de los anticuerpos pero imponen sus propias limitaciones. Imágenes de espectrometría de masas generan imágenes de miles de moléculas por experimento sin etiquetas ni anticuerpos, y el MALDI-MSI comercial alcanza una resolución lateral de 5 a 10 µm en algunos instrumentos, con MALDI a presión atmosférica utilizando un novedoso sistema óptico que alcanza 1.4 µm y modo de transmisión MALDI con postionización láser que alcanza 600 nm en tejido cerebral (imágenes de espectrometría de masas sin etiquetas, 2024). La resolución tiene un costo que el diseñador de la sonda debe planificar: en MALDI MSI, La obtención de imágenes de proteínas con alta resolución espacial pierde analito eliminado y detectable a medida que disminuye el tamaño del píxel., y el tamaño del cristal de la matriz puede limitar gravemente la resolución alcanzable (¿Qué limita la resolución espacial MALDI?, 2026). Mayor resolución y menor sensibilidad viajan juntas.
¿Cómo se deben elegir el formato del ensayo y los controles a partir de datos espaciales??
El formato se desprende de lo que dicen los datos espaciales sobre la densidad celular y el tamaño del compartimento., y los controles se derivan del formato. Los paneles basados en imágenes permanecen en el rango de unos pocos cientos a mil genes debido al hacinamiento óptico, Creciente riesgo de error vinculante con más rondas de hibridación., tiempo de obtención de imágenes prolongado y área de obtención de imágenes pequeña, por lo tanto, un formato que asume una cobertura completa del transcriptoma no está disponible en ninguna de las plataformas in situ en la actualidad. (las dos clases de tecnología en transcriptómica espacial, 2023).
Evalúe la segmentación y la calidad de la asignación de celdas antes de interpretar la localización.. Las métricas de control de calidad del conjunto de datos citado describen esa plataforma, versión de panel y procesamiento; no establecen que la segmentación sea el control que se omite con más frecuencia en los laboratorios.
El control de calidad y la normalización pertenecen a la decisión del formato., no después de eso. Se deben eliminar o marcar las manchas de baja calidad o las células con recuentos de genes extremadamente bajos o fracciones mitocondriales anormalmente altas., y cada punto no debe ser tratado como equivalente a una sola celda, porque la normalización del tamaño de la biblioteca de datos basados en puntos confunde la biología cuando los puntos contienen múltiples células, Suplementos de péptidos Es por eso que se desarrollaron métodos con conciencia espacial como SpaNorm. (la referencia del flujo de trabajo comunitario para el procesamiento de datos espaciales, lanzamiento actual). A 55 La mancha µm contiene varias células., por lo que cualquier umbral de intensidad por punto en un ensayo de péptidos hereda esa mezcla.
¿Cómo se diferencia la verdadera localización del objetivo del artefacto en los resultados de péptidos basados en tejidos??
La detección de artefactos comienza con la propia geometría de la plataforma., porque el área de muestreo por sí sola puede cambiar la respuesta. en el punto de referencia, Las estimaciones de composición celular de la región escaneada completa de Xenium difirieron de las del área superpuesta de CosMx en dos de seis muestras., mama y colorrectal, a pesar de que las dos plataformas coincidieron ampliamente cuando se restringieron a regiones espacialmente coincidentes (el punto de referencia de la plataforma de tejido emparejado, 2026). Un objetivo que parece enriquecido en un área de escaneo y no en otra es un artefacto de muestreo hasta que se demuestre lo contrario.. Fabricante mayorista de péptidos
El punto de referencia también muestra que las diferencias de plataforma no siempre son biológicas.. Xenium detectado constantemente 5% a 30% más celdas que CosMx, que los autores atribuyen a diferencias de segmentación: Xenium utiliza tinción DAPI para identificar núcleos y amplía computacionalmente los límites, mientras que CosMx incorpora tinción nuclear y de membrana. (el punto de referencia de la plataforma de tejido emparejado, 2026). Una diferencia en el recuento de células de ese tamaño cambia cualquier normalización por celda, por lo tanto, un reclamo de localización basado en recuentos de células necesita el método de segmentación indicado junto a él..
Dos comprobaciones adicionales separan la señal del artefacto. Primero, Los conjuntos de datos más directamente comparables del punto de referencia se generaron a partir de secciones en serie procesadas juntas., mientras que el gen Xenium 5000 y los conjuntos de datos segmentados se generaron meses después con reactivos actualizados y son menos directamente comparables con el resto de la cohorte., por lo que las comparaciones entre plataformas deben incluir esa advertencia (el punto de referencia de la plataforma de tejido emparejado, 2026). Segundo, la alineación en sí es una fuente de error: las coordenadas Xenium y CosMx alineadas con el punto de referencia mediante ángulos de rotación y cambios de puntos de referencia definidos en el software de edición de imágenes, Considerando que un marco de datos abiertos ahora proporciona alineación basada en hitos y transformaciones de coordenadas demostradas en los datos sobre cáncer de mama de Xenium más Visium (el marco abierto para compartir conjuntos de datos espaciales, 2024). Los pasos de alineación manual son una fuente de artefactos documentada., no es una opción de preprocesamiento neutral.
¿Adónde irá a continuación el trabajo de los péptidos espacialmente informados??
La capa de datos se está convirtiendo en una infraestructura reutilizable en lugar de un esfuerzo personalizado por proyecto., y eso cambia la economía de un programa de investigación. El marco abierto para el campo representa datos espaciales como cinco primitivos., imágenes, etiquetas, agujas, formas y tablas, rastrea las transformaciones de coordenadas y los pasos de alineación aplicados a cada conjunto de datos, y declara su propósito como integración JUSTA de datos espaciales multimodales y marcos de coordenadas comunes (el marco abierto para compartir conjuntos de datos espaciales, 2024). Un equipo que puede consultar conjuntos de datos espaciales públicos antes de diseñar una sonda gasta su presupuesto de síntesis en objetivos que ya tienen evidencia posicional..
Las cifras del mercado deben leerse con sus alcances adjuntos., porque no están de acuerdo por construcción. El mercado de la biología espacial se estimó en aproximadamente 1.140 millones de dólares en 2026 y pronosticado en aproximadamente $ 2,46 mil millones para 2031, acerca de 17% crecimiento anual, en un ámbito que incluye inmunofluorescencia múltiplex, perfil espacial digital, FISH multiplex y instrumentos de citometría de masas por imágenes, reactivos y servicios (la previsión del mercado de la biología espacial, 2026). Un informe con un alcance diferente sitúa el mercado de las ómicas espaciales en 711,0 millones de dólares en 2024, USD 906,3M estimados para 2026 y USD 1.696,5M por 2030 en un 16.3% CAGR, con consumibles en 56.2% de 2024 ingresos y América del Norte en 57.4% (los datos del mercado de ómicas espaciales, 2025). Las dos no son la misma medida., y combinarlos en una sola figura indicaría erróneamente ambos. En lo que están de acuerdo es en la dirección y en la combinación de muchos consumibles..
El límite honesto de todo esto es que el umbral de detección de una sonda peptídica en el tejido sigue estando mal especificado en la literatura pública.. Ninguna fuente leída aquí proporciona un límite de detección numérico en fmol o amol, o un umbral de densidad de receptores, para una sonda peptídica en un ensayo de tejido, y la revisión MALDI establece el equilibrio entre resolución y analito sin cuantificar un piso (¿Qué limita la resolución espacial MALDI?, 2026). La sensibilidad cae con el tamaño del píxel, y la penetración y el fondo dependen de la química de la etiqueta., pero un equipo aún no puede diseñar con un número publicado. Esa brecha es lo más útil que un conjunto de datos espaciales puede ayudar a cerrar internamente., midiendo el umbral en el propio tejido del equipo antes de comprometerse con una secuencia.
Preguntas frecuentes
¿Puede la transcriptómica espacial reemplazar la validación de objetivos a nivel de proteínas??
No. La abundancia de ARN no es una medida de la proteína de superficie, por lo que un mapa de transcripción no puede confirmar que un objetivo esté presente, plegado y accesible en la superficie celular. La brecha es lo suficientemente grande como para importar: en el punto de referencia de la plataforma de tejido emparejado, Las señales espaciales de ARN y proteínas se rastreaban entre sí a aproximadamente 0.1, mientras que los mismos analitos en material tumoral a granel coincidieron en aproximadamente 0.7 (el punto de referencia de la plataforma de tejido emparejado, 2026). Trate el resultado de una transcripción como una razón para ejecutar el ensayo de proteínas., no como sustituto de ello. Suplementos peptídicos
¿La alta pureza de HPLC significa que una sonda peptídica será específica de tejido??
La pureza del área de HPLC es un detector.- y relación de área de pico dependiente del método, no necesariamente la fracción de masa del objetivo. No establece selectividad vinculante.. Identidad de la sonda de prueba, reconocimiento de objetivos, Accesibilidad al tejido y unión relevante fuera del objetivo mediante controles adecuados..
¿Cuántas réplicas biológicas necesita un estudio de péptidos basados en tejidos??
Contar réplicas en el paciente., nivel animal o muestra, nunca al nivel del punto o de la célula. Los puntos espacialmente autocorrelacionados no son observaciones independientes, y tratarlos como tales infla la importancia, ¿Cuál es el problema de pseudorreplicación que las reglas publicadas para el análisis espacial plantean directamente? (las diez reglas publicadas para el análisis espacial, 2026). El número en sí depende del tamaño del efecto y de la heterogeneidad del tejido., así que enciéndelo contra la unidad biológica que realmente estás muestreando.
¿Se pueden comparar directamente los conjuntos de datos de Visium y Xenium??
Sólo cuando la comparación respete cómo se generaron los datos.. Las secciones en serie procesadas juntas en la misma tirada son comparables; conjuntos de datos producidos con meses de diferencia, en diferentes versiones de reactivos o con paneles actualizados, no son, porque el panel medido y la química difieren. Las propias advertencias del índice de referencia conllevan este límite., y los tamaños de sus paneles ilustran la difusión: 377 genes para Xenium Multi-Tissue, 5,000 para Xenium Prime y 1,000 para el panel de caracterización celular universal CosMx (el punto de referencia de la plataforma de tejido emparejado, 2026). plataforma de partidos, panel y procesamiento por lotes antes de colocar dos conjuntos de datos en un eje.
¿Qué debo hacer cuando el ARN espacial y la proteína no están de acuerdo??
Trate el desacuerdo como el caso esperado en lugar de una anomalía., y resolverlo a nivel proteico. La discordancia es el comportamiento básico de estas dos capas en el tejido., no es una señal de que un conjunto de datos esté roto, entonces la decisión que sigue es qué medida responde a tu pregunta. Si la pregunta es si una sonda puede alcanzar su objetivo en un compartimento determinado, la lectura de proteínas lo decide, y el mapa de transcripción proporciona el contexto posicional alrededor de esa respuesta..
Conclusión
Los datos espaciales cambian las decisiones de diseño de péptidos en el punto en que la abundancia deja de ser el único criterio. El punto de referencia de tejido compatible es aproximadamente 0.1 correlación espacial ARN-proteína contra aproximadamente 0.7 en masa es la evidencia más clara de que una sonda diseñada únicamente a partir de clasificaciones de transcripciones está diseñando contra la capa incorrecta (el punto de referencia de la plataforma de tejido emparejado, 2026). Los controles que hacen que un tejido resulte defendible son igualmente específicos.: contar réplicas a nivel de muestra, indicar el método de segmentación, y tratar el área de muestreo como una variable que puede mover la respuesta.
El siguiente paso para un equipo que comienza este trabajo es leer el método antes de confirmar la secuencia.. Las diez reglas publicadas para el análisis espacial son una breve, Lista de verificación práctica que cubre la elección de la plataforma., estructura del flujo de trabajo, Herramientas de segmentación y el requisito de reconocer las limitaciones técnicas., y valen una hora antes de que se corte el primer tramo (las diez reglas publicadas para el análisis espacial, 2026). Léalos junto con el punto de referencia de tejidos coincidentes., y decida a qué compartimento debe llegar su sonda antes de decidir qué debe reconocer.