快速解答
A target that looked strong in bulk data can dissolve once you place it in tissue. The transcript is there in the lysate, the ranking looks convincing, and the…
空间生物学添加了哪些批量方法和单细胞方法没有添加的内容?
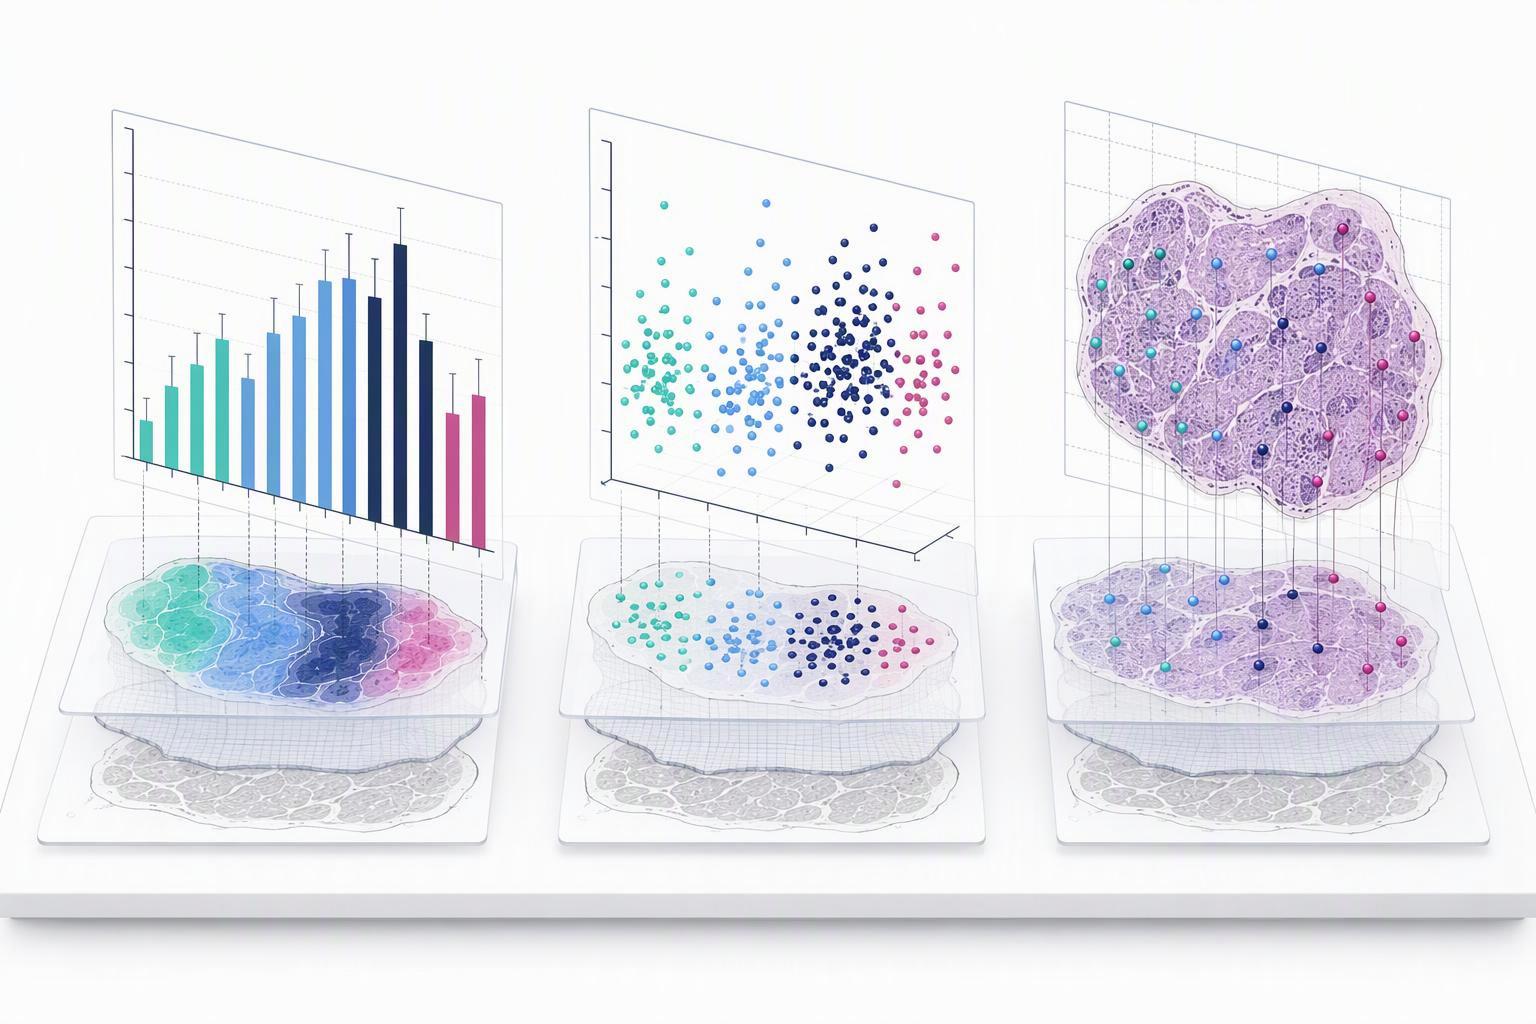
合成多肽批发 溶液肽 位置是批量测序破坏的变量, 这是肽探针必须生存的变量. 空间转录组学测量完整组织中基因表达以及 RNA 的物理坐标, 所以它可以解析哪些细胞或区域表达转录本, 他们坐得离邻居有多近, 以及图层等图案, 利基和边界, 而批量 RNA-seq 跨组织的平均值和分离的单细胞方法失去了位置 (空间转录组学综述, 2023). 创立方法确立原则: 放置在带有独特位置条形码的阵列逆转录引物上的组织学切片返回定量表达以及 mRNA 的二维分布, 首次在小鼠大脑和人类乳腺癌中显示 (独创的空间转录组学方法, 2016).
这些方法分为具有不同故障模式的两类. 基于成像的平台使用高度多重的单分子 FISH 来解码目标基因,无需测序, 而基于测序的平台则使用阵列上的空间条形码加上下一代测序来恢复位置 (空间转录组学的两个技术类别, 2023). 这两类都无法逃脱该领域的核心权衡. 对可追溯至 1987 记录决议之间的紧张关系, 吞吐量和灵敏度,而不是单一的最佳平台 (该领域自己的空间方法分类, 2022).
数字使权衡变得具体. 在一项独立基准测试中,对来自六种癌症类型的匹配 FFPE 人类肿瘤切片运行了五个商业平台, Visium v1 和 v2 使用 55 µm 斑点, 而 Visium HD 使用连续 2 × 2 µm 条码网格 6.5 × 6.5 毫米捕获面积, 大致产生 11 原始分辨率下的百万个 bin, 和 8 微米和 16 通常使用 µm 聚合来代替 (匹配组织平台基准, 2026). 相同的基准测量成像面板 377 Xenium 多组织基因, 5,000 Xenium Prime 基因, 和 1,000 CosMx 通用细胞表征面板的基因, 使用 Xenium 扫描连续区域 1.1 × 2.4 厘米与离散 0.5 × 0.5 CosMx 的毫米视野 (相同基准测量的面板尺寸, 2026). 用于生物标志物发现, 该几何形状决定了罕见的侵入边缘种群是否可以解决, 或者是否将其平均化为 55 µm 点位于其旁边的基质旁边.
为什么肽设计的空间生物学会改变目标优先顺序?
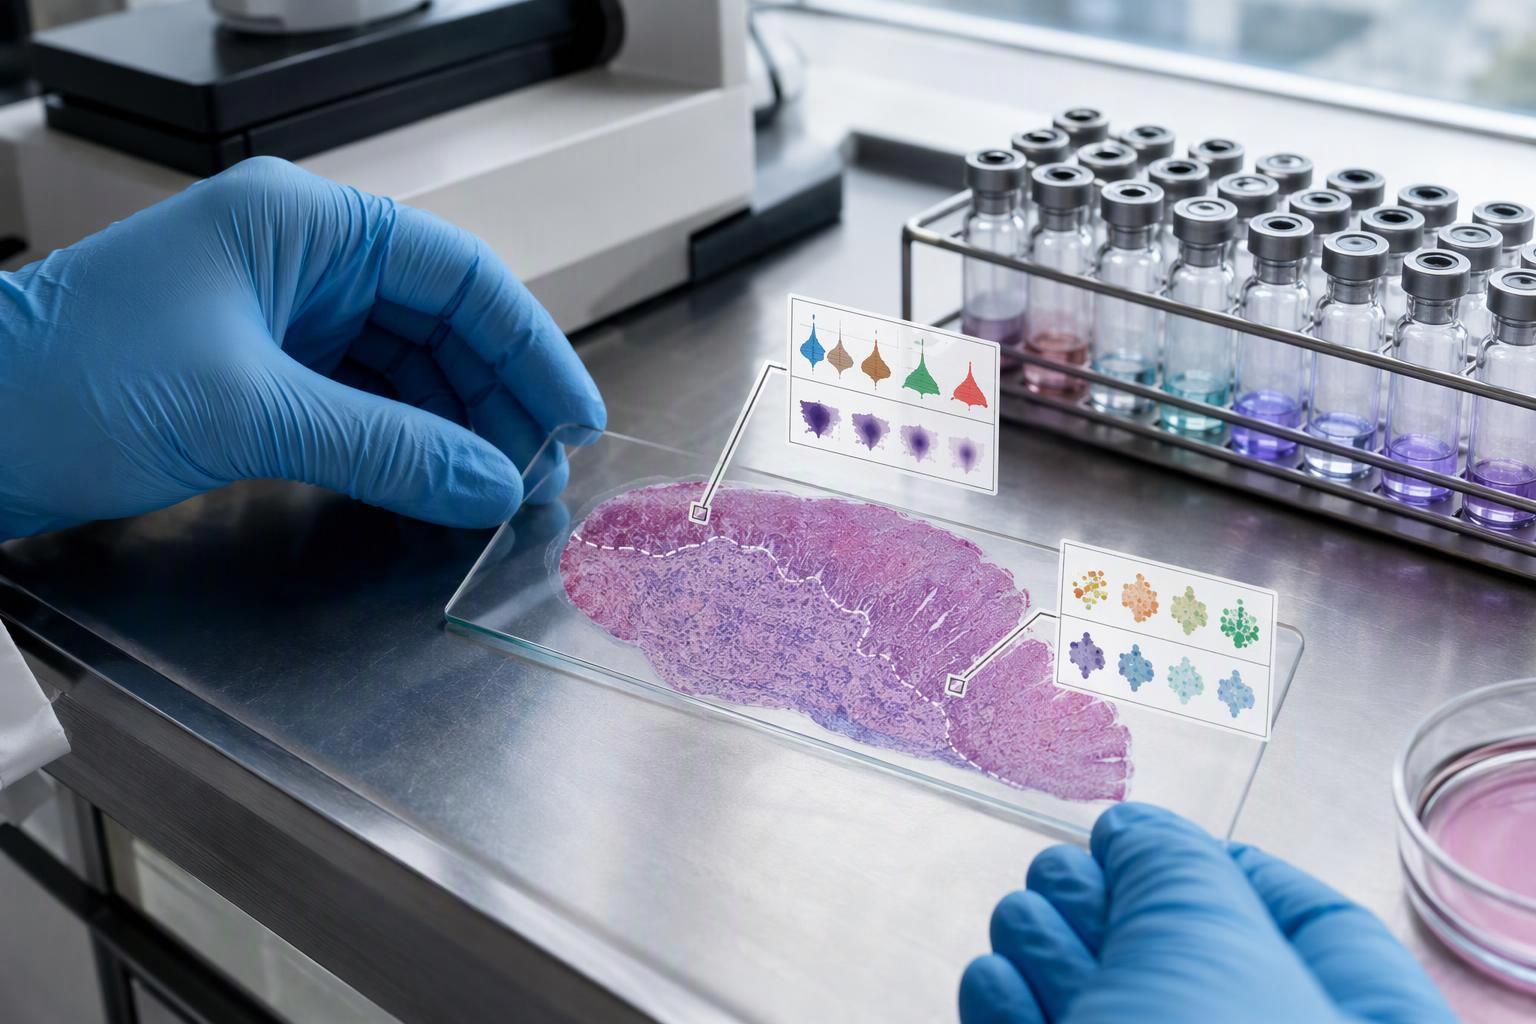
优先级发生变化,因为空间数据将表达水平与表达位置分开, 并且探针必须满足两者. 第一个发布的空间分析规则是在采用该方法之前确认空间信息是必不可少的, 这与肽程序应用于候选目标的测试相同 (已发布的十项空间分析规则, 2026). 如果目标的价值不取决于它所在的位置, 批量测量可以更便宜地回答这个问题.
使用尊重实验单位的分析, 患者或动物复制, 空间依赖性和多重测试. 这些是重要的设计检查; 所引用的来源并未证明统计数据是大多数基于组织的计划失败的地方.
这是肽设计空间生物学改变目标优先顺序的实际意义: 排名标准从丰富度转变为特定区域内可获取的丰富度. 在探针无法到达的区域中富集的转录物的等级低于测定可以采样的表面上中等表达的靶标. 重构的证据是结构性的而非统计性的, 它来自于同一切片中测量的 RNA 和蛋白质之间的不一致, 下一节将讨论.
局部表达和细胞状态图如何成为肽探针设计标准?
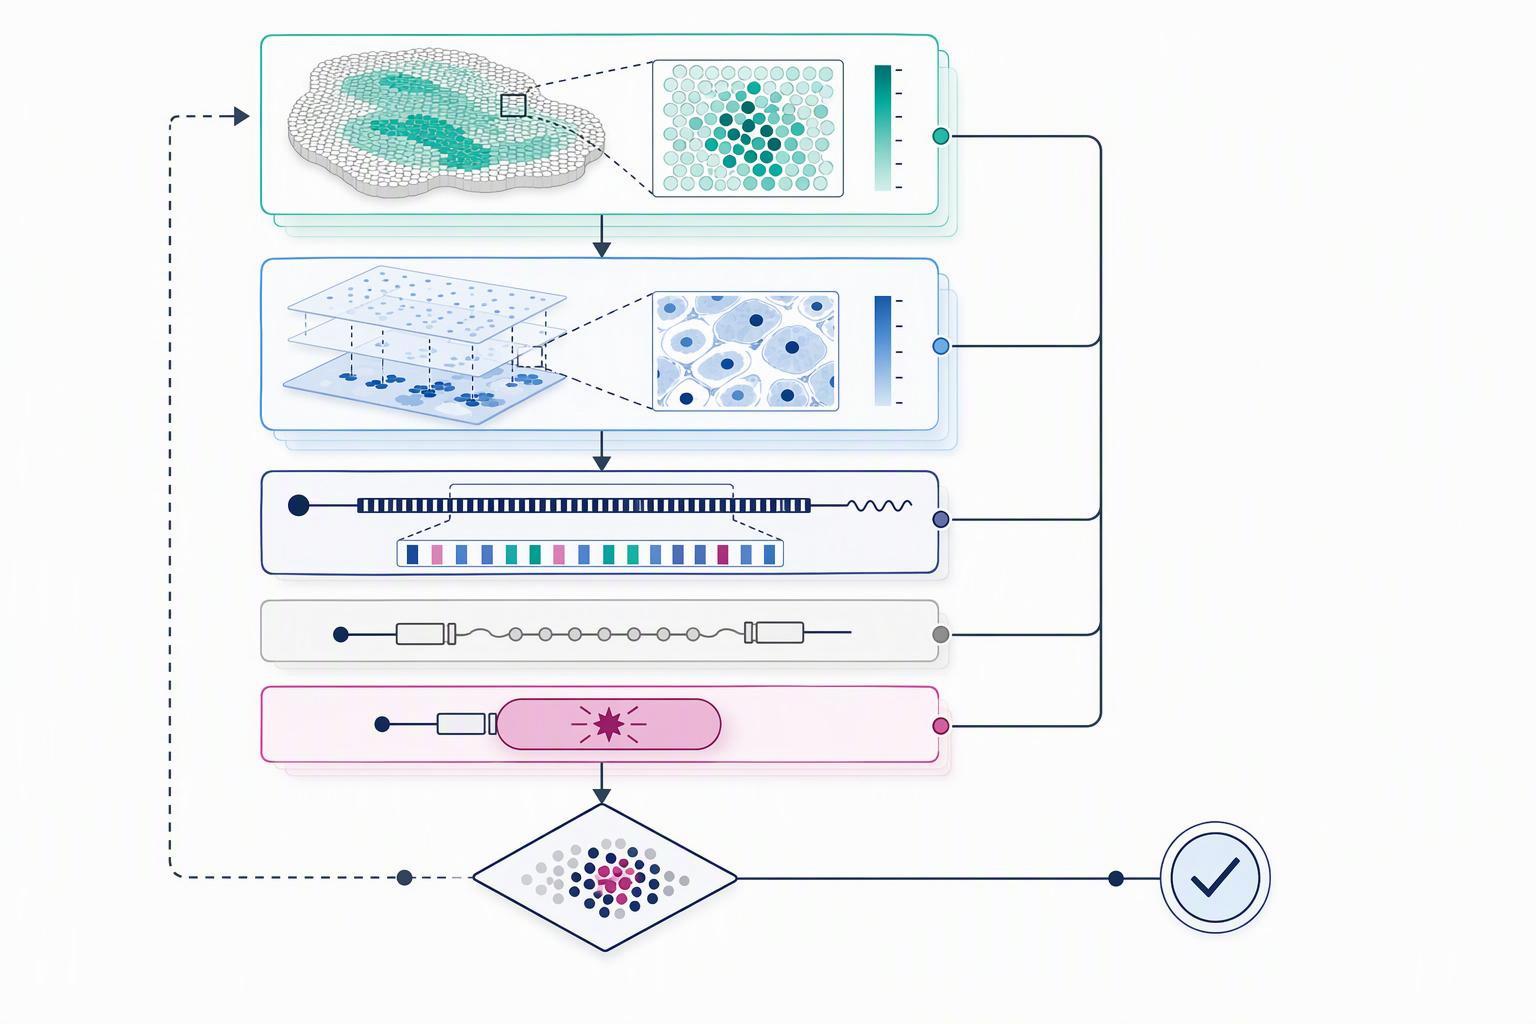
探头由三部分组成, 空间数据限制了这三个因素. 主要文献将探针定义为靶向部分, 连接子和报告基团, 并指出蛋白酶靶向探针需要对目标蛋白酶具有选择性的肽识别序列以及报告基因 (如何构建和选择肽探针, 2025). 本地化数据直接输入第一部分: 识别序列必须与探针将采样的隔室中存在的目标相匹配.
同一来源得出了设计区别,空间地图使之具有可操作性. 基于底物的探针会放大信号,因为一种酶可以处理许多探针分子, 而基于抑制剂的探针以共价和化学计量方式结合,并直接读出催化功能 (如何构建和选择肽探针, 2025). 显示目标酶仅限于的细胞状态图 定制肽工厂 一小部分地区主张放大架构, 因为化学计量读数将受到该区域包含的目标分子数量的限制. 规定的体内要求同样具体: 高目标选择性, 意味着对具有相似特异性的脱靶酶的切割具有抵抗力, 快速激活动力学,几分钟内发出信号, 循环稳定性和良好的药代动力学 (如何构建和选择肽探针, 2025).
肽化学本身已调整至成像级精度, 这对设计的探针可以实现的目标设定了期望. 合理重新设计的 E/K 线圈对达到 4 Peptide-PAINT 中的纳米定位精度, 反对 3.6 nm DNA-PAINT, 将成像肽缩短至 K18 时,精度降低至 8.5 纳米, 并且这些配对跨越了广泛的亲和力范围: E3/K3 于 21 解离常数接近的氨基酸 20 纳米, E22/K19近 81 纳米, 和E22/K18附近 1.7 微米 (如何调整肽对以进行成像, 2020). 结合动力学和亲和力是设计变量, 肽的不固定特性. 同样的逻辑也适用于组织探针: 序列, 连接器和报告器各自移动检测阈值.
标签策略如何改变空间读数的显示内容?
标签决定读数报告哪个分子层, 并且各层不同意. 在匹配组织基准中, 空间 RNA-蛋白质相关性平均约为 0.1 跨越所有基因和样本, 大致反对 0.7 来自 CPTAC 的七种癌症类型的匹配大块肿瘤样本 (匹配组织平台基准, 2026). 该研究的空间蛋白质组学部门在相同切片上使用了 35 种蛋白质免疫肿瘤学面板. 因此,仅根据转录本数据设计的探针是针对原位预测蛋白质丰度的测量进行设计的, 即使整体相关性看起来令人放心.
不一致并不统一, 这对于面板设计很重要. 同一项研究发现了基因间三种不同的 RNA-蛋白质一致性模式,而不是一种不一致率 (匹配组织平台基准, 2026). 有些目标会在层之间进行跟踪,有些则不会, 因此,仅针对转录信号验证探针的程序正在测试不一致类别的错误层. 实际的响应是选择报告探针将遇到的层的标签: 基于抗体的表面蛋白可及性读数, 用于表达映射的转录本读数, 以及需要多重蛋白质靶标的质量标签读数.
无标记方法消除了抗体问题,但也有其自身的限制. 每次实验无需标记或抗体即可对数千个分子进行质谱成像成像, 商业 MALDI-MSI 在某些仪器上达到 5–10 µm 横向分辨率, 与大气压 MALDI 使用新颖的光学系统达到 1.4 µm 和传输模式 MALDI,具有激光后电离达到 600 脑组织中的纳米 (无标记质谱成像, 2024). 该解决方案的代价是探针设计者必须进行计划: 在 MALDI MSI 中, 随着像素尺寸的减小,高空间分辨率的蛋白质成像会丢失已消融且可检测的分析物, 和矩阵晶体尺寸会严重限制可实现的分辨率 (是什么限制了 MALDI 空间分辨率, 2026). 更高的分辨率和更低的灵敏度相结合.
应如何从空间数据中选择分析格式和对照?
该格式遵循关于细胞密度和隔室大小的空间数据的内容, 并且控件遵循格式. 由于光学拥挤,基于成像的面板仍保持在数百到数千个基因范围内, 更多杂交轮次导致结合错误风险上升, 成像时间长、成像面积小, 因此,目前任何一个原位平台都无法提供假定全转录组覆盖的格式 (空间转录组学的两个技术类别, 2023).
在解释定位之前评估分割和细胞分配质量. 引用的数据集的 QC 指标描述了该平台, 面板及加工版本; 他们没有确定分段是实验室中最常被忽略的控制措施.
质量控制和标准化属于格式决定, 不在它之后. 应去除或标记低质量斑点或基因计数极低或线粒体分数异常高的细胞, 并且每个点不应被视为等同于单个细胞, 因为当斑点包含多个细胞时,基于斑点的数据的文库大小标准化会混淆生物学, 肽补充剂 这就是开发 SpaNorm 等空间感知方法的原因 (空间数据处理的社区工作流程参考, 当前版本). 一个 55 µm 斑点包含多个细胞, 因此,肽测定中的任何每个点强度阈值都会继承该混合物.
如何区分真实的目标定位和基于组织的肽结果中的伪影?
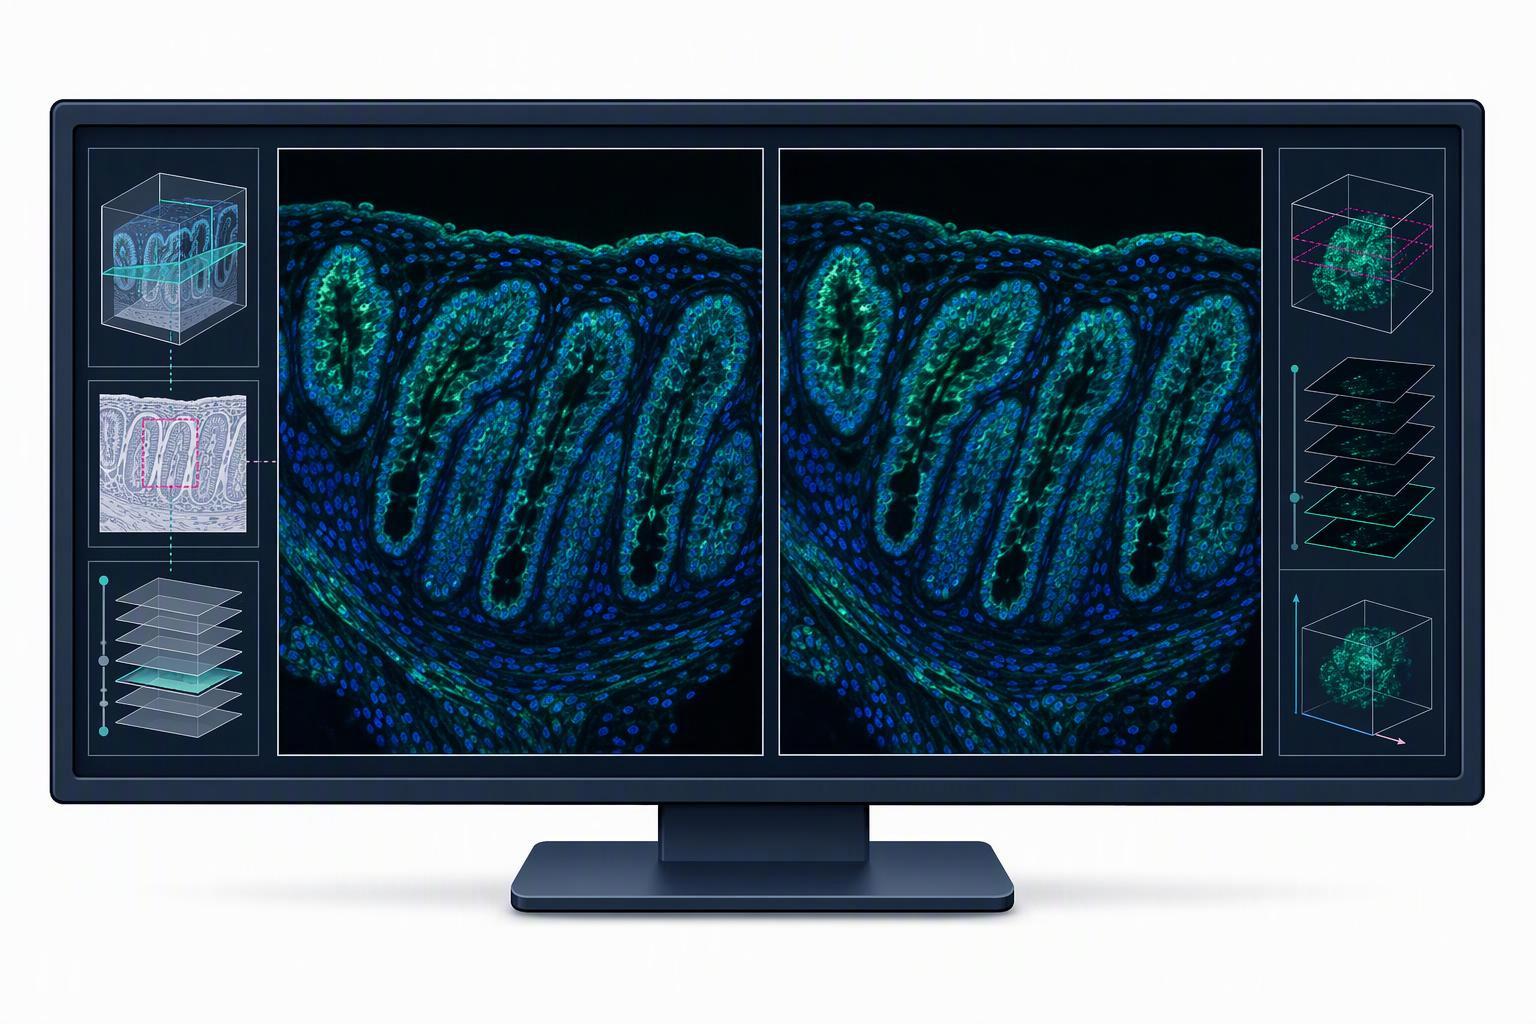
伪影检测从平台自身的几何形状开始, 因为仅采样区域就可以改变答案. 在基准测试中, 在六个样本中的两个中,完整 Xenium 扫描区域的细胞组成估计值与 CosMx 重叠区域的细胞组成估计值不同, 乳房和结直肠, 尽管当仅限于空间匹配的区域时,两个平台大致一致 (匹配组织平台基准, 2026). 在一个扫描区域而不是另一个扫描区域出现富集的目标是采样伪影,除非另有证明. 批发肽制造商
该基准还表明,平台差异并不总是生物性的. Xenium 持续检测到 5% 到 30% 比 CosMx 更多的细胞, 作者将其归因于细分差异: Xenium 使用 DAPI 染色来识别细胞核并通过计算扩展边界, 而 CosMx 结合了核染色和膜染色 (匹配组织平台基准, 2026). 该大小的细胞计数差异会改变每个细胞的标准化, 因此,基于细胞计数的定位声明需要旁边说明的分割方法.
两项进一步检查将信号与伪影分开. 第一的, 该基准最直接可比较的数据集是从一起处理的串行部分生成的, 而 Xenium 5,000 基因和分段数据集是在几个月后使用更新的试剂生成的,与队列中的其他数据集的直接可比性较差, 所以跨平台比较必须带有这个警告 (匹配组织平台基准, 2026). 第二, 对齐本身就是错误的根源: 通过图像编辑器软件中定义的旋转角度和地标位移来对齐 Xenium 和 CosMx 坐标的基准, 而开放数据框架现在提供基于地标的对齐和坐标转换,并在 Xenium plus Visium 乳腺癌数据上进行了演示 (共享空间数据集的开放框架, 2024). 手动对齐步骤是记录的工件源, 不是中立的预处理选择.
空间信息肽工作下一步将走向何方?
数据层正在成为可重用的基础设施,而不是为每个项目定制的工作, 这改变了探测计划的经济性. 该领域的开放框架将空间数据表示为五个基元, 图片, 标签, 点, 形状和表格, 跟踪应用于每个数据集的坐标转换和对齐步骤, 并陈述其目的是多模态空间数据和通用坐标框架的公平集成 (共享空间数据集的开放框架, 2024). 在设计探测器之前可以查询公共空间数据集的团队将其综合预算花在已经拥有位置证据的目标上.
阅读市场数据时应附上其范围, 因为他们不同意建筑. 空间生物学市场估计约为 $1.14B 2026 并预测约为 $2.46B 2031, 关于 17% 年增长率, 范围包括多重免疫荧光, 数字空间剖析, 多重 FISH 和成像质谱流式细胞术仪器, 试剂和服务 (空间生物学市场预测, 2026). 一份不同范围的报告显示空间组学市场规模为 7.11 亿美元 2024, 预计 9.063 亿美元 2026 16.965 亿美元 2030 在一个 16.3% 复合年增长率, 消耗品位于 56.2% 的 2024 收入和北美地区 57.4% (空间组学市场数据, 2025). 两者不是同一个测量值, 将它们混合成一个数字会错误地表述两者. 他们一致同意的是方向和消耗品的组合.
所有这一切的诚实限制是,公共文献中仍然没有明确规定肽探针在组织中的检测阈值. 此处阅读的来源没有给出以 fmol 或 amol 为单位的数字检测限, 或受体密度阈值, 用于组织测定中的肽探针, MALDI 审查指出了分辨率与分析物的权衡,但没有量化下限 (是什么限制了 MALDI 空间分辨率, 2026). 灵敏度随像素大小而下降, 渗透力和背景取决于标签化学, 但团队还不能根据公布的数字进行设计. 这种差距是空间数据集可以帮助内部缩小的最有用的东西, 在进行序列之前测量团队自身组织的阈值.
常见问题解答
空间转录组学可以取代蛋白质水平的目标验证吗?
不. RNA 丰度不是表面蛋白的测量值, 因此转录图谱无法确认目标是否存在, 折叠并可到达细胞表面. 差距足够大,很重要: 在匹配组织平台基准测试中, 空间 RNA 和蛋白质信号大致在 0.1, 而散装肿瘤材料中的相同分析物在大约 0.7 (匹配组织平台基准, 2026). 将转录结果视为运行蛋白质测定的原因, 不能替代它. 肽补充剂
高 HPLC 纯度是否意味着肽探针具有组织特异性?
HPLC面积纯度检测器- 和方法相关的峰面积比, 不一定是目标的质量分数. 它不建立结合选择性. 测试探针身份, 目标识别, 使用适当的控制来组织可及性和相关的脱靶结合.
基于组织的肽研究需要多少次生物重复?
对患者进行重复计数, 动物或样品水平, 绝不在现场或细胞水平. 空间自相关点不是独立的观测值, 并这样对待它们会夸大其重要性, 这是已发布的空间分析规则直接提出的伪复制问题 (已发布的十项空间分析规则, 2026). 数量本身取决于效应大小和组织异质性, 因此,将其与您实际采样的生物单位进行比较.
Visium和Xenium数据集可以直接比较吗?
仅当比较尊重数据的生成方式时. 在同一运行中一起处理的串行部分具有可比性; 相隔数月生成的数据集, 在不同的试剂版本或更新的面板上, 不是, 因为测量的面板和化学成分不同. 基准测试本身的警告也有这个限制, 及其面板尺寸说明了分布: 377 Xenium 多组织基因, 5,000 对于 Xenium Prime 和 1,000 用于 CosMx 通用细胞表征面板 (匹配组织平台基准, 2026). 比赛平台, 在将两个数据集放在一个轴上之前进行面板和处理批处理.
当空间RNA和蛋白质不一致时我该怎么办?
将分歧视为预期情况而不是异常情况, 并在蛋白质水平上解决它. 不一致是组织中这两层的基线行为, 并不表示某个数据集已损坏, 因此接下来的决定是哪种测量可以回答您的问题. 如果问题是探测器能否到达给定隔间中的目标, 蛋白质读数决定它, 转录图提供了该答案周围的位置上下文.
结论
空间数据改变了肽设计决策,丰度不再是唯一标准. 匹配组织基准大约为 0.1 空间RNA-蛋白质相关性大致与 0.7 最明显的证据表明,仅根据转录本排名设计的探针是针对错误的层进行设计的 (匹配组织平台基准, 2026). 使组织结果站得住脚的控制措施同样具体: 计算样本水平的重复次数, 说出分割方法, 并将采样面积视为可以移动答案的变量.
开始这项工作的团队的下一步是在提交序列之前阅读该方法. 已发布的十项空间分析规则是一个简短的内容, 涵盖平台选择的实用清单, 工作流程结构, 细分工具和承认技术限制的要求, 在第一部分被剪辑之前,它们值得一小时 (已发布的十项空间分析规则, 2026). 将它们与匹配组织基准一起阅读, 并在决定它应该识别什么之前决定你的探头必须到达哪个隔间.