Réponse rapide
A target that looked strong in bulk data can dissolve once you place it in tissue. The transcript is there in the lysate, the ranking looks convincing, and the…
Qu’est-ce que la biologie spatiale ajoute que les méthodes groupées et unicellulaires n’apportent pas?
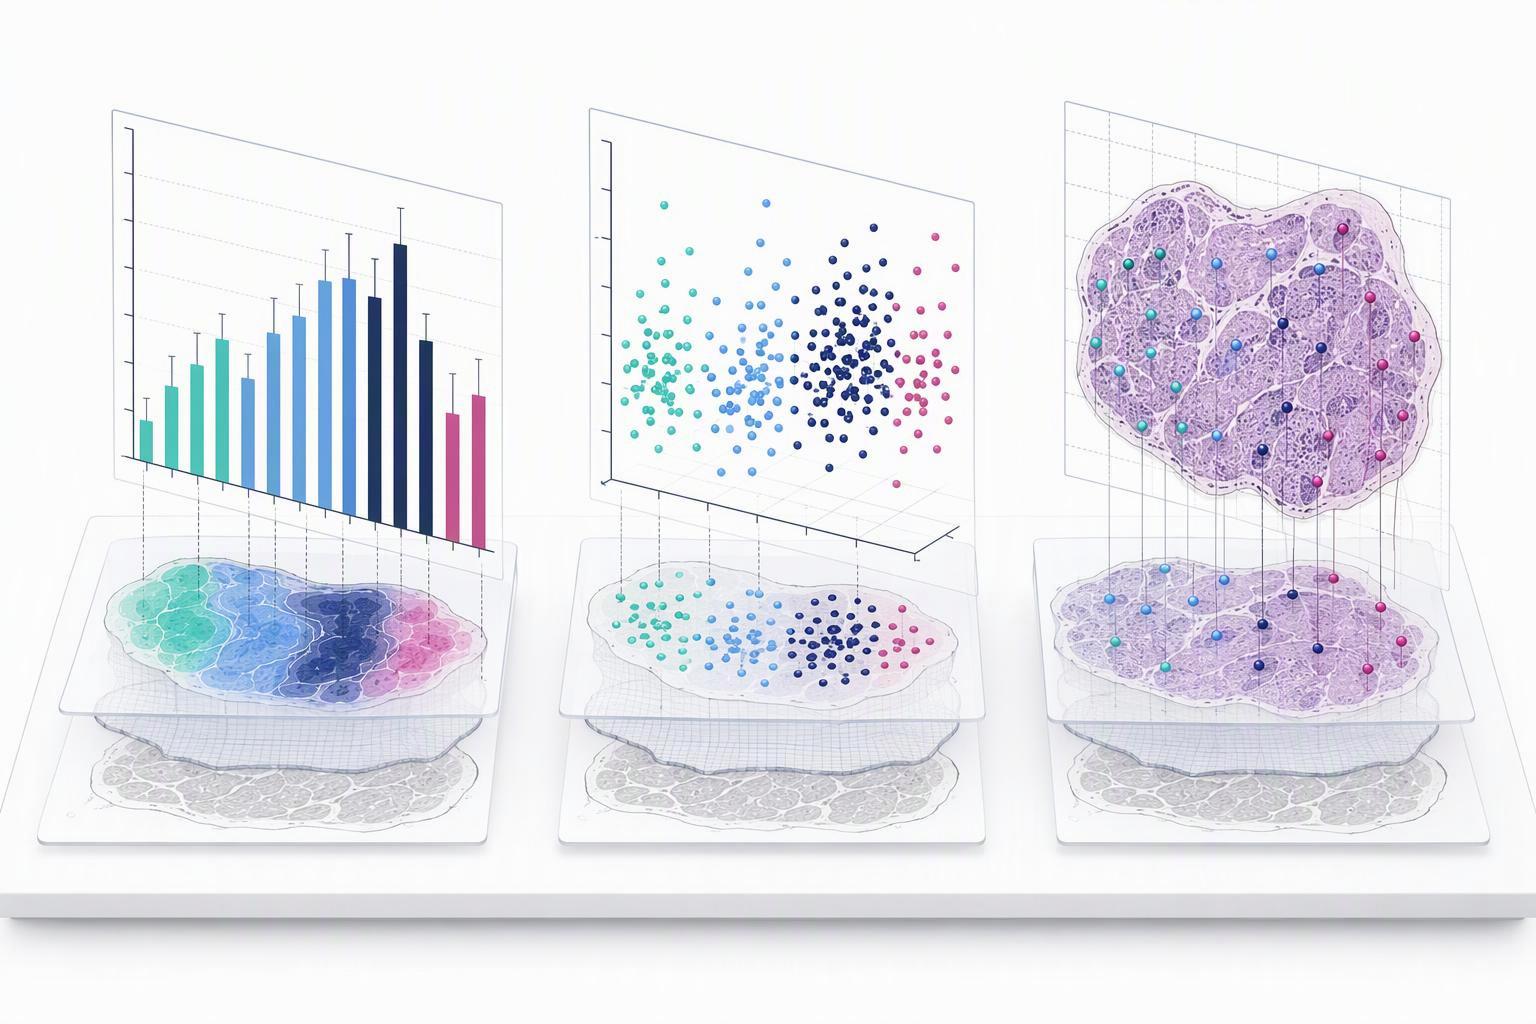
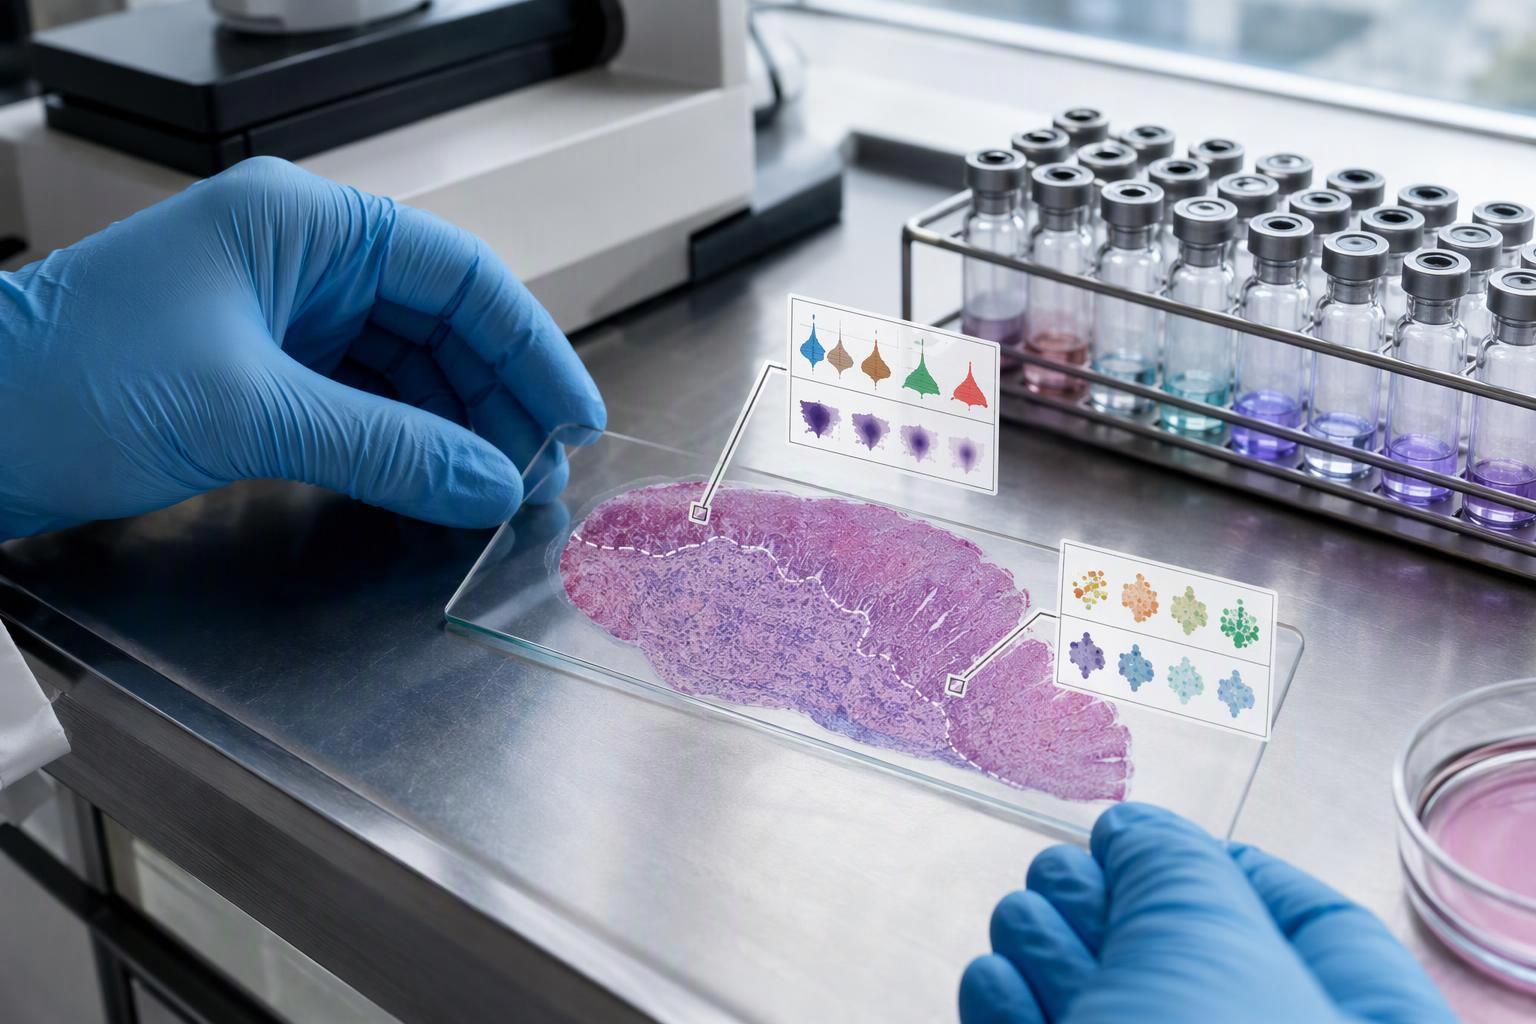
Vente en gros de polypeptides synthétiques Peptides en solution La position est la variable que le séquençage en masse détruit, et c'est la variable dont une sonde peptidique doit survivre. La transcriptomique spatiale mesure l'expression des gènes ainsi que les coordonnées physiques de l'ARN dans les tissus intacts, il détermine donc quelles cellules ou régions expriment une transcription, à quel point ils sont assis à proximité de leurs voisins, et des motifs tels que des calques, niches et limites, alors que les moyennes de séquençage d'ARN en vrac dans les tissus et les méthodes unicellulaires dissociées perdent leur position (revue de la transcriptomique spatiale, 2023). La méthode fondatrice a établi le principe: les coupes histologiques placées sur des amorces de transcription inverse portant des codes-barres de position uniques renvoient une expression quantitative ainsi que la distribution bidimensionnelle des ARNm, montré pour la première fois dans le cancer du cerveau de souris et du sein humain (la méthode originale de transcriptomique spatiale, 2016).
Les méthodes sont divisées en deux classes avec des modes de défaillance différents. Les plates-formes basées sur l'imagerie utilisent du FISH à molécule unique hautement multiplexé pour décoder les gènes ciblés sans séquençage, tandis que les plates-formes basées sur le séquençage utilisent des codes-barres spatiaux sur un réseau ainsi qu'un séquençage de nouvelle génération pour restaurer la position. (les deux cours technologiques en transcriptomique spatiale, 2023). Aucune des deux classes n’échappe au compromis central du domaine. Une revue organisée de la littérature remontant à 1987 documente la tension entre la résolution, débit et sensibilité plutôt qu’une seule meilleure plateforme (la propre taxonomie des méthodes spatiales du domaine, 2022).
Les chiffres rendent le compromis concret. Dans le cadre d'un benchmark indépendant qui a exécuté cinq plates-formes commerciales sur des coupes de tumeurs humaines FFPE correspondantes provenant de six types de cancer, Utilisation de Visium v1 et v2 55 taches µm, tandis que Visium HD utilise un 2 × 2 grille de codes-barres µm sur un 6.5 × 6.5 zone de capture en mm, cédant à peu près 11 millions de bacs en résolution native, avec 8 µm et 16 agrégations µm généralement utilisées à la place (la référence des plateformes de tissus appariés, 2026). La même référence a mesuré les panneaux d'imagerie à 377 gènes pour Xenium Multi-Tissue, 5,000 gènes pour Xenium Prime, et 1,000 gènes pour le panel CosMx Universal Cell Characterization, avec Xenium scannant une zone continue jusqu'à 1.1 × 2.4 cm contre discret 0.5 × 0.5 champs de vision mm sur CosMx (les tailles de panneau mesurées par le même benchmark, 2026). Pour la découverte de biomarqueurs, cette géométrie décide si une population rare de marge invasive peut être résolue, ou si la moyenne est calculée en 55 µm à côté du stroma à côté.
Pourquoi la biologie spatiale pour la conception de peptides modifie-t-elle la priorisation des cibles?
La priorisation change car les données spatiales séparent le niveau d'expression de l'emplacement de l'expression, et une sonde doit satisfaire à la fois. La première règle publiée pour l'analyse spatiale est de confirmer que les informations spatiales sont essentielles avant de s'engager dans la méthode., qui est le même test qu'un programme peptidique devrait appliquer à une cible candidate (les dix règles publiées pour l'analyse spatiale, 2026). Si la valeur d’une cible ne dépend pas de l’endroit où elle se situe, une mesure globale répond à la question à moindre coût.
Utiliser une analyse respectueuse de l'unité expérimentale, réplication sur un patient ou un animal, dépendance spatiale et tests multiples. Ce sont des contrôles de conception importants; les sources citées n'établissent pas que les statistiques sont le point où la plupart des programmes basés sur les tissus échouent.
C’est le sens pratique dans lequel la biologie spatiale pour la conception des peptides modifie la priorisation des cibles.: le critère de classement passe de l'abondance à l'abondance accessible dans un compartiment défini. Une transcription enrichie dans une région que la sonde ne peut pas atteindre se situe en dessous d'une cible modérément exprimée sur une surface que le test peut échantillonner.. La preuve de ce recadrage est structurelle plutôt que statistique., et cela vient de la discordance entre ARN et protéine mesurée dans les mêmes coupes, auquel les sections suivantes abordent.
Comment l’expression localisée et les cartes d’état cellulaire deviennent-elles des critères de conception de sondes peptidiques?
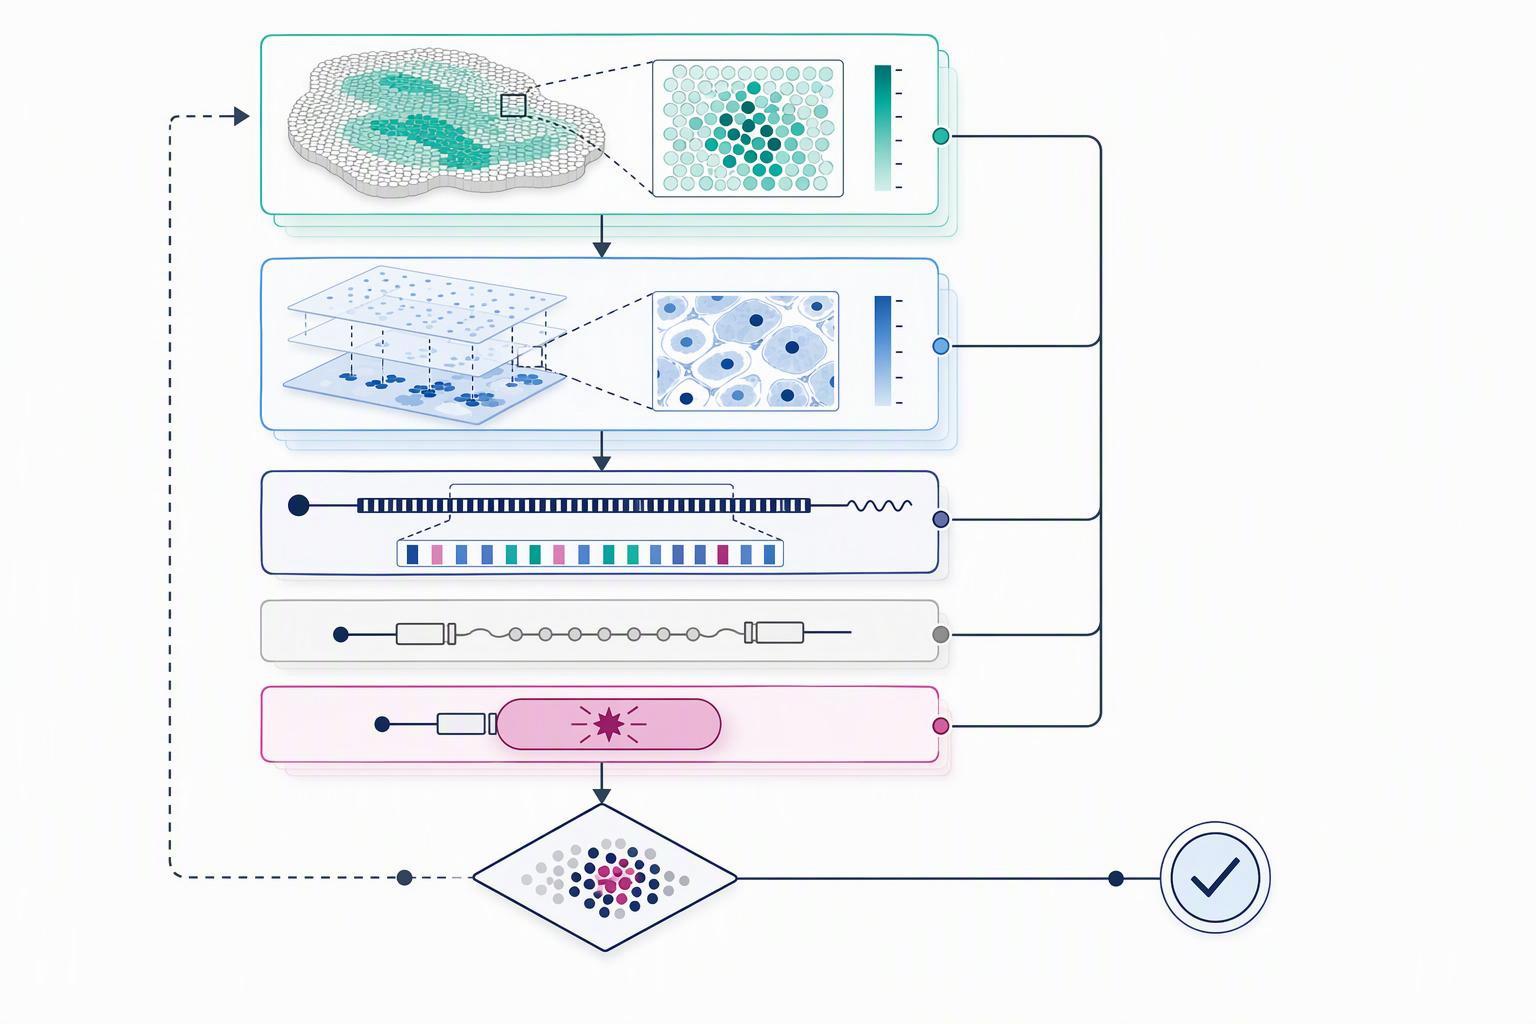
Une sonde comporte trois parties, et les données spatiales contraignent les trois. La littérature principale définit une sonde comme un fragment de ciblage, un groupe de liaison et un groupe de reporters, et déclare que les sondes ciblées sur la protéase nécessitent une séquence de reconnaissance peptidique sélective pour la protéase cible ainsi qu'un rapporteur. (comment les sondes peptidiques sont construites et sélectionnées, 2025). Les données de localisation alimentent directement la première partie: la séquence de reconnaissance doit correspondre à une cible présente dans le compartiment que la sonde échantillonnera.
La même source établit une distinction de conception que les cartes spatiales rendent exploitable. Les sondes basées sur un substrat amplifient le signal car une enzyme traite de nombreuses molécules sondes, tandis que les sondes basées sur des inhibiteurs se lient de manière covalente et stœchiométrique et donnent une lecture directe de la fonction catalytique (comment les sondes peptidiques sont construites et sélectionnées, 2025). Une carte de l'état cellulaire qui montre une enzyme cible limitée à Usine de peptides personnalisés une petite région plaide pour une architecture amplificatrice, car la lecture stœchiométrique sera limitée par le nombre de molécules cibles que contient la région. Les exigences in vivo énoncées sont tout aussi concrètes: sélectivité cible élevée, ce qui signifie une résistance au clivage par des enzymes non ciblées avec une spécificité similaire, cinétique d'activation rapide avec signal en quelques minutes, stabilité circulatoire et pharmacocinétique favorable (comment les sondes peptidiques sont construites et sélectionnées, 2025).
La chimie des peptides elle-même a été adaptée à une précision de qualité imagerie, qui définit les attentes quant à ce qu'une sonde conçue peut réaliser. Une paire de bobines E/K rationnellement repensée a atteint 4 précision de localisation nm dans Peptide-PAINT, contre 3.6 nm pour DNA-PAINT, tout en raccourcissant le peptide imageur à K18, la précision a été réduite à 8.5 nm, et les paires couvrent une large gamme d'affinité: E3/K3 à 21 acides aminés avec une constante de dissociation proche 20 nM, E22/K19 à proximité 81 nM, et E22/K18 à proximité 1.7 µM (comment les paires de peptides sont réglées pour l'imagerie, 2020). La cinétique de liaison et l'affinité sont des variables de conception, propriétés non fixées des peptides. La même logique s'applique à une sonde tissulaire: la séquence, l'éditeur de liens et le rapporteur déplacent chacun le seuil de détection.
Comment la stratégie d'étiquetage change-t-elle ce qu'une lecture spatiale peut afficher?
L'étiquette détermine quelle couche moléculaire la lecture rapporte, et les couches ne sont pas d'accord. Dans le benchmark de tissus appariés, corrélation spatiale ARN-protéine en moyenne d'environ 0.1 dans tous les gènes et échantillons, contre à peu près 0.7 dans des échantillons de tumeurs en vrac appariés du CPTAC pour sept types de cancer (la référence des plateformes de tissus appariés, 2026). Le volet protéomique spatiale de cette étude a utilisé un panel d'immuno-oncologie de 35 protéines sur les mêmes sections.. Une sonde conçue à partir des seules données de transcription est donc conçue contre une mesure qui prédit mal l'abondance des protéines in situ., même là où la corrélation globale semble rassurante.
La discordance n'est pas uniforme, ce qui est important pour la conception des panneaux. La même étude a identifié trois modèles de concordance ARN-protéines distincts entre les gènes plutôt qu'un seul taux de discordance. (la référence des plateformes de tissus appariés, 2026). Certaines cibles suivront entre les couches et d'autres non., donc un programme qui valide une sonde uniquement par rapport au signal de transcription teste la mauvaise couche pour les classes discordantes. La réponse pratique consiste à choisir l'étiquette qui indique la couche que la sonde rencontrera.: une lecture basée sur les anticorps pour l'accessibilité des protéines de surface, une lecture de transcription pour le mappage d'expression, et une lecture d'étiquettes de masse là où des cibles protéiques multiplexées sont nécessaires.
Les approches sans marquage éliminent la question des anticorps mais imposent leurs propres contraintes. L’imagerie par spectrométrie de masse image des milliers de molécules par expérience sans marqueurs ni anticorps, et le MALDI-MSI commercial atteint une résolution latérale de 5 à 10 µm sur certains instruments, avec MALDI à pression atmosphérique utilisant un nouveau système optique atteignant 1.4 µm et MALDI en mode transmission avec post-ionisation laser atteignant 600 nm dans le tissu cérébral (imagerie par spectrométrie de masse sans étiquette, 2024). La résolution a un coût qu'un concepteur de sonde doit prévoir: dans MALDI MSI, l'imagerie protéique à haute résolution spatiale perd l'analyte ablation et détectable à mesure que la taille des pixels diminue, et la taille des cristaux de la matrice peut limiter considérablement la résolution réalisable (ce qui limite la résolution spatiale MALDI, 2026). Une résolution plus élevée et une sensibilité plus faible voyagent ensemble.
Comment le format de test et les contrôles doivent-ils être choisis à partir des données spatiales?
Le format découle de ce que disent les données spatiales sur la densité cellulaire et la taille des compartiments., et les contrôles découlent du format. Les panels basés sur l’imagerie restent dans la gamme de quelques centaines à milliers de gènes en raison de l’encombrement optique, risque croissant d’erreur de liaison avec davantage de cycles d’hybridation, temps d'imagerie long et petite zone d'imagerie, donc un format qui suppose une couverture complète du transcriptome n'est disponible aujourd'hui sur aucune des deux plates-formes in situ (les deux cours technologiques en transcriptomique spatiale, 2023).
Évaluer la qualité de la segmentation et de l’attribution des cellules avant d’interpréter la localisation. Les métriques QC de l'ensemble de données cité décrivent cette plate-forme, version panneau et traitement; ils n'établissent pas que la segmentation est le contrôle le plus fréquemment omis dans les laboratoires.
Le contrôle qualité et la normalisation font partie de la décision de format, pas après. Les taches ou cellules de mauvaise qualité avec un nombre de gènes extrêmement faible ou des fractions mitochondriales anormalement élevées doivent être supprimées ou signalées., et chaque point ne doit pas être traité comme équivalent à une seule cellule, parce que la normalisation de la taille d'une bibliothèque de données basées sur des spots confond la biologie lorsque les spots contiennent plusieurs cellules, Suppléments peptidiques c'est pourquoi des méthodes spatiales telles que SpaNorm ont été développées (la référence du workflow communautaire pour le traitement des données spatiales, version actuelle). UN 55 La tache µm contient plusieurs cellules, donc tout seuil d'intensité par point dans un test peptidique hérite de ce mélange.
Comment distinguer la véritable localisation d'une cible d'un artefact dans les résultats peptidiques tissulaires?
La détection des artefacts commence par la propre géométrie de la plateforme, parce que la zone d'échantillonnage à elle seule peut modifier la réponse. Dans le benchmark, les estimations de la composition cellulaire de la région numérisée complète de Xenium différaient de celles de la zone de chevauchement CosMx dans deux des six échantillons, sein et colorectal, même si les deux plates-formes étaient globalement d'accord lorsqu'elles étaient limitées à des régions spatialement assorties (la référence des plateformes de tissus appariés, 2026). Une cible qui semble enrichie dans une zone d'analyse et pas dans une autre est un artefact d'échantillonnage jusqu'à preuve du contraire.. Fabricant de peptides en gros
Le benchmark montre également que les différences entre les plateformes ne sont pas toujours biologiques.. Xenium détecté systématiquement 5% à 30% plus de cellules que CosMx, que les auteurs attribuent aux différences de segmentation: Xenium utilise la coloration DAPI pour identifier les noyaux et repousse les limites par calcul, tandis que CosMx intègre à la fois la coloration nucléaire et membranaire (la référence des plateformes de tissus appariés, 2026). Une différence de nombre de cellules de cette taille modifie toute normalisation par cellule, donc une revendication de localisation basée sur le nombre de cellules nécessite la méthode de segmentation indiquée à côté.
Deux vérifications supplémentaires séparent le signal de l'artefact. D'abord, les ensembles de données les plus directement comparables du benchmark ont été générés à partir de sections en série traitées ensemble, tandis que le gène Xenium 5 000 et les ensembles de données segmentés ont été générés des mois plus tard avec des réactifs mis à jour et sont moins directement comparables au reste de la cohorte., les comparaisons multiplateformes doivent donc comporter cette mise en garde (la référence des plateformes de tissus appariés, 2026). Deuxième, l'alignement lui-même est une source d'erreur: les coordonnées Xenium et CosMx alignées par référence par angles de rotation et décalages de points de repère définis dans le logiciel d'édition d'images, considérant qu'un cadre de données ouvert fournit désormais un alignement basé sur des points de repère et des transformations coordonnées démontrées sur les données Xenium plus Visium sur le cancer du sein (le cadre ouvert pour le partage d'ensembles de données spatiales, 2024). Les étapes d'alignement manuel sont une source d'artefacts documentée, pas un choix de prétraitement neutre.
Où va le travail peptidique spatialement informé ensuite?
La couche de données devient une infrastructure réutilisable plutôt qu'un effort sur mesure par projet, et cela change l'économie d'un programme de sonde. Le cadre ouvert pour le champ représente les données spatiales sous forme de cinq primitives, photos, étiquettes, points, formes et tableaux, suit les transformations de coordonnées et les étapes d'alignement appliquées à chaque ensemble de données, et énonce son objectif en tant qu'intégration FAIR de données spatiales multimodales et de cadres de coordonnées communs (le cadre ouvert pour le partage d'ensembles de données spatiales, 2024). Une équipe capable d'interroger des ensembles de données spatiales publiques avant de concevoir une sonde dépense son budget de synthèse sur des cibles qui disposent déjà de preuves de position..
Les chiffres du marché doivent être lus avec leurs périmètres joints, parce qu'ils ne sont pas d'accord par construction. Le marché de la biologie spatiale était estimé à environ 1,14 milliard de dollars en 2026 et prévu à environ 2,46 milliards de dollars d'ici 2031, à propos 17% croissance annuelle, dans un domaine qui inclut l'immunofluorescence multiplex, profilage spatial numérique, instruments multiplex FISH et de cytométrie de masse par imagerie, réactifs et services (les prévisions du marché de la biologie spatiale, 2026). Un rapport d'une portée différente estime le marché des omiques spatiales à 711,0 millions de dollars en 2024, 906,3 millions de dollars estimés pour 2026 et 1 696,5 millions de dollars par 2030 à un 16.3% TCAC, avec des consommables à 56.2% de 2024 chiffre d'affaires et Amérique du Nord à 57.4% (les données du marché des omiques spatiales, 2025). Les deux ne sont pas la même mesure, et les mélanger en un seul chiffre donnerait une fausse idée des deux. Ce sur quoi ils sont d’accord, c’est la direction et le mélange de consommables.
La limite honnête à tout cela est que le seuil de détection d’une sonde peptidique dans les tissus reste mal précisé dans la littérature publique.. Aucune source lue ici ne donne une limite de détection numérique en fmol ou amol, ou un seuil de densité de récepteur, pour une sonde peptidique dans un test tissulaire, et la revue MALDI indique le compromis résolution/analyte sans quantifier de plancher (ce qui limite la résolution spatiale MALDI, 2026). La sensibilité diminue avec la taille des pixels, et la pénétration et l'arrière-plan dépendent de la chimie de l'étiquette, mais une équipe ne peut pas encore concevoir sur la base d'un numéro publié. Cet écart est la chose la plus utile qu’un ensemble de données spatiales puisse aider à combler en interne, en mesurant le seuil sur les propres tissus de l’équipe avant de s’engager dans une séquence.
Foire aux questions
La transcriptomique spatiale peut-elle remplacer la validation des cibles au niveau des protéines?
Non. L'abondance de l'ARN n'est pas une mesure des protéines de surface, donc une carte de transcription ne peut pas confirmer qu'une cible est présente, plié et accessible à la surface de la cellule. L'écart est suffisamment grand pour avoir de l'importance: dans le benchmark de la plateforme de tissus appariés, les signaux spatiaux d’ARN et de protéines se suivaient à environ 0.1, tandis que les mêmes analytes dans le matériel tumoral en vrac concordaient à environ 0.7 (la référence des plateformes de tissus appariés, 2026). Traitez un résultat de transcription comme une raison pour exécuter le test de protéines, pas pour le remplacer. Suppléments peptidiques
Une pureté HPLC élevée signifie-t-elle qu'une sonde peptidique sera spécifique à un tissu?
La pureté de la zone HPLC est un détecteur- et rapport surface-pic dépendant de la méthode, pas nécessairement la fraction massique de la cible. Il n’établit pas de sélectivité contraignante. Identité de la sonde de test, reconnaissance de cible, accessibilité des tissus et liaison hors cible pertinente à l’aide de contrôles appropriés.
De combien de répétitions biologiques une étude peptidique basée sur les tissus a-t-elle besoin?
Compter les répétitions chez le patient, niveau animal ou échantillon, jamais au niveau ponctuel ou cellulaire. Les taches spatialement autocorrélées ne sont pas des observations indépendantes, et les traiter comme tels gonfle l'importance, qui est le problème de pseudo-réplication que les règles publiées pour l'analyse spatiale évoquent directement (les dix règles publiées pour l'analyse spatiale, 2026). Le nombre lui-même dépend de la taille de l'effet et de l'hétérogénéité des tissus., alors alimentez-le contre l'unité biologique que vous échantillonnez réellement.
Les ensembles de données Visium et Xenium peuvent-ils être comparés directement?
Uniquement lorsque la comparaison respecte la manière dont les données ont été générées. Les sections en série traitées ensemble dans la même exécution sont comparables; ensembles de données produits à des mois d'intervalle, sur différentes versions de réactifs ou avec des panels mis à jour, ne sont pas, parce que le panneau mesuré et la chimie diffèrent. Les propres mises en garde de l’indice de référence portent cette limite, et ses tailles de panneaux illustrent la propagation: 377 gènes pour Xenium Multi-Tissue, 5,000 pour Xenium Prime et 1,000 pour le panel CosMx Universal Cell Characterization (la référence des plateformes de tissus appariés, 2026). Plateforme de correspondance, panneau et lot de traitement avant de placer deux ensembles de données sur un axe.
Que dois-je faire lorsque l'ARN spatial et les protéines ne sont pas d'accord ??
Traitez le désaccord comme un cas attendu plutôt que comme une anomalie, et résolvez-le au niveau des protéines. La discordance est le comportement de base de ces deux couches dans les tissus, ce n'est pas un signe qu'un ensemble de données est cassé, donc la décision qui suit est quelle mesure répond à votre question. Si la question est de savoir si une sonde peut atteindre sa cible dans un compartiment donné, c'est la lecture des protéines qui en décide, et la carte de transcription fournit le contexte de position autour de cette réponse.
Conclusion
Les données spatiales modifient les décisions de conception des peptides au point où l'abondance cesse d'être le seul critère. La référence de tissus appariés est d'environ 0.1 corrélation spatiale ARN-protéine contre environ 0.7 en masse est la preuve la plus claire qu'une sonde conçue à partir du seul classement des relevés de notes est conçue sur la mauvaise couche (la référence des plateformes de tissus appariés, 2026). Les contrôles qui rendent un résultat tissulaire défendable sont tout aussi spécifiques: compter les répétitions au niveau de l'échantillon, indiquer la méthode de segmentation, et traitez la zone d'échantillonnage comme une variable qui peut déplacer la réponse.
La prochaine étape pour une équipe commençant ce travail est de lire la méthode avant de valider la séquence.. Les dix règles publiées pour l'analyse spatiale sont un bref, liste de contrôle pratique couvrant le choix de la plateforme, structure du flux de travail, outils de segmentation et nécessité de reconnaître les limites techniques, et ils valent une heure avant que la première section ne soit coupée (les dix règles publiées pour l'analyse spatiale, 2026). Lisez-les avec la référence des tissus correspondants, et décidez quel compartiment votre sonde doit atteindre avant de décider ce qu'elle doit reconnaître.