Cosa aggiunge la biologia spaziale rispetto ai metodi di massa e a cellula singola??
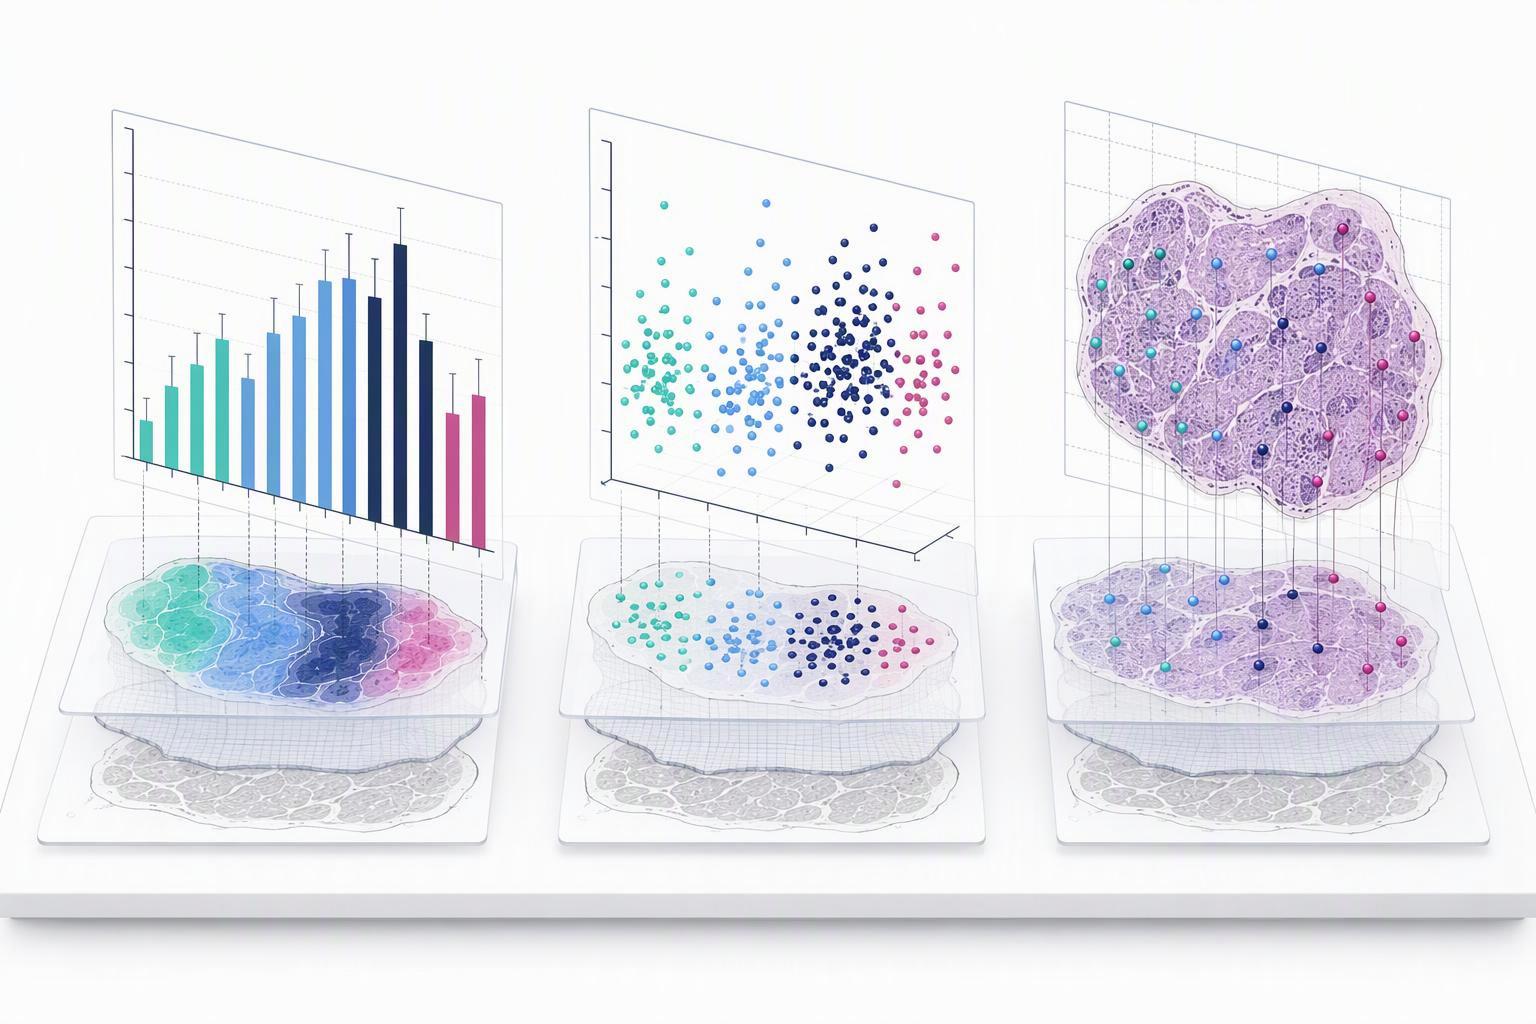
Commercio all'ingrosso di polipeptidi sintetici Peptidi in soluzione La posizione è la variabile che il sequenziamento di massa distrugge, ed è la variabile che una sonda peptidica deve sopravvivere. La trascrittomica spaziale misura l'espressione genica insieme alle coordinate fisiche dell'RNA nel tessuto intatto, quindi risolve quali cellule o regioni esprimono una trascrizione, quanto sono vicini ai loro vicini, e modelli come strati, nicchie e confini, mentre le medie di RNA-seq di massa attraverso il tessuto e i metodi unicellulari dissociati perdono posizione (revisione della trascrittomica spaziale, 2023). Il metodo fondativo ha stabilito il principio: le sezioni istologiche posizionate su primer di trascrizione inversa disposti in serie che trasportano codici a barre posizionali univoci restituiscono l'espressione quantitativa più la distribuzione bidimensionale degli mRNA, mostrato per la prima volta nel cervello di topo e nel cancro al seno umano (il metodo originale della trascrittomica spaziale, 2016).
I metodi si dividono in due classi con diverse modalità di errore. Le piattaforme basate sull'imaging utilizzano FISH a molecola singola altamente multiplexata per decodificare i geni target senza sequenziamento, mentre le piattaforme basate sul sequenziamento utilizzano codici a barre spaziali su un array più il sequenziamento di prossima generazione per ripristinare la posizione (le due classi tecnologiche della trascrittomica spaziale, 2023). Nessuna delle due classi sfugge al compromesso centrale del campo. Una revisione curata della letteratura risalente a 1987 documenta la tensione tra la risoluzione, throughput e sensibilità piuttosto che un'unica piattaforma migliore (la tassonomia dei metodi spaziali propria del settore, 2022).
I numeri rendono concreto il compromesso. In un benchmark indipendente che ha eseguito cinque piattaforme commerciali su sezioni di tumore umano FFPE abbinate provenienti da sei tipi di cancro, Utilizzo di Visium v1 e v2 55 macchie µm, mentre Visium HD utilizza un contiguo 2 × 2 Griglia di codici a barre µm su a 6.5 × 6.5 area di cattura mm, cedendo all'incirca 11 milioni di contenitori a risoluzione nativa, con 8 µm e 16 invece vengono tipicamente utilizzate le aggregazioni µm (il punto di riferimento della piattaforma per tessuti abbinati, 2026). Lo stesso benchmark ha misurato i pannelli di imaging a 377 geni per Xenium Multi-Tissue, 5,000 geni per Xenium Prime, E 1,000 geni per il pannello di caratterizzazione cellulare universale CosMx, con Xenium scansiona un'area continua fino a 1.1 × 2.4 cm contro discreto 0.5 × 0.5 campi visivi di mm su CosMx (le dimensioni del pannello misurate dallo stesso benchmark, 2026). Per la scoperta di biomarcatori, quella geometria decide se una rara popolazione con margine invasivo è risolvibile, o se viene mediata in a 55 punto µm lungo lo stroma adiacente.
Perché la biologia spaziale per la progettazione dei peptidi cambia la priorità degli obiettivi?
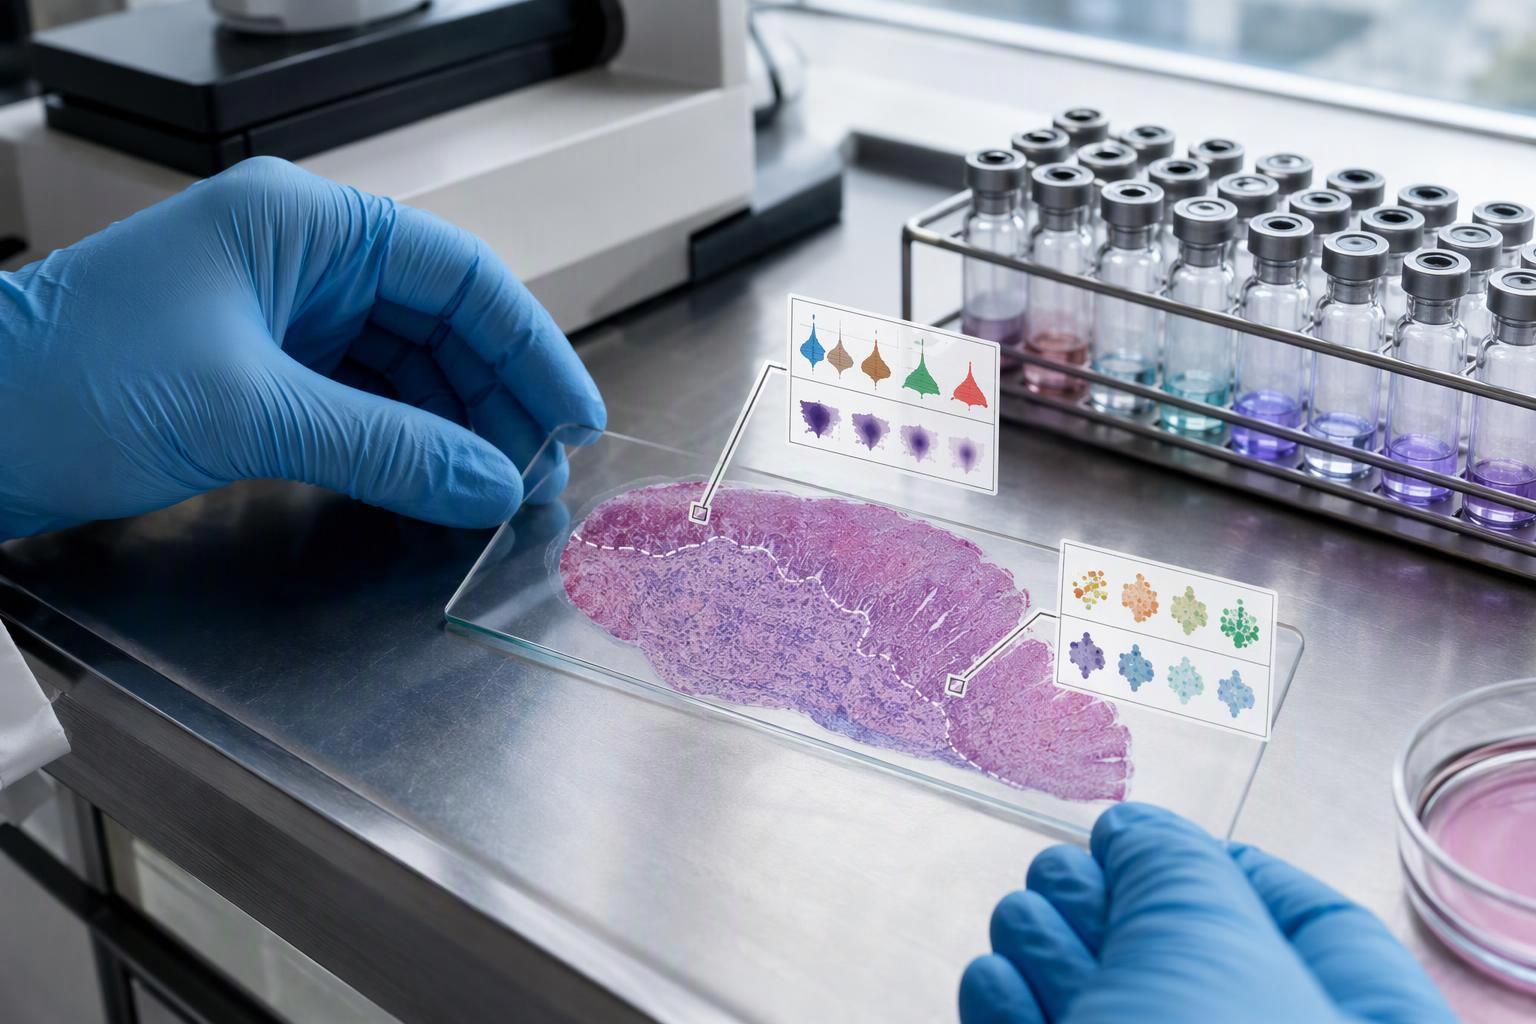
La priorità cambia perché i dati spaziali separano il livello dell'espressione dalla posizione dell'espressione, e una sonda deve soddisfarli entrambi. La prima regola pubblicata per l'analisi spaziale è confermare che le informazioni spaziali sono essenziali prima di impegnarsi nel metodo, che è lo stesso test che un programma peptidico dovrebbe applicare a un bersaglio candidato (le dieci regole pubblicate per l'analisi spaziale, 2026). Se il valore di un obiettivo non dipende da dove si trova, una misurazione collettiva risponde alla domanda in modo più economico.
Utilizzare un'analisi che rispetti l'unità sperimentale, replicazione paziente o animale, dipendenza spaziale e test multipli. Questi sono controlli di progettazione importanti; le fonti citate non stabiliscono che le statistiche siano il punto in cui la maggior parte dei programmi basati sui tessuti falliscono.
Questo è il senso pratico in cui la biologia spaziale per la progettazione dei peptidi modifica la priorità dei target: il criterio di classificazione passa dall'abbondanza all'abbondanza accessibile in un compartimento definito. Una trascrizione arricchita in una regione che la sonda non può raggiungere si colloca al di sotto di un target moderatamente espresso su una superficie che il test può campionare. La prova di tale riformulazione è strutturale piuttosto che statistica, e deriva dalla discordanza tra RNA e proteine misurata nelle stesse sezioni, cui si rivolgono le sezioni successive.
In che modo l'espressione localizzata e le mappe dello stato cellulare diventano criteri di progettazione della sonda peptidica?
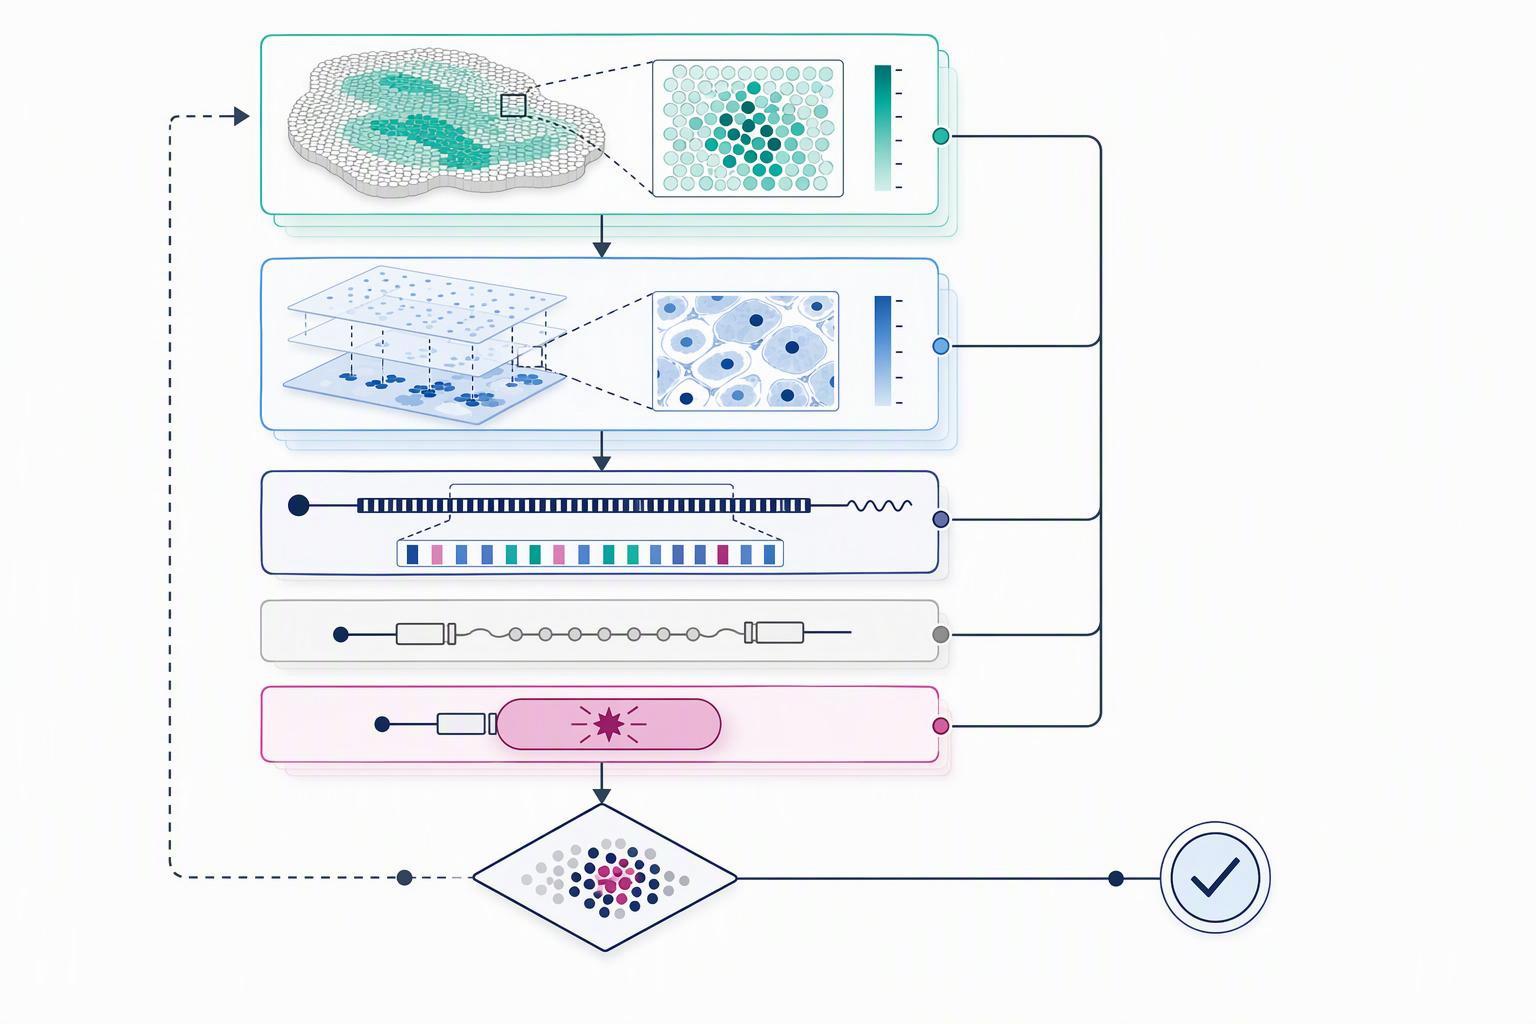
Una sonda è composta da tre parti, e i dati spaziali vincolano tutti e tre. La letteratura primaria definisce una sonda come una porzione di targeting, un linker e un gruppo reporter, e afferma che le sonde mirate alla proteasi necessitano di una sequenza di riconoscimento del peptide selettiva per la proteasi bersaglio più un reporter (come vengono costruite e selezionate le sonde peptidiche, 2025). I dati di localizzazione vengono inseriti direttamente nella prima parte: la sequenza di riconoscimento deve corrispondere a un target presente nel compartimento che la sonda campionerà.
La stessa fonte traccia una distinzione progettuale che le mappe spaziali rendono attuabile. Le sonde basate sul substrato amplificano il segnale perché un enzima elabora molte molecole sonda, mentre le sonde basate sugli inibitori si legano in modo covalente e stechiometrico e forniscono una lettura diretta della funzione catalitica (come vengono costruite e selezionate le sonde peptidiche, 2025). Una mappa dello stato cellulare che mostra un enzima bersaglio limitato a Fabbrica di peptidi personalizzati una piccola regione sostiene l'architettura amplificante, perché la lettura stechiometrica sarà limitata dal numero di molecole bersaglio contenute nella regione. I requisiti in vivo dichiarati sono altrettanto concreti: elevata selettività del bersaglio, ovvero resistenza alla scissione da parte di enzimi fuori bersaglio con specificità simile, Cinetica di attivazione rapida con segnale in pochi minuti, stabilità circolatoria e farmacocinetica favorevole (come vengono costruite e selezionate le sonde peptidiche, 2025).
La stessa chimica dei peptidi è stata ottimizzata per garantire una precisione di livello imaging, che stabilisce un'aspettativa per ciò che una sonda progettata può ottenere. È stata raggiunta una coppia bobina E/K razionalmente riprogettata 4 Precisione di localizzazione nm in Peptide-PAINT, contro 3.6 nm per DNA-PAINT, mentre l'accorciamento del peptide dell'imager a K18 riduce la precisione a 8.5 nm, e le coppie abbracciano un ampio intervallo di affinità: E3/K3 a 21 amminoacidi con una costante di dissociazione vicina 20 nM, E22/K19 vicino 81 nM, e E22/K18 vicino 1.7 µM (come le coppie di peptidi vengono sintonizzate per l'imaging, 2020). La cinetica e l'affinità di legame sono variabili di progettazione, proprietà non fisse dei peptidi. La stessa logica si applica a una sonda tissutale: la sequenza, il linker e il reporter spostano ciascuno la soglia di rilevamento.
In che modo la strategia di etichettatura cambia ciò che una lettura spaziale può mostrare?
L'etichetta determina quale strato molecolare riporta la lettura, e gli strati non sono d'accordo. Nel benchmark dei tessuti abbinati, La correlazione spaziale RNA-proteina è stata mediata approssimativamente 0.1 in tutti i geni e campioni, contro approssimativamente 0.7 in campioni di tumore in massa corrispondenti provenienti dal CPTAC in sette tipi di cancro (il punto di riferimento della piattaforma per tessuti abbinati, 2026). Il braccio di proteomica spaziale di quello studio ha utilizzato un pannello immuno-oncologico di 35 proteine sulle stesse sezioni. Una sonda progettata esclusivamente a partire dai dati di trascrizione viene quindi progettata rispetto a una misurazione che prevede scarsamente l'abbondanza di proteine in situ, anche laddove la correlazione complessiva sembra rassicurante.
La discordanza non è uniforme, che conta per la progettazione del pannello. Lo stesso studio ha identificato tre distinti modelli di concordanza RNA-proteina tra i geni piuttosto che un tasso di discordanza (il punto di riferimento della piattaforma per tessuti abbinati, 2026). Alcuni target verranno tracciati tra i livelli e altri no, quindi un programma che convalida un'indagine solo rispetto al segnale di trascrizione sta testando lo strato sbagliato per le classi discordanti. La risposta pratica è scegliere l'etichetta che riporta lo strato che la sonda incontrerà: una lettura basata su anticorpi per l'accessibilità delle proteine di superficie, una lettura della trascrizione per la mappatura delle espressioni, e una lettura di tag di massa in cui sono necessari bersagli proteici multiplex.
Gli approcci senza etichetta rimuovono la questione degli anticorpi ma impongono i propri vincoli. L'imaging della spettrometria di massa cattura l'immagine di migliaia di molecole per esperimento senza etichette o anticorpi, e il MALDI-MSI commerciale raggiunge una risoluzione laterale di 5–10 µm su alcuni strumenti, con MALDI a pressione atmosferica utilizzando un nuovo sistema ottico raggiungente 1.4 µm e modalità di trasmissione MALDI con raggiungimento della postionizzazione laser 600 nm nel tessuto cerebrale (imaging mediante spettrometria di massa senza etichetta, 2024). La risoluzione ha un costo che il progettista della sonda deve pianificare: nel MALDI MSI, l'imaging proteico ad alta risoluzione spaziale perde l'analita ablato e rilevabile al diminuire della dimensione dei pixel, e la dimensione dei cristalli della matrice può limitare gravemente la risoluzione ottenibile (cosa limita la risoluzione spaziale MALDI, 2026). La risoluzione più alta e la sensibilità più bassa viaggiano insieme.
Come dovrebbero essere scelti il formato del test e i controlli dai dati spaziali?
Il formato deriva da ciò che dicono i dati spaziali sulla densità cellulare e sulla dimensione del compartimento, e i controlli seguono dal formato. I pannelli basati sull'imaging rimangono nell'intervallo da poche centinaia a mille geni a causa dell'affollamento ottico, aumento del rischio di errori vincolanti con più cicli di ibridazione, tempo di imaging lungo e area di imaging ridotta, quindi un formato che presuppone la copertura completa del trascrittoma non è oggi disponibile da nessuna delle due piattaforme in situ (le due classi tecnologiche della trascrittomica spaziale, 2023).
Valutare la qualità della segmentazione e dell'assegnazione delle celle prima di interpretare la localizzazione. Le metriche QC del set di dati citato descrivono quella piattaforma, versione da pannello e da elaborazione; non stabiliscono che la segmentazione sia il controllo omesso più frequentemente nei laboratori.
Il controllo di qualità e la normalizzazione rientrano nella decisione sul formato, non dopo. Macchie o cellule di bassa qualità con conteggi genici estremamente bassi o frazioni mitocondriali anormalmente elevate devono essere rimossi o contrassegnati, e ogni punto non dovrebbe essere trattato come equivalente a una singola cella, perché la normalizzazione delle dimensioni della libreria dei dati basati su spot confonde la biologia quando gli spot contengono più celle, Integratori di peptidi ecco perché sono stati sviluppati metodi con consapevolezza spaziale come SpaNorm (il riferimento del flusso di lavoro della comunità per l'elaborazione dei dati spaziali, versione attuale). UN 55 Lo spot µm contiene diverse celle, quindi qualsiasi soglia di intensità per punto in un test peptidico eredita quella miscela.
Come si fa a distinguere la vera localizzazione del target dall'artefatto nei risultati dei peptidi tissutali?
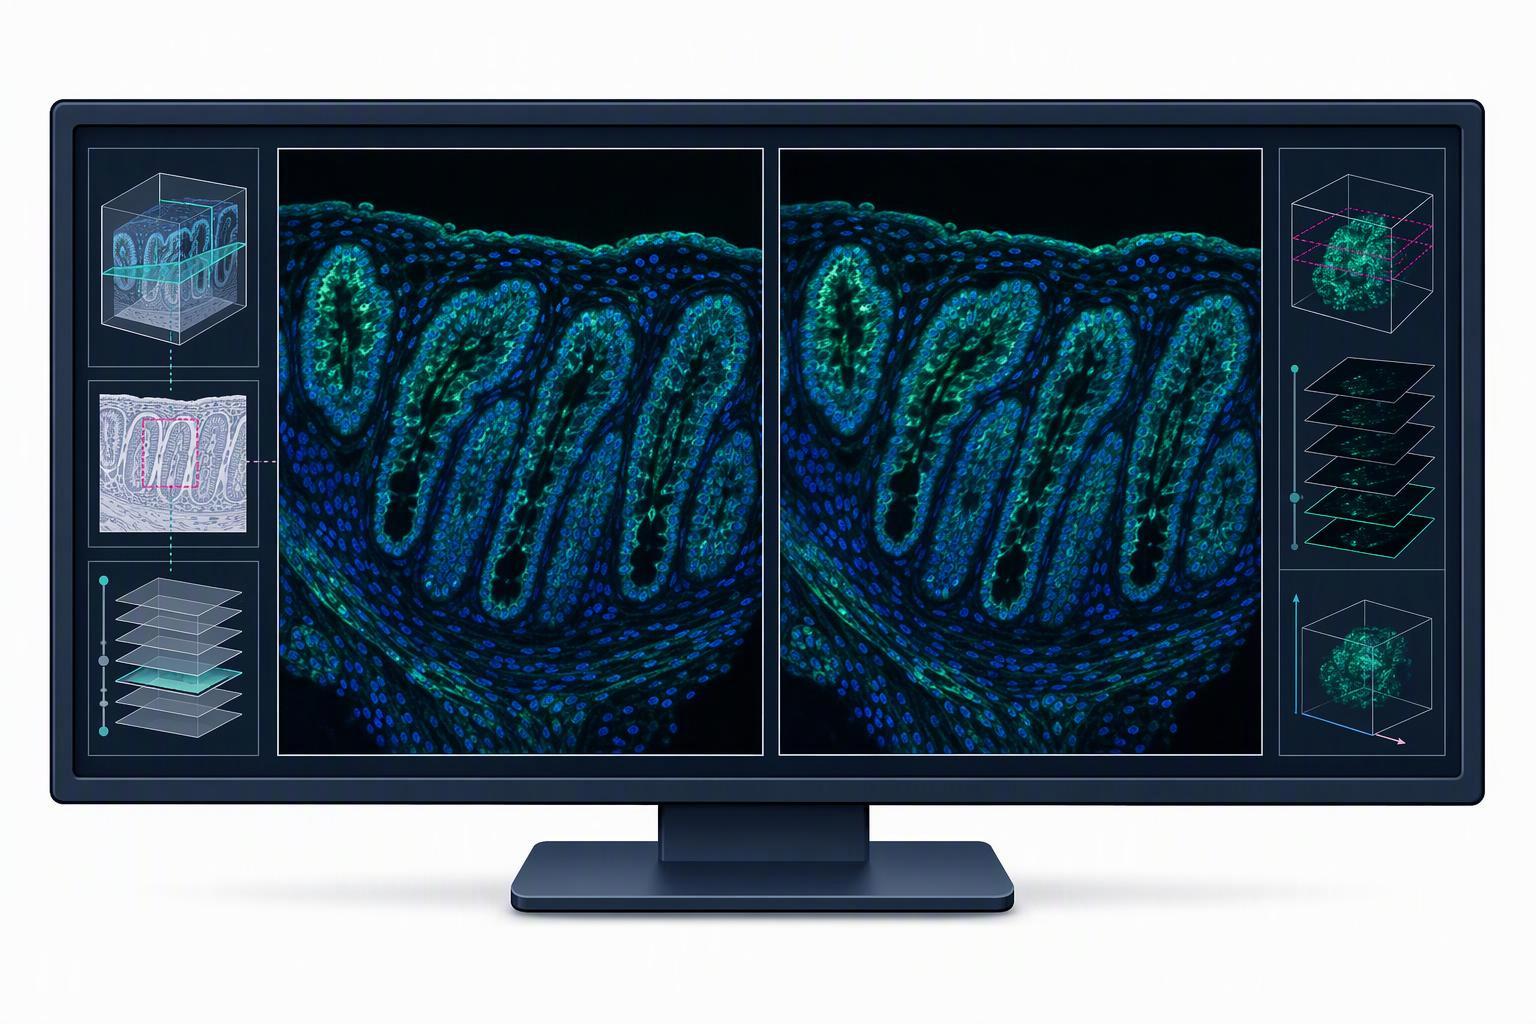
Il rilevamento degli artefatti inizia con la geometria della piattaforma, perché l'area di campionamento da sola può spostare la risposta. Nel punto di riferimento, le stime della composizione cellulare dell'intera regione scansionata di Xenium differivano da quelle dell'area di sovrapposizione CosMx in due dei sei campioni, seno e colon-retto, anche se le due piattaforme concordavano ampiamente quando limitate a regioni corrispondenti dal punto di vista spaziale (il punto di riferimento della piattaforma per tessuti abbinati, 2026). Un target che appare arricchito in un'area di scansione e non in un'altra è un artefatto di campionamento fino a prova contraria. Produttore all'ingrosso di peptidi
Il benchmark mostra anche che le differenze tra le piattaforme non sono sempre biologiche. Xenium rilevato costantemente 5% A 30% più celle di CosMx, che gli autori attribuiscono alle differenze di segmentazione: Xenium utilizza la colorazione DAPI per identificare i nuclei ed espandere computazionalmente i confini, mentre CosMx incorpora sia la colorazione nucleare che quella della membrana (il punto di riferimento della piattaforma per tessuti abbinati, 2026). Una differenza nel conteggio delle cellule di tale dimensione modifica qualsiasi normalizzazione per cella, quindi una richiesta di localizzazione basata sul conteggio delle cellule necessita del metodo di segmentazione indicato accanto ad essa.
Due ulteriori controlli separano il segnale dall'artefatto. Primo, i set di dati più direttamente comparabili del benchmark sono stati generati da sezioni seriali elaborate insieme, mentre il gene Xenium 5.000 e i set di dati segmentati sono stati generati mesi dopo con reagenti aggiornati e sono meno direttamente paragonabili al resto della coorte, quindi i confronti multipiattaforma devono tenere conto di questo avvertimento (il punto di riferimento della piattaforma per tessuti abbinati, 2026). Secondo, l'allineamento stesso è fonte di errore: il benchmark ha allineato le coordinate Xenium e CosMx in base agli angoli di rotazione e agli spostamenti dei punti di riferimento definiti nel software di editor di immagini, mentre un quadro di dati aperti ora fornisce un allineamento basato su punti di riferimento e coordina le trasformazioni dimostrate sui dati sul cancro al seno di Xenium e Visium (il quadro aperto per la condivisione di set di dati spaziali, 2024). I passaggi di allineamento manuale sono una fonte di artefatti documentati, non è una scelta di preelaborazione neutra.
Dove va il lavoro peptidico spazialmente informato??
Il livello dati sta diventando un’infrastruttura riutilizzabile anziché uno sforzo personalizzato per progetto, e questo cambia l’economia di un programma di indagine. Il quadro aperto per il campo rappresenta i dati spaziali come cinque primitive, immagini, etichette, punti, forme e tabelle, tiene traccia delle trasformazioni delle coordinate e dei passaggi di allineamento applicati a ciascun set di dati, e dichiara il suo scopo come integrazione FAIR di dati spaziali multimodali e quadri di coordinate comuni (il quadro aperto per la condivisione di set di dati spaziali, 2024). Un team in grado di interrogare set di dati spaziali pubblici prima di progettare una sonda spende il proprio budget di sintesi su obiettivi che dispongono già di prove posizionali.
I dati di mercato dovrebbero essere letti con i loro scopi allegati, perché non sono d'accordo per costruzione. Il mercato della biologia spaziale è stato stimato a circa 1,14 miliardi di dollari 2026 e previsione a circa $ 2,46 miliardi entro 2031, Di 17% crescita annuale, in un ambito che include l’immunofluorescenza multiplex, profilazione spaziale digitale, FISH multiplex e strumenti di citometria di massa per immagini, reagenti e servizi (le previsioni del mercato della biologia spaziale, 2026). Un rapporto di diversa portata colloca il mercato degli omici spaziali a 711,0 milioni di dollari 2024, Stima di 906,3 milioni di dollari 2026 e 1.696,5 milioni di dollari da 2030 all'a 16.3% CAGR, con materiali di consumo a 56.2% Di 2024 fatturato e Nord America a 57.4% (i dati di mercato delle omiche spaziali, 2025). Le due non sono la stessa misura, e fonderli in un'unica figura significherebbe erroneamente entrambi. Ciò su cui sono d'accordo è la direzione e il mix pesante di materiali di consumo.
Il vero limite di tutto ciò è che la soglia di rilevamento di una sonda peptidica nel tessuto rimane scarsamente specificata nella letteratura pubblica. Nessuna fonte letta qui fornisce un limite di rilevamento numerico in fmol o amol, o una soglia di densità del recettore, per una sonda peptidica in un test sui tessuti, e la revisione MALDI stabilisce il compromesso tra risoluzione e analita senza quantificare una soglia minima (cosa limita la risoluzione spaziale MALDI, 2026). La sensibilità diminuisce con la dimensione dei pixel, e la penetrazione e lo sfondo dipendono dalla chimica dell'etichetta, ma un team non può ancora progettare rispetto a un numero pubblicato. Questo divario è la cosa più utile che un set di dati spaziali può aiutare a colmare internamente, misurando la soglia sul tessuto del team prima di impegnarsi in una sequenza.
Domande frequenti
La trascrittomica spaziale può sostituire la validazione del target a livello proteico??
NO. L'abbondanza di RNA non è una misura delle proteine di superficie, quindi una mappa di trascrizione non può confermare la presenza di un bersaglio, piegato e raggiungibile sulla superficie della cella. Il divario è abbastanza grande da avere importanza: nel benchmark della piattaforma per tessuti abbinati, I segnali spaziali di RNA e proteine si seguivano più o meno a vicenda 0.1, mentre gli stessi analiti nel materiale tumorale sfuso concordavano intorno a 0.7 (il punto di riferimento della piattaforma per tessuti abbinati, 2026). Trattare il risultato di una trascrizione come motivo per eseguire il test delle proteine, non come suo sostituto. Integratori peptidici
L'elevata purezza HPLC significa che una sonda peptidica sarà tessuto-specifica?
La purezza dell'area HPLC è un rilevatore- e rapporto area-picco dipendente dal metodo, non necessariamente la frazione di massa del bersaglio. Non stabilisce la selettività vincolante. Testare l'identità della sonda, riconoscimento del bersaglio, accessibilità dei tessuti e relativo legame fuori bersaglio utilizzando controlli appropriati.
Di quante repliche biologiche ha bisogno uno studio sui peptidi basato sui tessuti?
Contare le repliche sul paziente, livello animale o campione, mai a livello spot o cellulare. Le macchie spazialmente autocorrelate non sono osservazioni indipendenti, e trattarli come tali ne aumenta il significato, che è il problema della pseudoreplicazione che le regole pubblicate per l'analisi spaziale richiamano direttamente (le dieci regole pubblicate per l'analisi spaziale, 2026). Il numero stesso dipende dalla dimensione dell’effetto e dall’eterogeneità dei tessuti, quindi alimentalo contro l'unità biologica che stai effettivamente campionando.
È possibile confrontare direttamente i set di dati Visium e Xenium?
Solo quando il confronto rispetta il modo in cui i dati sono stati generati. Le sezioni seriali elaborate insieme nella stessa esecuzione sono comparabili; set di dati prodotti a distanza di mesi, su diverse versioni di reagenti o con pannelli aggiornati, non lo sono, perché il pannello misurato e la chimica differiscono. Gli avvertimenti del benchmark comportano questo limite, e le dimensioni del pannello illustrano lo spread: 377 geni per Xenium Multi-Tissue, 5,000 per Xenium Prime e 1,000 per il pannello di caratterizzazione cellulare universale CosMx (il punto di riferimento della piattaforma per tessuti abbinati, 2026). Piattaforma di abbinamento, pannello e batch di elaborazione prima di posizionare due set di dati su un asse.
Cosa devo fare quando l'RNA spaziale e le proteine non sono d'accordo?
Tratta il disaccordo come un caso previsto piuttosto che come un'anomalia, e risolverlo a livello proteico. La discordanza è il comportamento di base di questi due strati nel tessuto, non è un segno che un set di dati sia danneggiato, quindi la decisione che segue è quale misurazione risponde alla tua domanda. Se la domanda è se una sonda può raggiungere il suo obiettivo in un dato compartimento, lo decide la lettura delle proteine, e la mappa della trascrizione fornisce il contesto posizionale attorno a quella risposta.
Conclusione
I dati spaziali modificano le decisioni di progettazione dei peptidi nel punto in cui l’abbondanza smette di essere l’unico criterio. Il benchmark dei tessuti abbinati è approssimativamente 0.1 correlazione spaziale RNA-proteina contro approssimativamente 0.7 in blocco è la prova più chiara che un'indagine progettata solo sulla base delle classifiche delle trascrizioni si sta progettando contro il livello sbagliato (il punto di riferimento della piattaforma per tessuti abbinati, 2026). I controlli che rendono difendibile un risultato tissutale sono altrettanto specifici: contare le repliche a livello di campione, indicare il metodo di segmentazione, e trattare l'area di campionamento come una variabile che può spostare la risposta.
Il passo successivo per un team che inizia questo lavoro è leggere il metodo prima di confermare la sequenza. Le dieci regole pubblicate per l'analisi spaziale sono brevi, lista di controllo pratica riguardante la scelta della piattaforma, struttura del flusso di lavoro, strumenti di segmentazione e l’obbligo di riconoscere i limiti tecnici, e valgono un'ora prima che venga tagliata la prima sezione (le dieci regole pubblicate per l'analisi spaziale, 2026). Leggili insieme al benchmark dei tessuti abbinati, e decidi quale compartimento deve raggiungere la tua sonda prima di decidere cosa dovrebbe riconoscere.