¿Qué hace que el abastecimiento de péptidos sea una decisión de riesgo científico en lugar de una opción de adquisición??
Síntesis de fábrica de polipéptidos Péptidos de HGH La decisión es científica porque los modos de falla son analíticos., y las consecuencias documentadas provienen de material que nunca fue verificado. Los reguladores belgas examinaron los diez fármacos peptídicos falsificados que se encuentran con más frecuencia en el mercado belga, obtenido de tres farmacias sospechosas de Internet ilegales, y encontró una pureza medida que oscilaba entre 5% y 75% para péptidos que contienen cisteína, junto con una alta variación en la cantidad de fármaco por unidad (Janvier et al., Talento, 2018). El mismo análisis encontró impurezas elementales de clase uno.: una muestra contaminada con plomo, y múltiples muestras con arsénico en concentraciones de hasta diez veces el límite de toxicidad de la ICH para medicamentos parenterales, con especiación que confirma que todo el arsénico estaba presente en la forma inorgánica más tóxica (Janvier et al., Talento, 2018). Esos resultados describen productos falsificados de farmacias ilegales., fabricación de API no legítima, pero establecen lo que una fuente no verificada puede ofrecer.
Los criterios también se mueven. La FDA retiró su mayo 2021 orientación sobre productos farmacéuticos de péptidos sintéticos altamente purificados en 28 Julio 2026 porque ya no refleja el pensamiento científico actual de la FDA, y publicado 17 Proyecto revisado de directrices específicas para productos que cubren la ruta de producción., prueba de respuesta inmune innata, umbrales de impurezas, evaluación de la estructura de orden superior y evaluación de la actividad biológica (CDER de la FDA, 28 Julio 2026). Por lo tanto, una calificación de proveedor basada en una lectura de 2021 de la posición de la FDA ya está desactualizada, es por eso que la lista de verificación a continuación está anclada al registro en lugar de a un umbral.
¿Cómo confirmo la identidad del péptido?, ¿Y por qué la HPLC no es suficiente??
La confirmación de la identidad requiere un método que pueda distinguir el analito auténtico de las muestras que no son analitos., ¿Cuál es la característica de rendimiento ICH Q2?(R2) asigna a la identidad un propósito más que al ensayo o la pureza (Yo Q2(R2), adoptado 1 Noviembre 2023, con lo publicado 30 Noviembre 2023 corrección). La misma directriz permite un recorrido ortogonal.: la falta de especificidad en un procedimiento debe compensarse con uno o más procedimientos analíticos de apoyo, a menos que esté debidamente justificado. (Yo Q2(R2), 2023). Esa cláusula es la razón por la que un solo cromatograma no puede resolver la cuestión de la identidad por sí solo..
El tiempo de retención y la masa intacta sustentan diferentes aspectos de la identidad.. Establecer la tolerancia de masa del instrumento., calibración, estado de carga y propósito analítico; ±1 Da no es un criterio universal de identidad peptídica. isomérico, Las preguntas posicionales o estereoquímicas pueden requerir métodos adicionales..
¿Qué significa realmente un porcentaje de pureza?, ¿Y cuándo son comparables dos números de pureza??
Un número de pureza sólo es interpretable dentro de una especificación., que ICH Q6B define como una lista de pruebas, referencias a procedimientos analíticos, y criterios de aceptación apropiados que sean límites numéricos., rangos, u otros criterios para las pruebas descritas (Yo Q6B, Paso 4, 10 Marzo 1999). Porque cada criterio de aceptación está vinculado a un procedimiento enumerado, “98% puro” sin el procedimiento es una afirmación sin fundamento más que una especificación.
El problema más profundo es que se pueden medir dos números de pureza sobre bases diferentes.. La pureza de HPLC de fase inversa es la fracción de la señal UV detectada asignada al pico objetivo según un método, mientras que el equilibrio de masa, o contenido neto de péptidos, es la fracción de masa del péptido real en el material pesado y debe tener en cuenta el agua, contraiones como TFA o acetato, disolventes residuales y otros materiales no peptídicos; los dos pueden divergir en varios por ciento (McCarthy y cols., Investigación farmacéutica, 2023). El mismo trabajo asigna pureza restando todas las impurezas detectables., contraión, agua, disolventes residuales y residuos no combustibles de 100%, y reporta la menor variabilidad entre laboratorios cuando se utiliza el enfoque de balance de masas (McCarthy y cols., 2023). Los umbrales que circulan como si fueran requisitos, 0.1% para identificar una impureza individual y 0.5% para impurezas totales, se atribuyen a la guía redactada por la FDA para péptidos sintéticos (Nota de aplicación de aguas 720006367, Agosto 2018), mientras que el equipo de péptidos de la FDA afirma que no existen niveles de calificación oficiales (FDA OGD/CDER, 2013). Trátelos como práctica en la etapa de borrador., no como una nota de aprobación.
Una declaración de pureza es comparable sólo cuando incluye cinco campos.: el método y la columna, el gradiente, la longitud de onda de detección, las reglas de integración, y el estándar de referencia utilizado. Pregunte por los cinco antes de comparar las cifras de dos proveedores..
¿Qué debe contener un COA específico de lote?, y ¿cómo se conectan sus registros??
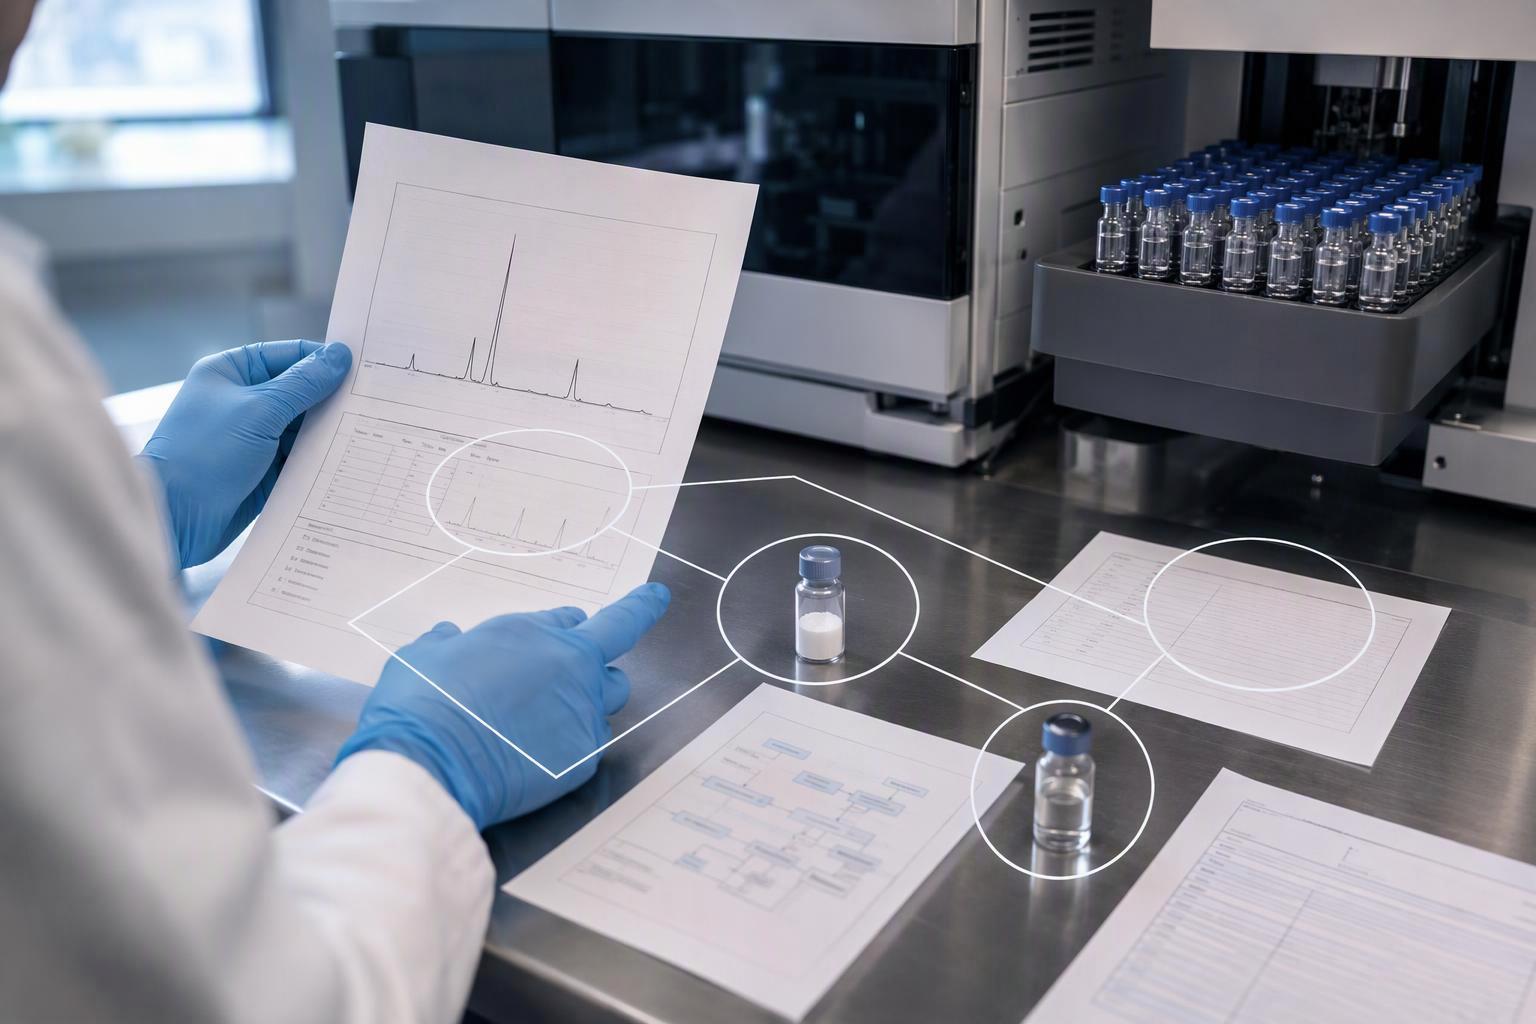
Un CoA específico por lote resume las pruebas y los resultados específicos. Cromatogramas de apoyo, espectros, Los métodos y registros fuente deben Proveedor de péptido S Estar disponible a la profundidad requerida por el acuerdo de uso y calidad.; un CoA no necesita incorporar todos los archivos analíticos sin procesar.
Luego, los registros deben conectarse entre sí.. La trazabilidad del lote vincula la etiqueta del producto, el COA, el registro de recepción y el registro de inventario, y una señal fuerte del proveedor es un número de lote que coincida en los cuatro, contra una señal débil de que no hay ningún rastro de documentación a nivel de lote (kb://41779). Las pruebas de identidad se documentan cuando la HPLC, LC-MS, Se enumera la espectrometría de masas o un método analítico relacionado., y ausente cuando no se indica ningún método analítico (kb://41779). Los datos detrás de esos registros se rigen por 21 Parte CFR 11, que requiere seguridad, generado por computadora, pistas de auditoría con marca de tiempo que registran de forma independiente la fecha y hora de las entradas y acciones del operador que crean, modificar o eliminar registros electrónicos, con cambios que no oscurezcan la información previamente registrada (21 CFR §11.10(mi), edición actual). La misma parte define un registro electrónico como cualquier combinación de texto, gráficos, datos, audio, representación pictórica u otra información en forma digital creada, modificado, mantenido, archivado, recuperado o distribuido por un sistema informático (21 CFR §11.3(b)(6), edición actual). Un COA que llega como una imagen escaneada sin un registro de origen recuperable no cumple con ese estándar.
¿Cómo juzgo la coherencia entre lotes antes de comprometerme con un proveedor??
Evaluar la coherencia con mediciones comparables entre lotes relevantes, métodos validados o calificados, materiales de referencia e historial de cambios. Los recuentos de lotes de registro general de ICH y las duraciones de estabilidad no son pruebas obligatorias para cada compra de péptidos de investigación.; seleccionar un diseño de estudio apropiado para el uso previsto.
La literatura estándar de referencia muestra por qué la pregunta por lotes no es académica. En el trabajo de la USP, La gonadorelina fue muy estable bajo estrés térmico, mientras que la bivalirudina fue más susceptible y mostró una degradación significativa a temperaturas más altas. (McCarthy y otros., 2023). Dos péptidos manejados de manera idéntica se comportaron de manera diferente, por lo que una declaración de estabilidad transferida de un péptido a otro no tiene peso. Para ampliar específicamente, La práctica documentada para proyectos en el rango de 1 a 100 g es que se recomienda encarecidamente la purificación por HPLC., la prueba de endotoxinas es estándar, y se mantienen registros completos de lotes para la trazabilidad, con un panel por lote que cubre LC-MS, Análisis dúplex UPLC, ensayo de endotoxina, contenido de sodio, contenido de agua, carga biológica, ensayo ultravioleta, Análisis de disolventes residuales y filtración estéril. (kb://28940). Pregunte cuáles de esas pruebas se realizan por lote y cuáles se realizan una vez.
¿Cómo se almacena?, envío y manipulación entrar en el registro de calidad?
El almacenamiento y el envío entran en el registro de calidad porque las condiciones que reclama un proveedor deben estar justificadas por los propios datos de estabilidad de esa sustancia y no por una regla universal.. Yo Q1A(R2) establece las condiciones de estudio y el paquete mínimo de datos, y trata, caso por caso, los fármacos destinados a almacenarse por debajo de -20 °C (Yo Q1A(R2), 2003). Los datos de la condición acelerada se pueden utilizar para evaluar el efecto de excursiones de corta duración fuera de las condiciones de almacenamiento de la etiqueta., como podría ocurrir durante el envío (Yo Q1A(R2), 2003). Esa es la cláusula que hace que la calificación de envío sea un documento y no una promesa..
La guía de manejo del proveedor completa los detalles prácticos. El péptido liofilizado debe almacenarse bien cerrado por debajo de -15 °C., con temperaturas más bajas, como −50 °C o menos, para almacenamiento a largo plazo; El recipiente debe alcanzar la temperatura ambiente en un desecador antes de abrirlo porque los péptidos son higroscópicos y la absorción de humedad reduce tanto el contenido como la estabilidad del péptido.; y el material debe pesarse rápidamente y volver a cerrar herméticamente el recipiente. (Pautas de manipulación y almacenamiento de Bachem., documentación técnica del proveedor). La misma guía señala que los péptidos que contienen Asn, Gln, Cumplió, Cys o Trp tienen una vida útil limitada, y afirma que no se puede proporcionar ningún protocolo estándar para disolver un péptido porque las propiedades varían extraordinariamente (Bachem). Un elemento de la lista de verificación aquí es binario: ¿El proveedor indica las condiciones de almacenamiento?, la forma del producto y las instrucciones de manipulación para el lote específico, o sólo una declaración genérica.
¿Qué descalifica una fuente de péptidos como no verificable??
Si el proveedor no puede conectar un lote recibido con una identidad relevante, resultados de pureza y contenido, registrar la falta de evidencia y diferir la aceptación cuando esas Polipéptido se requieren resultados. Este es un criterio de contratación propuesto., No es un estándar externo o una conclusión basada en una referencia interna inaccesible..
La etiqueta "solo para uso en investigación" no sustituye a ese registro.. FDA 26 Febrero 2025 Una carta de advertencia enviada a USApeptide.com encontró que semaglutida y tirzepatida no aprobadas y mal etiquetadas se introdujeron en el comercio interestatal a pesar de que el etiquetado decía “solo para uso en investigación”.,” “no para consumo humano” y “únicamente para fines de laboratorio,"porque el propio contenido del sitio estableció el uso humano previsto (Carta de advertencia de la FDA MARCS-CMS 696885, 26 Febrero 2025). La misma carta afirma que medicamentos no aprobados pueden estar contaminados, falsificación, contienen cantidades variables de ingredientes activos, o contener ingredientes completamente diferentes (FDA, 2025). Por lo tanto, la regla descalificante es: si el proveedor no puede suministrar un COA específico del lote con el cromatograma y el espectro de masas, un número de lote que coincide con la etiqueta y el registro de recepción, y la documentación de almacenamiento y manipulación de ese lote., no ordenar. Solicite el paquete de documentación por lotes y coloque los tres documentos uno al lado del otro antes de comprometerse..
Preguntas frecuentes
¿Una etiqueta de uso exclusivo para investigación cambia lo que un proveedor tiene que documentar??
No. El posicionamiento de RUO describe el contexto de investigación previsto., no es un estándar de papeleo reducido. La revisión de adquisiciones todavía gira en torno a los mismos registros.: un certificado de análisis específico del lote, información documentada de identidad y pureza, un número de lote rastreable, una forma de producto claramente indicada, y orientación sobre almacenamiento y manipulación disponible antes de la ingesta.. Un proveedor que trata la etiqueta RUO como una razón para retener registros a nivel de lote ofrece menos, no es algo diferente. Síntesis de péptidos personalizada al por mayor
¿Puede nuestra propia ejecución de HPLC reemplazar los datos de identidad del proveedor??
lo complementa, pero no sustituye. Una ejecución interna confirma para qué se creó su método, en su columna y su estándar de referencia, y no te dice nada sobre cómo se caracterizó el material en el momento del lanzamiento.. Mantenga el registro de identidad del proveedor como documentación de liberación y trate su propio análisis como una verificación independiente del mismo.. Donde los dos no están de acuerdo, la discrepancia en sí es el hallazgo que vale la pena perseguir. Péptido Planeta
¿Qué pasa si el proveedor ofrece un COA genérico pero no uno específico para un lote??
Trátalo como una brecha que no puedes cerrar desde tu lado.. Un certificado genérico describe una línea de productos.; un certificado de análisis específico del lote vincula la identidad, registros de pureza y método del lote en el vial que recibió. Sin el enlace a nivel de lote, No se puede reconstruir lo que se midió., cuando, o contra qué estándar de referencia. Solicite el documento de lote, y si no esta disponible, registrar la ausencia en lugar de aceptar la versión genérica como equivalente.
¿Los péptidos del catálogo necesitan la misma profundidad de documentación que las secuencias personalizadas??
Sí, con una diferencia de énfasis. Los artículos del catálogo generalmente se caracterizan una vez por lote según una especificación fija., por lo que el COA específico del lote y la trazabilidad del lote tienen la mayor parte del peso. Las secuencias personalizadas agregan variables específicas de síntesis, incluyendo patrón de modificación, grupos terminales y ruta de purificación, por lo que la documentación tiene que describir la molécula entregada real en lugar de una entrada de catálogo. Ambos casos aún requieren confirmación de identidad y registros de pureza a nivel de lote..
¿Cómo se debe especificar la forma del contraión??
Escríbelo en el contrato., no solo el certificado. El trifluoroacetato es la sal por defecto para muchas síntesis., y asumir que el acetato cuando se suministra el material como sal de TFA puede invalidar los ensayos basados en células sensibles a TFA, es por eso que la forma contraión pertenece tanto al contrato como al COA. Indique la forma de sal requerida, exigir que aparezca en el documento del lote, y tratar una discrepancia como una falla en la especificación en lugar de un detalle de etiquetado.
¿Son intercambiables los resultados de esterilidad y endotoxinas??
No. La esterilidad y la endotoxina son pruebas separadas., y un péptido puede pasar uno y fallar el otro, porque matar organismos no elimina el lipopolisacárido pirógeno (USP <85> aviso de adopción, fecha oficial 1 Diciembre 2012). Si sus criterios de admisión requieren ambos, solicitar ambos como artículos en línea distintos en el registro de lote.
Conclusión
La lista de verificación se reduce a cinco solicitudes de documentos, uno por categoría, y un solo descalificador. Por identidad, Pregunte por el método ortogonal establecido en lugar de un solo pico. Por la pureza, Pregunte por los cinco campos de comparabilidad y trate las cifras de impurezas como una práctica en etapa de borrador., Dado que el equipo de péptidos de la FDA afirma que no existen niveles de calificación oficiales para las impurezas relacionadas con los péptidos. (FDA OGD/CDER, 2013). Para contenido, Solicite el contenido neto de péptidos junto con el porcentaje del área de HPLC, porque los dos se miden sobre bases diferentes (McCarthy y otros., 2023). Para la estabilidad, Solicite datos de lotes múltiples en las condiciones ICH Q1A.(R2) conjuntos, incluyendo la evaluación de la excursión de envío (Yo Q1A(R2), 2003). Para la idoneidad del ensayo, preguntar qué pruebas se ejecutan por lote y cuáles se ejecutan una vez. Si el COA específico del lote, el rastro del número de lote y la documentación de almacenamiento para ese lote no se pueden producir juntos, la fuente no es verificable y el orden se detiene ahí.