ペプチド調達が調達の選択ではなく科学的なリスク決定となる理由?
ポリペプチド工場の合成 HGHペプチド 故障モードは分析的なものであるため、決定は科学的です, そして文書化された結果は検証されていない資料から来ている. ベルギーの規制当局は、ベルギーの市場で最も頻繁に遭遇した偽造ペプチド医薬品10品目を検査した, 違法と疑われるインターネット薬局 3 社から入手, 測定された純度は以下の範囲であることがわかりました。 5% そして 75% システイン含有ペプチド用, 単位あたりの薬剤量のばらつきが大きい (ジャンビエら。, タレント, 2018). 同じスクリーニングにより、クラス 1 の元素不純物が検出されました: 1 つのサンプルが鉛で汚染されていた, 非経口薬物の ICH 毒性限界の最大 10 倍の濃度のヒ素を含む複数のサンプル, 種分化により、すべてのヒ素がより有毒な無機形態で存在することが確認された (ジャンビエら。, タレント, 2018). これらの結果は、違法な薬局からの偽造製品を説明しています, 合法的な API 製造ではない, しかし、彼らは未検証の情報源が提供できるものを確立しています.
基準も変わりつつある. FDAは5月の報告書を撤回 2021 高純度合成ペプチド医薬品に関するガイダンス 28 7月 2026 なぜなら、それはもはやFDAの現在の科学的思考を反映していないからです。, そして出版された 17 生産ルートをカバーする改訂された製品固有のガイダンス草案, 自然免疫反応検査, 不純物閾値, 高次構造評価と生物活性評価 (FDA CDER, 28 7月 2026). したがって、2021年以降のFDAの見解に基づいて構築されたサプライヤー資格はすでに時代遅れです, 以下のチェックリストがしきい値ではなく記録に固定されているのはこのためです。.
ペプチドの同一性を確認するにはどうすればよいですか, HPLC ではなぜ十分ではないのか?
身元確認には、本物の分析物と非分析物サンプルを区別できる方法が必要です, これは ICH Q2 の性能特性です(R2) アッセイや純度ではなく、アイデンティティの目的に割り当てられます (I Q2(R2), 採用された 1 11月 2023, 出版されたものと一緒に 30 11月 2023 修正). 同じガイドラインにより直交ルートが許可されます: 1 つの手順の特異性の欠如は、適切に正当化されない限り、1 つまたは複数の他のサポート分析手順によって補われる必要があります。 (I Q2(R2), 2023). この条項が、単一のクロマトグラムだけでは同一性の問題を解決できない理由です。.
保持時間と無傷の質量はアイデンティティのさまざまな側面をサポートします. 機器から質量許容差を設定, 較正, 充電状態と分析目的; ±1 Da は普遍的なペプチド同一性基準ではありません. 異性体, 位置または立体化学的な質問には追加の方法が必要な場合があります.
純度パーセンテージとは実際には何を意味しますか, 2 つの純度の数値が比較できるのはいつですか?
純度数値は仕様内でのみ解釈可能です, ICH Q6B でテストのリストとして定義されているもの, 分析手順への参照, および数値制限である適切な許容基準, 範囲, または記載されているテストのその他の基準 (I Q6B, ステップ 4, 10 行進 1999). すべての合格基準はリストされた手順に関連付けられているため、, 手順なしの「98%純粋」は仕様ではなく、根拠のない主張である.
さらに深刻な問題は、2 つの純度数値が異なる基準で測定できることです。. 逆相 HPLC 純度は、1 つの方法でターゲット ピークに割り当てられた、検出された UV シグナルの割合です。, マスバランスをとりながら, または正味ペプチド含有量, 秤量した材料中の実際のペプチドの質量分率であり、水を考慮する必要があります, TFA や酢酸塩などの対イオン, 残留溶媒およびその他の非ペプチド物質; 2 つの値は数パーセント異なる可能性があります (マッカーシーら。, 製薬研究, 2023). 同じ作業で、検出可能なすべての不純物を差し引いて純度を割り当てます。, 対イオン, 水, 残留溶剤と不燃性残留物 100%, マスバランスアプローチを使用すると、実験室間のばらつきが最も少ないことが報告されます。 (マッカーシーら。, 2023). あたかも要件であるかのように循環する閾値, 0.1% 個々の不純物を識別するためと、 0.5% 不純物合計の場合, 合成ペプチドに関する FDA 草案ガイダンスに起因すると考えられます (ウォーターズのアプリケーションノート 720006367, 8月 2018), 一方、FDAのペプチドチームは、正式な認定レベルは存在しないと述べている (FDA OGD/CDER, 2013). ドラフト段階の練習として扱う, 合格点としてではなく.
純度の主張は、5 つのフィールドを含む場合にのみ比較可能です。: メソッドとカラム, 勾配, 検出波長, 統合ルール, および使用された参照標準. 2 つのサプライヤーの数値を比較する前に、5 つすべてを尋ねてください.
バッチ固有の COA に含める必要があるもの, そしてその記録はどのように結びつくのか?
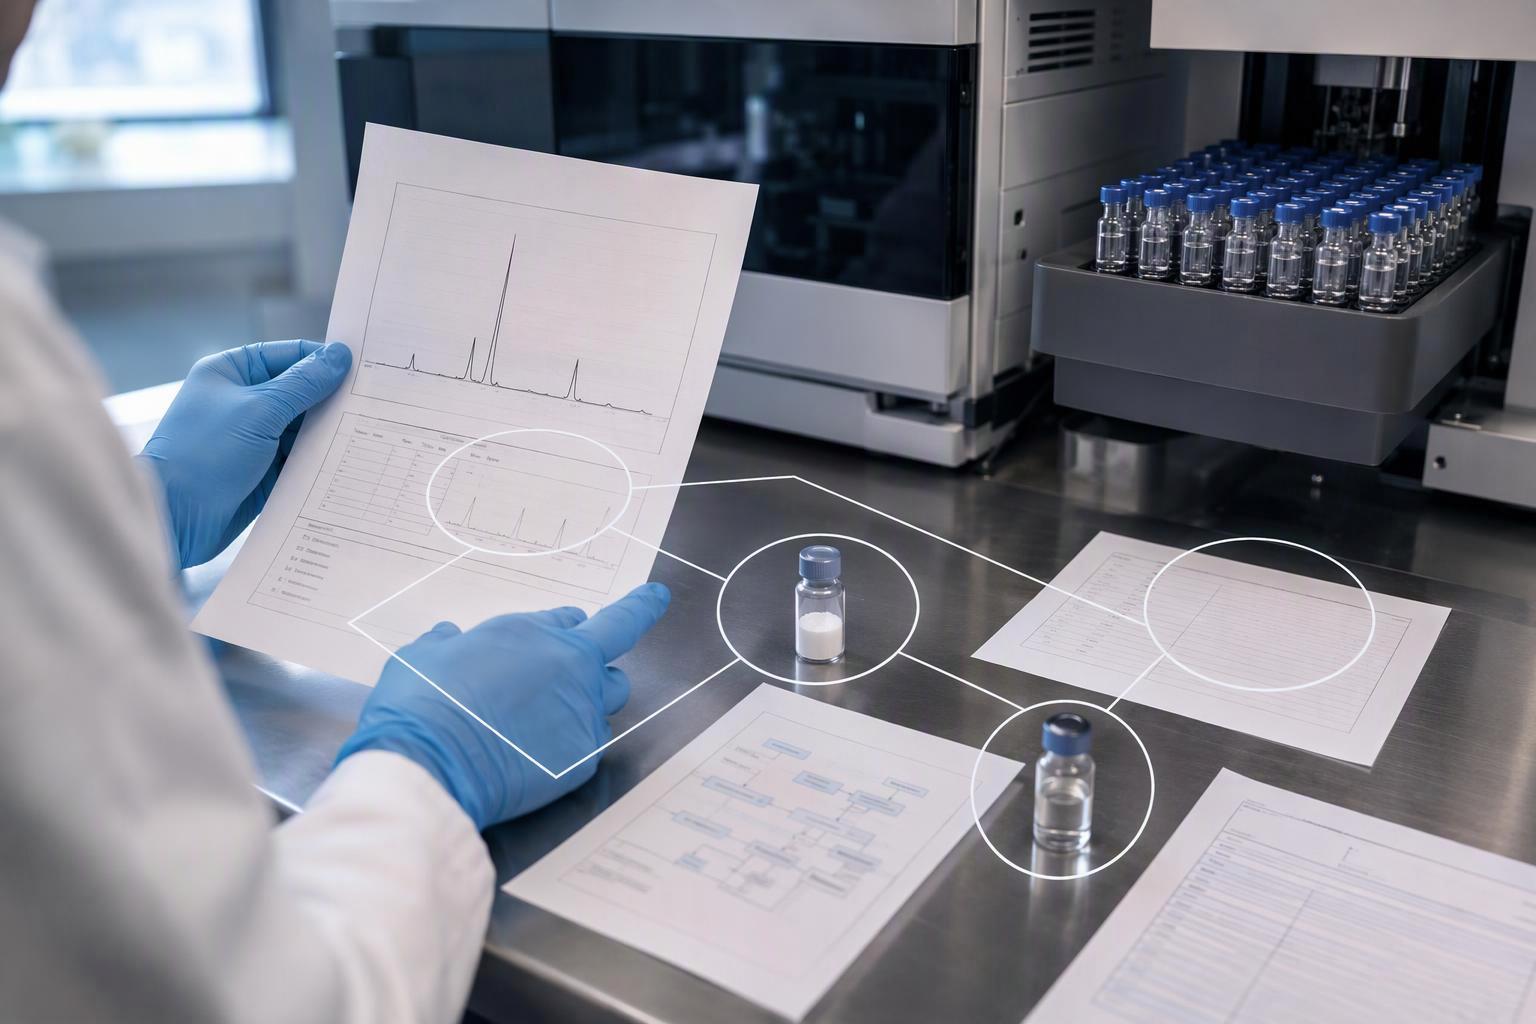
バッチ固有の CoA は、指定されたテストと結果を要約します。. サポートするクロマトグラム, スペクトル, メソッドとソース レコードは次のとおりです。 ペプチドSサプライヤー 使用および品質契約によって要求される深さで利用可能であること; CoA はすべての生の分析ファイルを埋め込む必要はありません.
レコードは相互に接続する必要があります. ロットトレーサビリティは製品ラベルとリンクします, COA, 受入記録と在庫記録, サプライヤーの強力なシグナルは、4 つすべてに一致するロット番号です。, ロットレベルの文書証跡がまったくないという弱い信号に対して (KB://41779). 同一性テストは HPLC 時に文書化されます。, LC-MS, 質量分析法または関連する分析方法がリストされています, 分析方法が記載されていない場合は省略します (KB://41779). これらのレコードの背後にあるデータは、次によって管理されます。 21 CFRパート 11, 安全性が必要な, コンピュータで生成された, タイムスタンプ付きの監査証跡。オペレーターの入力とアクションの日時を個別に記録します。, 電子記録の変更または削除, 以前に記録された情報を曖昧にしない変更を伴う (21 CFR §11.10(e), 最新版). 同じ部分で電子記録をテキストの任意の組み合わせとして定義します, グラフィックス, データ, オーディオ, デジタル形式で作成された画像またはその他の情報表現, 修正された, 維持された, アーカイブされた, コンピュータシステムによって取得または配布される (21 CFR §11.3(b)(6), 最新版). 取得可能なソース レコードのないスキャン画像として到着した COA は、その基準を満たしません。.
サプライヤーと契約する前に、ロット間の一貫性をどのように判断すればよいですか?
関連するロットにわたる比較可能な測定値との一貫性を評価する, 検証済みまたは修飾されたメソッド, 参考資料と変更履歴. 一般的な ICH 登録バッチ数と安定期間は、すべての研究用ペプチド購入の必須の証拠ではありません; 使用目的に適した研究デザインを選択する.
参考標準文献は、バッチ問題が学術的ではない理由を示しています. USPの取り組みでは, ゴナドレリンは熱ストレス下で非常に安定でしたが、ビバリルジンはより感受性が高く、高温で顕著な分解を示しました。 (マッカーシーら., 2023). 同じように扱われた 2 つのペプチドは異なる挙動を示した, したがって、あるペプチドから別のペプチドに移された安定性に関する記述には重みがありません。. 特にスケールアップの場合, 1 ~ 100 g の範囲のプロジェクトの文書化された実践では、HPLC 精製が強く推奨されています。, エンドトキシン検査が標準装備, 追跡可能性を確保するために包括的なバッチ記録が維持されます。, LC-MS をカバーするバッチごとのパネル付き, UPLC 二重分析, エンドトキシンアッセイ, ナトリウム含有量, 水分含有量, バイオバーデン, UVアッセイ, 残留溶媒分析と滅菌濾過 (KB://28940). これらのテストのどれがバッチごとに実行されるか、どれが 1 回だけ実行されるかを尋ねます.
保管方法, 出荷と取り扱いは品質記録に記入されます?
供給者が主張する条件は、普遍的な規則ではなく、その物質自身の安定性データによって正当化されなければならないため、保管と輸送は品質記録に組み込まれます。. 質問1A(R2) 研究条件と最小限のデータパッケージを設定します, -20 °C 以下での保管を目的とした原薬はケースバイケースで処理されます。 (質問1A(R2), 2003). 加速条件からのデータを使用して、ラベル保管条件外の短期間の逸脱の影響を評価できます。, 配送中に発生する可能性のあるものなど (質問1A(R2), 2003). それは出荷資格を約束ではなく文書にする条項です.
サプライヤー取り扱いガイダンスには実際的な詳細が記載されています. 凍結乾燥ペプチドは、-15 °C 以下で密閉して保管する必要があります。, 長期保存の場合は-50℃以下などの低温で保存; ペプチドは吸湿性があり、吸湿するとペプチド含有量と安定性の両方が低下するため、容器は開封前にデシケーター内で周囲温度に達する必要があります。; 材料はすぐに計量し、容器をしっかりと再密閉する必要があります。 (バッケムの取り扱いと保管のガイドライン, サプライヤーの技術文書). 同じガイダンスでは、Asn を含むペプチドが, グレン, 会った, Cys または Trp は有効期限が限られています, そして、特性が著しく異なるため、ペプチドを溶解するための標準プロトコルは提供できないと述べています。 (バッヘム). ここのチェックリスト項目はバイナリです: サプライヤーは保管状態を明記していますか, ロット別の製品形態と取扱い上の注意事項, または一般的なステートメントのみ.
ペプチドソースを検証不可能として不適格とするもの?
サプライヤーが受け取ったロットを関連する ID と関連付けることができない場合, 純度と内容の結果, 証拠のギャップを記録し、証拠のギャップがある場合は受理を延期します。 ポリペプチド 結果が必要です. これは提案された調達基準です, 外部標準やアクセスできない内部参考資料に基づいた結論ではない.
「研究用途のみ」というラベルはその記録の代わりにはなりません. FDAの 26 2月 2025 USApeptide.comへの警告書で、「研究用途のみ」と表示されているにもかかわらず、未承認で誤ったブランドのセマグルチドとチルゼパチドが州際通商に導入されていることが判明した。,「人間の消費を目的としない」および「実験目的のみ」,」サイト自体のコンテンツが人間による使用を意図していることが判明したため (FDA 警告書 MARCS-CMS 696885, 26 2月 2025). 同じ書簡には、未承認の医薬品が汚染されている可能性があると記載されている, 偽造, さまざまな量の有効成分が含まれています, または全く異なる成分が含まれている (FDA, 2025). したがって、失格ルールは、: サプライヤーがクロマトグラムと質量スペクトルを含むバッチ固有の COA を提供できない場合, ラベルと受領記録に一致するロット番号, およびそのロットの保管および取り扱いに関する文書, 注文しないでください. バッチ ドキュメント パッケージをリクエストし、コミットする前に 3 つのドキュメントを並べて配置します。.
よくある質問
研究専用ラベルはサプライヤーが文書化する内容を変更しますか?
いいえ. RUO の位置付けは、意図された研究コンテキストを説明します, 事務処理標準の削減ではない. 調達レビューでは依然として同じ記録が有効になります: バッチ固有の分析証明書, 文書化された身元および純度情報, 追跡可能なロット番号, 明確に記載された製品形態, 摂取前に保管および取り扱いに関するガイダンスが利用可能. バッチレベルの記録を保留する理由として RUO ラベルを扱うサプライヤーは、提供する量を減らしています。, 何か違うものではない. カスタムペプチド合成の卸売
当社独自の HPLC 実行でサプライヤーの ID データを置き換えることはできますか?
それを補ってくれる, しかし、それは代わりにはなりません. 社内での実行により、何を検出するためにメソッドが構築されたかを確認します, カラムと参照標準について, そして、リリース時に素材がどのように特徴づけられたかについては何も語られません. サプライヤーの身元記録をリリース文書として保管し、独自の分析をそれに対する独立したチェックとして扱います。. 両者の意見が一致しないところ, 矛盾自体が追求する価値のある発見である. プラネットペプチド
サプライヤーが一般的な COA を提供するが、バッチ固有の COA を提供しない場合はどうなるでしょうか?
それをあなたの側からは埋めることができないギャップとして扱います. 汎用証明書は製品ラインを説明します; バッチ固有の分析証明書がアイデンティティを結び付ける, 受け取ったバイアルのロットに純度と方法を記録します. ロットレベルのリンクなし, 測定されたものを再構築することはできません, いつ, またはどの参照規格に対して. バッチドキュメントを要求する, それが利用できない場合は, ジェネリック版を同等のものとして受け入れるのではなく、存在しないことを記録する.
カタログペプチドにはカスタムシーケンスと同じ深さのドキュメントが必要ですか??
はい, 強調点が1つ違うだけで. カタログ品目は通常、固定仕様に対してロットごとに 1 回特性評価されます。, そのため、バッチ固有の COA とロットのトレーサビリティが最も重視されます。. カスタム シーケンスにより合成固有の変数が追加されます, 修正パターンも含めて, 末端基と精製ルート, そのため、ドキュメントにはカタログエントリではなく、実際に提供される分子について説明する必要があります。. どちらの場合も、バッチレベルでの身元確認と純度記録が必要です。.
対イオンの形式はどのように指定すればよいですか?
契約書に書いてね, 証明書だけではなく. トリフルオロ酢酸は多くの合成のデフォルトの塩です, また、材料が TFA 塩として供給される場合に酢酸塩を想定すると、TFA 感受性の細胞ベースのアッセイが無効になる可能性があります。, これが、対イオン形態が COA だけでなく契約にも含まれる理由です。. 必要な塩の形態を記載してください, バッチドキュメントに表示するように要求する, 不一致をラベル付けの詳細ではなく仕様の欠陥として扱います。.
無菌性とエンドトキシンの結果は交換可能ですか?
いいえ. 無菌性とエンドトキシンは別の検査です, そしてペプチドは一方を通過しても他方を通過できない, 生物を殺しても発熱性リポ多糖は除去されないため (米国薬局 <85> 採用通知, 公式の日付 1 12月 2012). 摂取基準が両方を必要とする場合, 両方をバッチ レコードの個別の項目としてリクエストします.
結論
チェックリストは 5 つの文書要求に減ります, カテゴリごとに 1 つ, そして1つの失格者. アイデンティティのために, 単一のピークではなく直交メソッドセットを要求します. 純度のために, 5 つの比較可能フィールドを要求し、不純物の数値をドラフト段階の練習として扱います。, FDA のペプチドチームは、ペプチド関連不純物に対する公式の認定レベルは存在しないと述べているため、 (FDA OGD/CDER, 2013). コンテンツについて, HPLC 面積パーセンテージとともに正味ペプチド含有量を尋ねます, 両者は異なる基準で測定されるため、 (マッカーシーら., 2023). 安定性のために, ICH Q1A 条件でマルチバッチ データを要求します(R2) セット, 輸送時の評価を含む (質問1A(R2), 2003). アッセイ適合性について, どのテストがバッチごとに実行されるか、どのテストが一度に実行されるかを尋ねる. バッチ固有の COA の場合, ロット番号証跡とそのロットの保管文書を一緒に作成することはできません, ソースが検証できないため、注文はそこで停止します.