是什么使肽采购成为科学的风险决策而不是采购选择?
多肽合成工厂 Hgh肽 该决策是科学的,因为故障模式是经过分析的, 并且记录的后果来自从未验证的材料. 比利时监管机构筛查比利时市场上最常遇到的十种造假多肽药物, 从三个涉嫌非法网络药店获得, 并发现测量的纯度范围在 5% 和 75% 用于含半胱氨酸的肽, 同时每单位的药物量变化很大 (詹维尔等人。, 天赋, 2018). 同样的筛选发现一级元素杂质: 一份样品被铅污染, 以及多个砷浓度高达 ICH 肠外药物毒性限值十倍的样品, 通过形态分析证实所有砷都以毒性更大的无机形式存在 (詹维尔等人。, 天赋, 2018). 这些结果描述了来自非法药店的伪造产品, 不合法的原料药生产, 但他们确定了未经验证的来源可以提供什么.
标准也在变化. FDA 撤回了 5 月份的 2021 高纯度合成肽药物产品指南 28 七月 2026 因为它不再反映 FDA 当前的科学思维, 并发表 17 涵盖生产路线的特定产品指南修订草案, 先天免疫反应测试, 杂质阈值, 高阶结构评估和生物活性评估 (FDA CDER, 28 七月 2026). 因此,基于 2021 年 FDA 立场解读的供应商资格已经过时, 这就是为什么下面的清单是锚定到记录而不是阈值的原因.
如何确认肽的身份, 为什么 HPLC 还不够?
身份确认需要一种能够区分真实分析物和非分析物样品的方法, 这是ICH Q2 的性能特征(R2) 分配给身份目的而不是测定或纯度 (我Q2(R2), 通过 1 十一月 2023, 与已发表的 30 十一月 2023 更正). 相同的准则允许正交路线: 除非有适当的理由,否则一项程序缺乏特异性应由一项或多项其他支持分析程序来弥补 (我Q2(R2), 2023). 该条款是单个色谱图无法自行解决身份问题的原因.
保留时间和完整质量支持身份的不同方面. 设置仪器的质量容差, 校准, 电荷状态和分析目的; ±1 Da 不是通用的肽同一性标准. 异构体, 位置或立体化学问题可能需要额外的方法.
纯度百分比的实际含义是什么, 两个纯度值何时具有可比性?
纯度值只能在规格内解释, ICH Q6B 定义为测试列表, 分析程序参考, 以及适当的接受标准(数值限制), 范围, 或所述测试的其他标准 (我Q6B, 步 4, 10 行进 1999). 因为每个验收标准都与列出的程序相关联, 没有经过程序的“98% 纯度”只是一个无依据的声明,而不是一个规范.
更深层次的问题是两个纯度值可以在不同的基础上测量. 反相 HPLC 纯度是在一种方法下检测到的分配给目标峰的 UV 信号的分数, 同时质量平衡, 或净肽含量, 是称重材料中实际肽的质量分数,并且必须考虑水, 抗衡离子,例如 TFA 或醋酸盐, 残留溶剂和其他非肽物质; 两者可能相差几个百分点 (麦卡锡等人。, 药物研究, 2023). 相同的工作通过减去所有可检测到的杂质来分配纯度, 抗衡离子, 水, 残留溶剂和不燃残留物 100%, 并报告使用质量平衡方法时实验室间变异性最小 (麦卡锡等人。, 2023). 如同要求一样流通的阈值, 0.1% 用于识别单个杂质和 0.5% 总杂质, 归因于 FDA 起草的合成肽指南 (沃特世应用说明 720006367, 八月 2018), 而 FDA 的肽团队表示不存在官方资格水平 (FDA OGD/CDER, 2013). 将它们视为选秀阶段的练习, 不作为及格分数.
纯度声明只有在包含五个字段时才具有可比性: 方法和色谱柱, 梯度, 检测波长, 积分规则, 以及所使用的参考标准. 在比较两个供应商的号码之前询问所有五个.
特定于批次的 COA 必须包含什么, 以及它的记录如何连接?
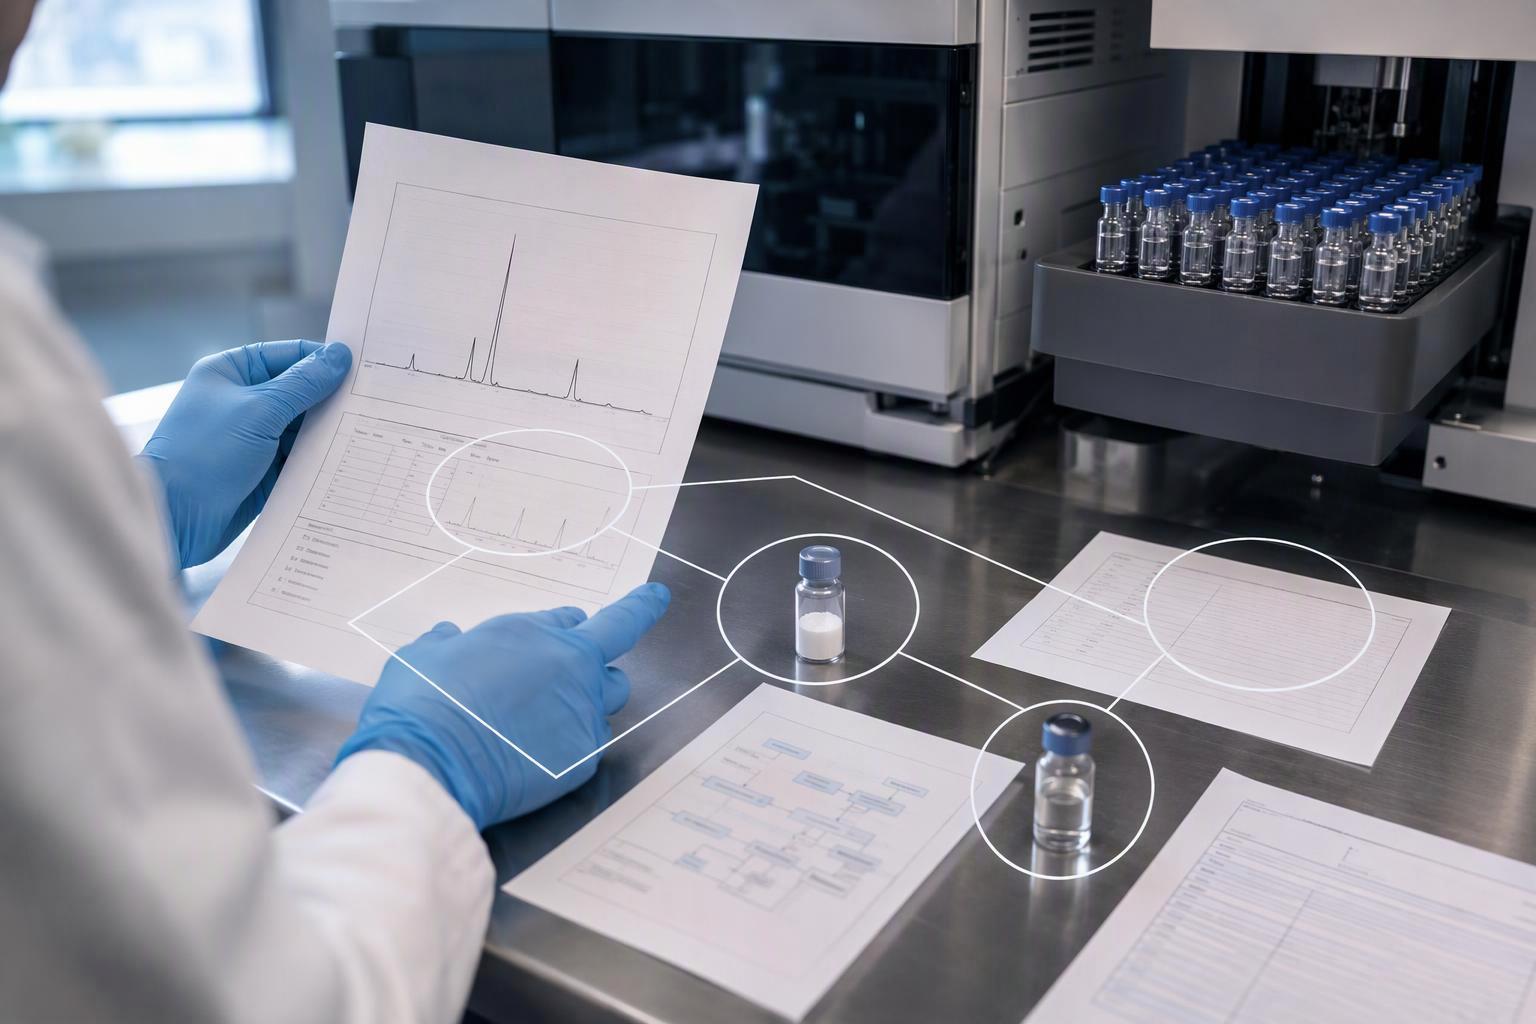
特定批次的 CoA 总结了指定的测试和结果. 支持色谱图, 光谱, 方法和源记录应 肽S供应商 可以达到使用和质量协议要求的深度; CoA 不需要嵌入每个原始分析文件.
然后这些记录必须相互连接. 批次可追溯性链接产品标签, COA, 收货记录和库存记录, 强烈的供应商信号是所有四个都匹配的批号, 针对根本没有批次级文档跟踪的微弱信号 (知识库://41779). HPLC 时记录同一性测试, 液质联用, 列出了质谱法或相关分析方法, 当没有说明分析方法时则不存在 (知识库://41779). 这些记录背后的数据受 21 CFR部分 11, 这需要安全, 计算机生成的, 带时间戳的审计跟踪,独立记录操作员条目和操作的日期和时间, 修改或删除电子记录, 所做的更改不会掩盖以前记录的信息 (21 美国联邦法规§11.10(e), 当前版本). 同一部分将电子记录定义为文本的任意组合, 图形, 数据, 声音的, 创建数字形式的图形或其他信息表示, 修改的, 维持, 已归档, 由计算机系统检索或分发 (21 美国联邦法规§11.3(乙)(6), 当前版本). 以扫描图像形式到达且没有可检索源记录的 COA 不符合该标准.
在向供应商做出承诺之前,如何判断批次间的一致性?
评估相关批次之间可比测量的一致性, 经验证或合格的方法, 参考资料和变更历史. 一般 ICH 注册批次计数和稳定性持续时间并不是每次研究肽购买的强制性证据; 选择适合预期用途的研究设计.
参考标准文献表明为什么批次问题不具有学术性. 在 USP 的工作中, 戈那瑞林在热应激下高度稳定,而比伐卢定更敏感,并且在较高温度下表现出显着降解 (麦卡锡等人., 2023). 两种相同处理的肽表现不同, 因此从一种肽转移到另一种肽的稳定性声明没有重量. 专门用于扩大规模, 1-100 g 范围项目的记录实践是强烈建议使用 HPLC 纯化, 内毒素检测为标准, 并保存全面的批次记录以供追溯, 每批次面板覆盖 LC-MS, UPLC双重分析, 内毒素测定, 钠含量, 含水量, 生物负载, 紫外检测, 残留溶剂分析和无菌过滤 (知识库://28940). 询问哪些测试是每批次执行的,哪些测试是执行一次的.
怎样储存, 运输和装卸进入质量记录?
储存和运输进入质量记录,因为供应商声称的条件必须由该物质自身的稳定性数据而不是通用规则来证明合理. 我Q1A(R2) 设置研究条件和最小数据包, 并根据具体情况处理打算在 -20 °C 以下储存的原料药 (我Q1A(R2), 2003). 加速条件下的数据可用于评估标签存储条件之外的短期偏移的影响, 例如运输过程中可能发生的情况 (我Q1A(R2), 2003). 该条款使运输资格成为文件而不是承诺.
供应商处理指南填写了实用细节. 冻干肽应在 -15 °C 以下密闭保存, 在较低温度(例如-50°C或以下)下长期储存; 打开前,容器应在干燥器中达到环境温度,因为肽具有吸湿性,吸湿会降低肽含量和稳定性; 应快速称量物料并将容器重新密封 (巴亨处理和储存指南, 供应商技术文件). 该指南指出,含有 Asn 的肽, 谷氨酰胺, 蛋氨酸, Cys 或 Trp 的保质期有限, 并指出无法提供溶解肽的标准方案,因为性质差异极大 (巴赫姆). 这里的清单项目是二进制的: 供应商是否说明储存条件, 特定批次的产品形式和处理说明, 或者只是一个通用的声明.
是什么导致肽来源无法验证?
如果供应商无法将收到的批次与相关身份关联起来, 纯度和含量结果, 记录证据差距并推迟接受 多肽 需要结果. 这是拟议的采购标准, 不是外部标准或基于无法访问的内部参考的结论.
“仅供研究使用”标签不能替代该记录. FDA的 26 二月 2025 致 USApeptide.com 的警告信发现,未经批准且贴错标签的索马鲁肽和替泽帕肽已进入州际贸易,尽管标签上注明“仅供研究使用”,” “不供人类食用”和“仅用于实验室目的,”因为该网站自己的内容已确定了预期的人类用途 (FDA 警告信 MARCS-CMS 696885, 26 二月 2025). 同一封信还指出,未经批准的药品可能受到污染, 伪造, 含有不同数量的活性成分, 或者完全含有不同的成分 (美国食品药品监督管理局, 2025). 因此,取消资格的规则是: 如果供应商无法提供批次特定的 COA 以及色谱图和质谱图, 与标签和接收记录相符的批号, 以及该批次的储存和处理文件, 不要订购. 提交批处理文档包并将三个文档并排放置.
常见问题解答
仅供研究使用的标签是否会改变供应商必须记录的内容?
不. RUO 定位描述了预期的研究背景, 不是减少文书工作标准. 采购审查仍然打开相同的记录: 特定批次的分析证书, 记录的身份和纯度信息, 可追踪的批号, 明确说明的产品形式, 摄入前提供储存和处理指南. 将 RUO 标签视为扣留批次级记录的理由的供应商提供的产品较少, 没有什么不同. 定制肽合成批发
我们自己的 HPLC 运行能否替代供应商的身份数据?
它补充了它, 但它并不能替代. 内部运行确认您的方法是为了检测什么而构建的, 在您的色谱柱和参考标准上, 它没有告诉您该材料在发布时的特征. 将供应商的身份记录保留为发布文档,并将您自己的分析视为对其进行独立检查. 两人意见不一致的地方, 差异本身就是值得追求的发现. 星球肽
如果供应商提供通用 COA 但不提供特定批次的 COA,该怎么办?
把它当作你身边无法弥补的差距. 通用证书描述了产品线; 特定批次的分析证书将身份联系起来, 您收到的小瓶中批次的纯度和方法记录. 没有批次级链接, 您无法重建测量的内容, 什么时候, 或参照哪个参考标准. 索取批处理文件, 如果不可用, 记录缺席而不是接受通用版本作为等效版本.
目录肽是否需要与自定义序列相同的文档深度?
是的, 侧重点有所不同. 目录项目通常根据固定规格对每批次进行一次表征, 因此,批次特定的 COA 和批次可追溯性占据了大部分比重. 自定义序列添加合成特定变量, 包括修改模式, 末端基团和纯化路线, 因此文档必须描述实际交付的分子而不是目录条目. 这两种情况仍需要批次级别的身份确认和纯度记录.
应如何指定抗衡离子形式?
写进合同里, 不仅仅是证书. 三氟乙酸盐是许多合成的默认盐, 当材料以 TFA 盐形式提供时,假定醋酸盐会使 TFA 敏感的基于细胞的测定无效, 这就是为什么抗衡离子形式属于合同以及 COA. 说出所需的盐形式, 要求它出现在批处理文件上, 并将不匹配视为规格失败而不是标签细节.
无菌和内毒素结果可以互换吗?
不. 无菌和内毒素是单独的测试, 肽可以通过其中一个而无法通过另一个, 因为杀死生物体并不能去除热原性脂多糖 (美国药典 <85> 领养通知, 正式日期 1 十二月 2012). 如果您的录取标准同时要求两者, 请求将两者作为批次记录上的不同行项目.
结论
清单减少到五个文件请求, 每个类别一个, 和一个取消资格. 为了身份, 要求正交方法集而不是单个峰. 为了纯度, 要求五个可比字段并将杂质数据视为草稿阶段的实践, 因为 FDA 的肽团队表示肽相关杂质不存在官方资格水平 (FDA OGD/CDER, 2013). 对于内容, 询问净肽含量以及 HPLC 面积百分比, 因为两者是在不同的基础上衡量的 (麦卡锡等人., 2023). 为了稳定, 在 ICH Q1A 条件下请求多批次数据(R2) 套, 包括运输偏移评估 (我Q1A(R2), 2003). 对于测定的适用性, 询问每批运行哪些测试以及运行一次. 如果特定批次的 COA, 批号跟踪和该批次的存储文档不能一起生成, 来源无法验证,订单就此停止.