¿Qué ISO? 9001:2026 para Peptide Labs realmente cambia
Servicios ISO 9001:2026 para laboratorios de péptidos cambia la forma en que se toman y registran las decisiones de calidad, no que formas existen. La revisión fue publicada el 16 Septiembre 2026, planeado durante un 36-ciclo de revisión mensual coordinado por ISO/TC 176 SC2 GT29, y aterriza once años después de la ISO 9001:2015. El recuento de cambios cláusula por cláusula archivos 6 cambios importantes, 13 moderado, y 21 pequeño o editorial.
Las cláusulas que se movieron importan más que el total. El Resumen cláusula por cláusula del organismo de normalización sobre los cambios de la revisión. sitúa los principales cambios culturales y éticos en 5.1.1 y 7.3, y separa el riesgo de la oportunidad en 6.1.2 y 6.1.3. Las cláusulas de gestión de cambios de la revisión, 6.3 y 8.5.6, introducir un enfoque más integrado para gestionar el cambio. El 2024 La enmienda climática está incluida en el texto central de 4.1.
Vale la pena establecer dos límites antes de cualquier práctica.. ISO 9001 se encuentra por debajo de GMP para un API de péptidos: Es un marco general de SGC y no reemplaza el Conjunto de directrices de calidad ICH que rigen la fabricación de API, ICH Q7 y ICH Q11. Tampoco es ISO/IEC 17025 o ISO 13485.
Se espera que se ejecute la ventana de transición. 36 meses, Poner el vencimiento del certificado cerca de septiembre. 2029, pero esa fecha sigue pendiente de resolución de la IAF y las fuentes del organismo de certificación no están de acuerdo. Confirmarlo contra la resolución de la IAF, no es una página de proveedor.
¿Por qué el 2026 la revisión es una pregunta del sistema, no es una pregunta de papeleo
La revisión reescribe el lenguaje de la evidencia., no la lista de registros. ISO 9001:2026 elimina “mantener información documentada” y “conservar información documentada” en favor de “deberá estar disponible como información documentada” y “la información documentada deberá estar disponible como evidencia de,”y el lista cláusula por cláusula de dónde deben existir los registros confirma a través del Anexo A.2 e) que “como prueba de” no crea un estándar probatorio legal.
El conteo no ha cambiado.. Entre cláusulas 4 a 10, 27 Los puntos requieren información documentada.: 8 disponibles para su uso como documentos, 19 disponible como evidencia como registros, el mismo conjunto que 2015. Por lo tanto, un sistema de calidad de síntesis de péptidos personalizado no necesita más papeleo.. Necesita decisiones que puedan rastrearse hasta el lote..
Paso 1: Mapee la trazabilidad de lotes de péptidos antes de tocar la documentación
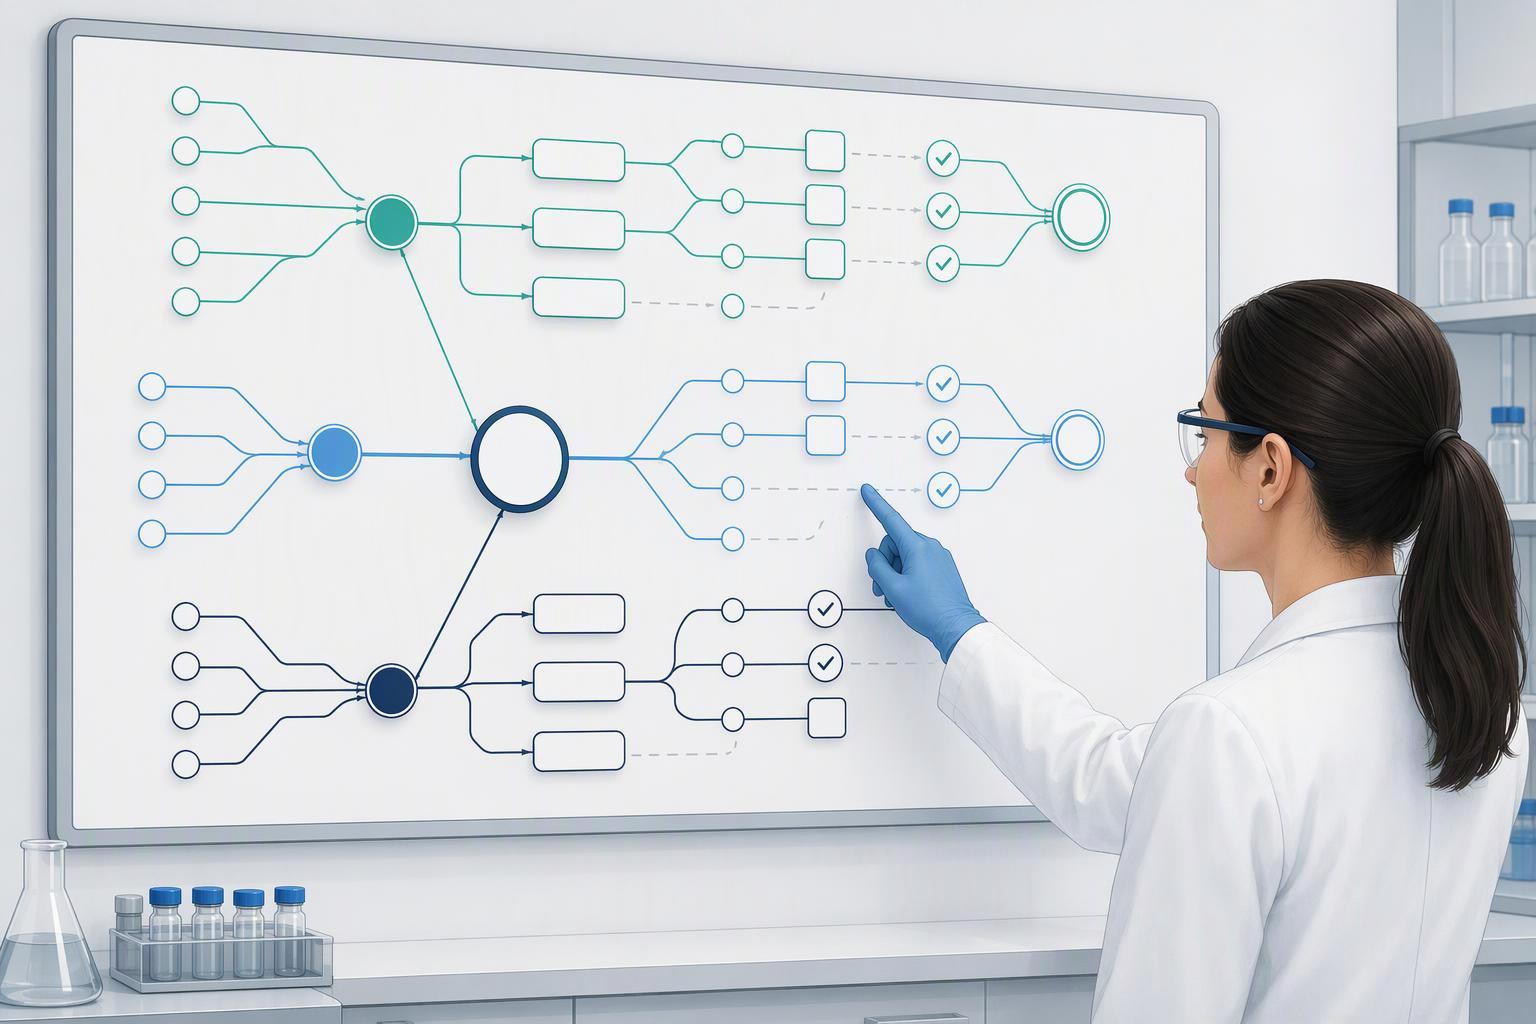
Comience con el registro del lote, no el manual de calidad. La trazabilidad de los lotes de péptidos es la columna vertebral de toda práctica posterior: control de cambios, Evaluación de riesgos, supervisión de proveedores, y la documentación del cliente se adjuntan a un lote que se puede seguir desde las materias primas hasta el lanzamiento..
La razón es estructural.. Síntesis de péptidos en fase sólida. (SPSS) construye una cadena de un aminoácido a la vez en una resina, y un péptido típico de 30 aminoácidos necesita 30 ciclos secuenciales de acoplamiento y desprotección. En 99% eficiencia por paso, La pérdida acumulada de rendimiento y la acumulación de impurezas se vuelven significativas., como Neuland Labs describe en su relato qué cambia cuando un proceso peptídico escala. Un solo 30-mer también puede generar 50 a 100 impurezas potenciales, y Neuland Labs explica por qué las impurezas peptídicas necesitan su propia estrategia de control: impurezas en o por encima 0.10% requieren identificación estructural, y los de arriba 0.5% necesita justificación de seguridad.
Esa aritmética es la razón por la que tanta resina, un lote de aminoácidos, o un intercambio de columnas a mitad de campaña debe ser rastreable hasta el lote exacto de péptidos que tocó. Primero construye la genealogía.: lote de péptidos a lotes de materia prima, parámetros del proceso, controles en proceso, resultados analíticos, desviaciones, y el registro de lanzamiento. Entonces verificalo. Elija un lote liberado y rastree sus lotes de materia prima sin salir del conjunto de registros.. Si tienes que llamar a alguien para cerrar un enlace, el mapa no esta terminado.
Paso 2: Cree un control de cambios en torno a las versiones de métodos analíticos y los intercambios de columnas
Un cambio de columna a mitad de campaña es un cambio planificado, no limpieza del laboratorio. Bajo ISO 9001:2026 cláusula 6.3, Los insumos de planificación que la norma ahora espera para un cambio son el propósito y las consecuencias potenciales., integridad del sistema de gestión de la calidad, disponibilidad de recursos e información, asignación o reasignación de responsabilidades y autoridades, cómo se comunica el cambio, cómo se monitorea la efectividad, y cómo se revisan los resultados. Escríbalos en el formulario de cambio antes de descomprimir la columna..
La razón es analítica., no administrativo. Las secuencias de deleción y los epímeros son casi isobáricos con respecto al péptido objetivo., por lo que la separación por HPLC en fase inversa no es confiable sin métodos ortogonales, y Neuland Labs describe la coelución como la norma y no como la excepción. Un nuevo lote de columnas o gradiente cambia la retención y la resolución, razón por la cual la coelución es la norma y no la excepción para planificar. Por lo tanto, el control de cambios en la síntesis de péptidos debe cubrir la versión del método., lote de columnas, y gradiente como un conjunto controlado, con un control de eficacia definido: Vuelva a procesar una muestra de referencia retenida y compárela con el resultado histórico antes de publicar nuevos datos..
Lista de verificación: cláusula 6.3 insumos para la planificación del cambio
Propósito del cambio y sus posibles consecuencias.
Síntesis de péptidos Efecto sobre la integridad del sistema de gestión de la calidad.
Disponibilidad de recursos y de información.
Asignación o reasignación de responsabilidades y autoridades
Cómo se comunica el cambio
Cómo se monitorea la efectividad y cómo se revisan los resultados
Paso 3: Aplicar el pensamiento basado en riesgos a la síntesis y al control durante el proceso
ISO 9001:2026 cláusula de división 6.1 en dos subcláusulas: gestión de riesgos (6.1.2) y pensamiento basado en oportunidades (6.1.3). Para un laboratorio de péptidos, esa separación fuerza algo que la mayoría de los manuales de calidad nunca han hecho: nombrar los modos de falla específicos de la síntesis en fase sólida, no las categorías genéricas.
Construir el registro desde la química.. La introducción para profesionales sobre lo que sale mal en la síntesis en fase sólida documenta acoplamientos incompletos que dejan secuencias truncadas y de eliminación, formación de aspartimida en Asp que impulsa la epimerización y un cambio de masa de −16 Da, y Cys C-terminal en resina Wang eliminando a deshidroalanina (−36). Cada entrada necesita un control y un punto de detección., no solo una puntuación de gravedad.
La escala cambia el perfil de riesgo. El relato de una CDMO sobre lo que cambia cuando un proceso peptídico escala identifica la transferencia de masa (hinchazón de resina, intercambio de solventes, dinámica de mezcla), transferencia de calor (temperatura Comercio gradientes que alteran las tasas de epimerización), y capacidad de carga aguas abajo (Resolución reducida de la columna preparativa que obliga a realizar cambios en la agrupación.) como las variables que cambian entre mg y kg.
Conclusión clave: Ningún marco ICH único gobierna los umbrales de impurezas peptídicas. ICH Q3A y Q3B excluyen explícitamente los péptidos sintéticos, por lo que su registro tiene que justificar sus propios límites de acción.
Paso 4: Calificar a los proveedores de péptidos por criticidad, No por certificado
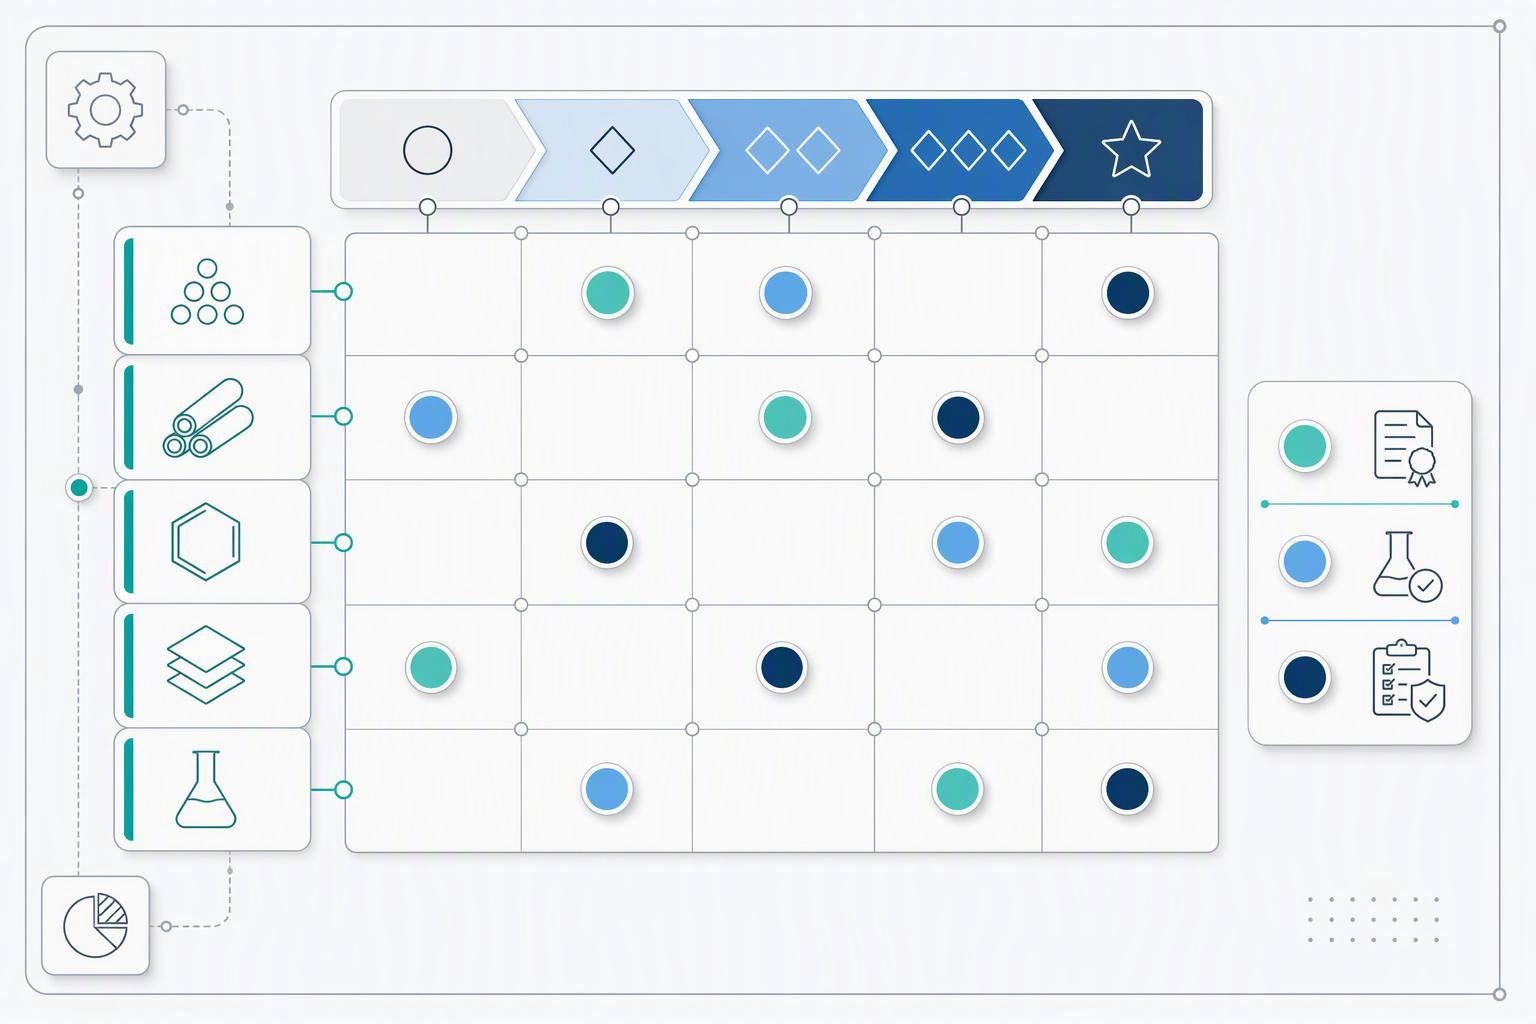
La calificación del proveedor debe seguir la cadena de consecuencias., no la cartera de certificados. Un cambio en el lote de resina a mitad de campaña cambia el comportamiento de hinchazón y la cinética de acoplamiento, un lote de aminoácidos con diferente pureza enantiomérica cambia el perfil del epímero, y un cambio de lote de solvente altera el comportamiento de emparejamiento iónico que gobierna la cantidad de TFA residual que queda en el crudo.. Esa última consecuencia no es cosmética.: Los TFA residuales de la síntesis en fase sólida se consideran indeseables o potencialmente tóxicos en el uso clínico., y eliminarlo mediante intercambio iónico a cloruro o acetato agrega pasos al proceso (Laboratorios Neuland, recuperado 2026-04-27).
Entonces, la profundidad de la calificación debe rastrear lo que el material hace en su proceso.. Los materiales que pueden modificar un atributo de calidad crítico justifican la revisión del certificado más una verificación analítica independiente.; Los materiales que pueden detener una campaña justifican una auditoría.. Y un certificado no prueba por sí solo un sistema operativo.: evidencia un lote contra una especificación, no el control de cambios, manejo de desviaciones, y registros de investigación detrás de esto. Solicite esos registros en lugar del certificado solo.
Paso 5: Emitir documentación del cliente que sobreviva al control de versiones y a la revisión de desviaciones
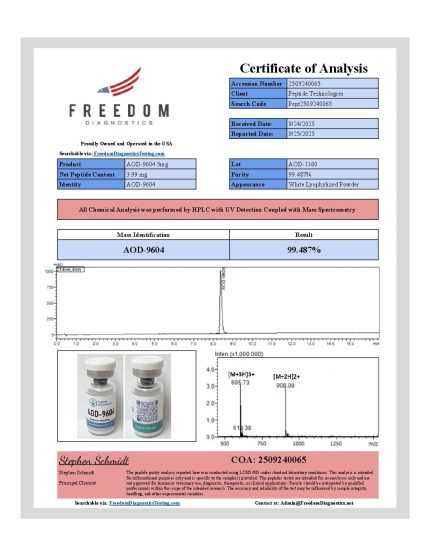
Al final de este paso, Cada documento que usted emita para el cliente puede rastrearse hasta las condiciones exactas que lo produjeron.. Esa trazabilidad es lo que permite que un paquete sobreviva a una revisión de desviación meses después..
La lista cláusula por cláusula de dónde deben existir los registros separa dos cosas que los laboratorios de péptidos a menudo confunden. Los documentos están controlados., actual, aprobado, y disponible donde se realiza el trabajo; Los registros están protegidos contra modificaciones., retenido por un período definido, y recuperable bajo demanda (ISO 9001:2026 listado de información documentada, recuperado 2026-09-18). Un certificado de análisis es un registro.. El método con el que se ejecutó es un documento..
Esa distinción tiene dientes en un custom peptide synthesis quality system. Un certificado de análisis, un cromatograma de HPLC, y un espectro de masas (EM, que mide la relación masa-carga de una molécula para confirmar la identidad) Los emitidos por lote deben indicar cada uno de ellos la versión del método y el lote de columnas vigentes el día del análisis.. Cambie la columna a mitad de campaña y los cromatogramas anteriores seguirán perteneciendo a la versión anterior del método.. Si el paquete no lo dice, una revisión de desviación posterior no puede reconstruir qué condiciones se aplicaron a qué lote.
MOL Changes opera una plataforma integrada de síntesis de péptidos con Class 100 producción en salas blancas ultraesterilizadas y ampliación de mg a kg, emitir un certificado de verificación, cromatograma HPLC, y espectro MS por lote. Esa es una capacidad de documentación., no es un reclamo de certificación.
Errores comunes a evitar
Tratar la revisión como un ejercicio de reformateo de la documentación.. La lista cláusula por cláusula de dónde deben existir los registros no se modifica en 27 puntos de 2015, por lo que los equipos concluyen razonablemente que las plantillas existentes pasarán. Lo que realmente se movió es cómo las decisiones Péptidos sintéticos ser grabado y vinculado: razonamiento de riesgo, cambiar la justificación, y la trazabilidad entre ellos. La solución es auditar su proceso de decisión, no es tu conjunto de documentos. Pregunte si un revisor podría reconstruir por qué cambió una especificación., no si existe una forma.
Calificar a los proveedores por certificado en lugar de por criticidad. Un certificado de proveedor dice que un sistema fue auditado; no dice nada sobre los lotes de resina y aminoácidos que impulsan la epimerización y el truncamiento.. Clasifique a los proveedores según los modos de falla que sus materiales pueden causar, luego establezca la profundidad de supervisión en consecuencia.
Ejecutar el control de cambios solo en los pasos de síntesis. Las versiones de métodos analíticos y los intercambios de columnas quedan fuera de muchos procesos de cambio., Aquí es donde entra el riesgo de coelución.. La coelución es la norma y no la excepción en el análisis de péptidos, por lo que un cambio de columna puede alterar silenciosamente lo que significa el resultado de una versión.
Construyendo un registro de riesgos a partir de categorías genéricas. Un registro organizado en torno al “riesgo del proveedor” y al “riesgo del proceso” satisface al auditor y no informa a nadie. Nombra los modos de falla de péptidos que realmente estás manejando..
Resultados: Cómo se ve un sistema de trabajo
Una ISO que funcione 9001:2026 para el sistema de laboratorios de péptidos es reconocible por lo que puede recuperar, no por lo que puedes mostrar. Cinco marcadores se pueden comprobar sin un auditor en la sala. Acerca de
Un lote liberado rastrea hacia atrás hasta sus lotes de materia prima sin salir del conjunto de registros.. Cada versión del método analítico y lote de columnas vigentes en una fecha de análisis es recuperable.. El registro de riesgos nombra modos de falla específicos de péptidos, cada uno con un control y un punto de detección. El nivel de calificación de los proveedores varía según la criticidad del material y no según el número de certificados.. Y un paquete de cliente emitido hace dieciocho meses todavía se concilia con la versión del método y el registro de desviaciones de ese día..
El objetivo ambicioso es extender esa misma columna genealógica a las excursiones de la cadena de frío y al riesgo de endotoxinas y partículas para cualquier lote destinado al trabajo clínico.. Producción de péptidos
Esta es una explicación del modelo operativo., no asesoramiento regulatorio. MOL Changes tiene interés comercial en estándares de calidad de péptidos; su pila de control de calidad documentada, Documentación de CoA y HPLC/MS por lote, y clase 100 sala limpia son hechos de capacidad, no reclamaciones de certificación.
Preguntas frecuentes
es ISO 9001:2026 certificación requerida para un laboratorio de péptidos?
Ningún regulador lo exige. ISO 9001 es un estándar voluntario, y la certificación es una expectativa impulsada por el cliente más que una obligación legal para la mayoría de los laboratorios de péptidos.. Lo que es obligatorio depende de lo que fabriques y dónde lo vendas.: un péptido destinado a ser un ingrediente farmacéutico activo está sujeto a las GMP, y el Conjunto de directrices de calidad ICH que rigen la fabricación de API se hace cargo desde allí. ISO 9001 y GMP no son sustitutos. Un sistema de gestión de calidad construido según ISO 9001 puede sentarse bajo un marco GMP, pero no cumple con las obligaciones GMP por sí solo..
¿Cómo funciona el período de transición de 36 meses??
El cronograma de revisión del organismo de certificación brinda a las organizaciones certificadas una ventana de 36 meses para pasar del 2015 edición a la 2026 revisión. Los certificados emitidos con la edición anterior siguen siendo válidos durante ese período., por lo que no hay presión de fecha límite inmediata. El riesgo práctico está en otra parte: Las auditorías programadas al principio de la transición esperarán ver evidencia de que su análisis de brechas está en marcha., incluso si la transición completa no está completa. Comience el mapeo ahora, no en el mes 30.
¿Cuánto del conjunto de información documentada cambió realmente??
Menos de lo que sugieren los titulares de la revisión. La lista cláusula por cláusula de dónde deben existir los registros muestra 27 puntos sin cambios entre ediciones. El cambio está en lo que el estándar te pide hacer con esos registros., particularmente en torno al riesgo, control de cambios, y conocimiento organizacional, no en la cantidad de documentos que debes tener. si tu 2015 el sistema está bien construido, lo estás ampliando en lugar de reconstruirlo.
¿Qué debería hacer primero una pequeña secuencia de laboratorio??
Comience con la trazabilidad de lotes. Es la práctica de la que todos los demás dependen.: control de cambios, decisiones durante el proceso basadas en riesgos, y la documentación del cliente suponen que se puede reconstruir lo que pasó con muchos. Un laboratorio que puede rastrear un lote de principio a fin tiene la base para superponer las cuatro prácticas restantes.. Un laboratorio que no pueda, encontrará cada uno de ellos más difícil de implementar de lo necesario..
Conclusión
Los cinco hitos son un sistema., no cinco proyectos. La trazabilidad de lotes proporciona al control de cambios algo a lo que señalar; El control de cambios brinda al pensamiento basado en riesgos un lugar donde aterrizar.; La calificación del proveedor extiende la misma lógica hacia arriba.; y la documentación del cliente es simplemente la superficie visible de los cuatro. Rompe cualquier eslabón y la cadena falla en el momento en que un revisor la prueba..
Ésa es la diferencia entre un certificado colgado en la pared y un sistema de calidad que aguanta. Un certificado registra que un auditor una vez encontró su documentación en orden. Un sistema que funciona sobrevive a la prueba más dura: una revisión de desviación seis meses después de una campaña, o un cambio de método que lo obliga a mostrar qué lotes se lanzaron bajo qué versión. ISO 9001:2026 para los laboratorios de péptidos premia el segundo, porque sus expectativas de información documentada siguen al producto a través de la síntesis., análisis, y soltar en lugar de detenerse en la carpeta.
Si realiza una acción de esta guía, revise su propio rastro de evidencia contra el 27 puntos de información documentada y ver dónde se rompe primero la cadena. Si prefiere ver cómo se ve un paquete completo por lote, MOL Changes publica un ejemplo del CoA, HPLC, y documentación de MS que emite por lote.