Che ISO 9001:2026 per Peptide Labs cambia davvero
Servizi ISO 9001:2026 per i laboratori di peptidi cambia il modo in cui vengono prese e registrate le decisioni sulla qualità, non quali forme esistono. La revisione è stata pubblicata il 16 settembre 2026, pianificato nel corso di a 36-ciclo di revisione mensile coordinato da ISO/TC 176 SC2 WG29, e arriva undici anni dopo l'ISO 9001:2015. IL conteggio delle modifiche clausola per clausola record 6 cambiamenti importanti, 13 moderare, E 21 piccolo o editoriale.
Le clausole che si sono mosse contano più del totale. IL il riepilogo punto per punto dell’organismo di standardizzazione di ciò che cambia la revisione colloca i cambiamenti culturali ed etici primari 5.1.1 E 7.3, e separa il rischio dall'opportunità 6.1.2 E 6.1.3. Le clausole di gestione del cambiamento della revisione, 6.3 E 8.5.6, introdurre un approccio più integrato alla gestione del cambiamento. IL 2024 L’emendamento sul clima è inserito nel testo centrale del 4.1.
Vale la pena stabilire due limiti prima di qualsiasi pratica. ISO 9001 si trova al di sotto di GMP per un'API peptidica: si tratta di un quadro generale del SGQ e non sostituisce il Insieme di linee guida di qualità ICH che regolano la produzione delle API, ICH Q7 e ICH Q11. Inoltre non è ISO/IEC 17025 o ISO 13485.
Si prevede che la finestra di transizione venga eseguita 36 mesi, ponendo la scadenza del certificato a settembre 2029, ma quella data rimane in attesa della risoluzione della IAF e le fonti degli enti di certificazione non sono d'accordo. Confermarlo contro la risoluzione IAF, non una pagina del venditore.
Perché il 2026 la revisione è una questione di sistema, non è una questione di scartoffie
La revisione riscrive il linguaggio delle prove, non l'elenco dei record. ISO 9001:2026 elimina “mantenere informazioni documentate” e “conservare informazioni documentate” in favore di “devono essere disponibili come informazioni documentate” e “le informazioni documentate devono essere disponibili come prova di," e il elenco clausola per clausola di dove devono esistere i record conferma tramite l'Allegato A.2 e) che “come prova di” non crea uno standard probatorio legale.
Il conteggio è invariato. Attraverso le clausole 4 A 10, 27 I punti richiedono informazioni documentate: 8 disponibili per essere utilizzati come documenti, 19 disponibili come prova sotto forma di documenti, lo stesso set di 2015. Un sistema di qualità di sintesi peptidica personalizzato quindi non necessita di ulteriori pratiche burocratiche. Ha bisogno di decisioni che possano essere ricondotte al lotto.
Fare un passo 1: Mappa la tracciabilità dei lotti di peptidi prima di toccare la documentazione
Inizia con il batch record, non il manuale della qualità. La tracciabilità dei lotti di peptidi è la spina dorsale su cui si regge ogni pratica successiva: cambiare controllo, valutazione del rischio, supervisione dei fornitori, e la documentazione del cliente sono tutte allegate a un lotto che può essere seguito dalle materie prime al rilascio.
Il motivo è strutturale. Sintesi peptidica in fase solida (SPSS) costruisce una catena di un amminoacido alla volta su una resina, e un tipico peptide di 30 aminoacidi necessita 30 cicli sequenziali di accoppiamento e deprotezione. A 99% efficienza per passo, la perdita di rendimento cumulativa e l’accumulo di impurità diventano significativi, COME Neuland Labs descrive nel suo resoconto cosa cambia quando un processo peptidico si ridimensiona. Può anche generare un singolo 30-mer 50 A 100 potenziali impurità, e Neuland Labs spiega perché le impurità peptidiche necessitano di una propria strategia di controllo: impurità pari o superiori 0.10% richiedono un’identificazione strutturale, e quelli sopra 0.5% necessitano di una giustificazione di sicurezza.
Questa aritmetica è il motivo per cui molta resina, un lotto di aminoacidi, oppure uno scambio di colonna a metà campagna deve essere riconducibile all'esatto lotto di peptidi toccato. Costruisci prima la genealogia: lotto di peptidi rispetto ai lotti di materie prime, parametri di processo, controlli in itinere, risultati analitici, deviazioni, e il verbale di rilascio. Quindi verificalo. Scegli un lotto rilasciato e traccialo a ritroso fino ai lotti di materie prime senza lasciare il set di record. Se devi telefonare a qualcuno per chiudere un collegamento, la mappa non è finita.
Fare un passo 2: Crea controllo delle modifiche attorno alle versioni dei metodi analitici e agli scambi di colonne
Uno scambio di colonne a metà campagna è un cambiamento pianificato, non le pulizie del laboratorio. Sotto ISO 9001:2026 clausola 6.3, gli input di pianificazione che lo standard ora si aspetta per un cambiamento sono lo scopo e le potenziali conseguenze, integrità del SGQ, disponibilità di risorse e informazioni, assegnazione o ridistribuzione di responsabilità e autorità, come viene comunicato il cambiamento, come viene monitorata l'efficacia, e come vengono esaminati i risultati. Scrivili nel modulo di modifica prima che la colonna venga decompressa.
Il motivo è analitico, non amministrativo. Le sequenze di delezione e gli epimeri sono quasi isobari con il peptide bersaglio, quindi la separazione HPLC in fase inversa non è affidabile senza metodi ortogonali, e Neuland Labs descrive la coeluizione come la norma piuttosto che come l’eccezione. Un nuovo lotto di colonne o gradiente sposta la conservazione e la risoluzione, ecco perché la coeluizione è la norma piuttosto che l’eccezione su cui pianificare. Il controllo delle modifiche nella sintesi dei peptidi deve quindi coprire la versione del metodo, lotto di colonne, e gradiente come un unico set controllato, con un controllo di efficacia definito: rieseguire un campione di riferimento conservato e confrontarlo con il risultato storico prima di rilasciare nuovi dati.
Lista di controllo: clausola 6.3 input per la pianificazione del cambiamento
Scopo del cambiamento e sue potenziali conseguenze
Sintesi peptidica Effetto sull'integrità del sistema di gestione della qualità
Disponibilità di risorse e di informazioni
Ripartizione o ridistribuzione di responsabilità e autorità
Come viene comunicato il cambiamento
Come viene monitorata l'efficacia e come vengono esaminati i risultati
Fare un passo 3: Applicare il pensiero basato sul rischio alla sintesi e al controllo in-process
ISO 9001:2026 clausola di divisione 6.1 in due sottoclausole: gestione del rischio (6.1.2) e il pensiero basato sulle opportunità (6.1.3). Per un laboratorio di peptidi, quella separazione impone qualcosa che la maggior parte dei manuali di qualità non ha mai fatto: nominare le modalità di fallimento specifiche della sintesi in fase solida, non le categorie generiche.
Costruisci il registro dalla chimica. Il professionista spiega cosa va storto nella sintesi in fase solida documenta accoppiamenti incompleti che lasciano sequenze troncate e cancellate, formazione di aspartimide su Asp che guida l'epimerizzazione e uno spostamento di massa di −16 Da, e Cys C-terminale sulla resina Wang che elimina la deidroalanina (−36). Ogni ingresso necessita di un punto di controllo e di rilevamento, non solo un punteggio di gravità.
La scala modifica il profilo di rischio. Il resoconto di un CDMO su ciò che cambia quando un processo peptidico si ridimensiona identifica il trasferimento di massa (rigonfiamento della resina, scambio di solventi, dinamica di mixaggio), trasferimento di calore (temperatura Negozio gradienti che alterano i tassi di epimerizzazione), e caricabilità a valle (ridotta risoluzione della colonna preparativa che impone modifiche al pooling) come le variabili che si spostano tra mg e kg.
Chiave da asporto: Nessun singolo quadro ICH regola le soglie di impurità peptidica. ICH Q3A e Q3B escludono esplicitamente i peptidi sintetici, quindi il tuo registro deve giustificare i propri limiti di azione.
Fare un passo 4: Qualificare i fornitori di peptidi in base alla criticità, Non tramite certificato
La qualificazione del fornitore dovrebbe seguire la catena delle conseguenze, non il portafoglio di certificati. Un cambiamento nel lotto di resina nel corso della campagna modifica il comportamento di rigonfiamento e la cinetica di accoppiamento, un lotto di amminoacidi con diversa purezza enantiomerica sposta il profilo dell'epimero, inoltre, un cambio di lotto di solvente altera il comportamento di accoppiamento ionico che determina la quantità di TFA residuo che rimane nel greggio. Quest’ultima conseguenza non è estetica: Il TFA residuo dalla sintesi in fase solida è considerato indesiderabile o potenzialmente tossico nell'uso clinico, e la sua rimozione mediante scambio di controioni con cloruro o acetato aggiunge fasi del processo (Laboratori Neuland, recuperato 2026-04-27).
Pertanto, la profondità della qualifica dovrebbe tenere traccia di ciò che il materiale fa al tuo processo. I materiali che possono spostare un attributo di qualità critico garantiscono la revisione del certificato oltre alla verifica analitica indipendente; i materiali che possono fermare una campagna richiedono un audit. E un certificato non dimostra di per sé un sistema operativo: evidenzia un lotto contro una specifica, non il controllo del cambiamento, gestione delle deviazioni, e i documenti delle indagini dietro di esso. Richiedi questi documenti invece del solo certificato.
Fare un passo 5: Rilasciare la documentazione del client che sopravvive al controllo della versione e alla revisione delle deviazioni
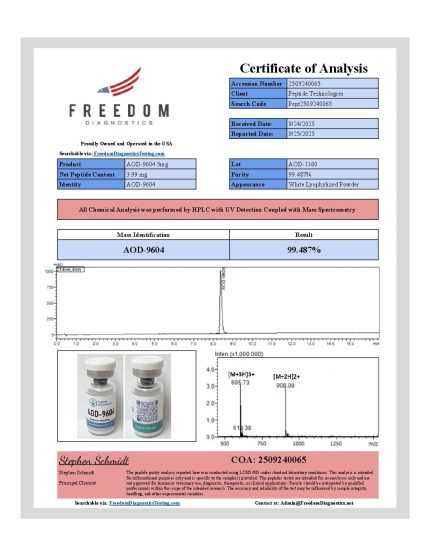
Entro la fine di questo passaggio, ogni documento rivolto al cliente che emetti può essere ricondotto alle esatte condizioni che lo hanno prodotto. Questa tracciabilità è ciò che consente a un pacco di sopravvivere a una revisione delle deviazioni mesi dopo.
L'elenco clausola per clausola di dove devono esistere i record separa due cose che i laboratori di peptidi spesso confondono insieme. I documenti sono controllati, attuale, approvato, e disponibile dove viene svolto il lavoro; i documenti sono protetti da alterazioni, conservati per un periodo definito, e recuperabili su richiesta (ISO 9001:2026 elenco di informazioni documentate, recuperato 2026-09-18). Un certificato di analisi è un record. Il metodo con cui è stato eseguito è un documento.
Questa distinzione ha denti in a custom peptide synthesis quality system. Un CoA, un cromatogramma HPLC, e uno spettro di massa (SM, che misura il rapporto massa/carica di una molecola per confermarne l’identità) emessi per lotto devono indicare ciascuno la versione del metodo e il lotto della colonna in vigore il giorno dell'analisi. Se si modifica la colonna a metà campagna, i cromatogrammi precedenti apparterranno ancora alla versione precedente del metodo. Se il pacchetto non lo dice, un successivo esame delle deviazioni non può ricostruire quali condizioni si applicassero a quale lotto.
MOL Changes gestisce una piattaforma integrata di sintesi peptidica con Class 100 produzione in camere bianche ultrasterili e aumento della produzione da mg a kg, emissione di un certificato di autenticità, Cromatogramma HPLC, e spettro MS per lotto. Questa è una capacità di documentazione, non una richiesta di certificazione.
Errori comuni da evitare
Trattare la revisione come un esercizio di riformattazione della documentazione. L'elenco clausola per clausola di dove devono esistere i record è invariato 27 punti da 2015, quindi i team concludono ragionevolmente che i modelli esistenti passeranno. Ciò che realmente si è mosso è il modo in cui si prendono le decisioni Peptidi sintetici essere registrato e collegato: ragionamento sul rischio, cambiare giustificazione, e la tracciabilità tra di loro. La soluzione è controllare il percorso decisionale, non il tuo set di documenti. Chiedere se un revisore può ricostruire il motivo per cui una specifica è cambiata, non se esiste un modulo.
Qualificare i fornitori per certificato anziché per criticità. Un certificato del fornitore indica che un sistema è stato sottoposto a audit; non dice nulla sui lotti di resina e amminoacidi che guidano l'epimerizzazione e il troncamento. Classificare i fornitori in base alle modalità di guasto che i loro materiali possono causare, quindi impostare la profondità di supervisione di conseguenza.
Esecuzione del controllo delle modifiche solo sui passaggi di sintesi. Le versioni dei metodi analitici e gli scambi di colonne si trovano al di fuori di molti processi di modifica, ed è qui che entra in gioco il rischio di coeluizione. La coeluizione è la norma piuttosto che l'eccezione nell'analisi dei peptidi, quindi una modifica di colonna può alterare silenziosamente il significato di un risultato di rilascio.
Costruire un registro dei rischi partendo da categorie generiche. Un registro organizzato in base al “rischio fornitore” e al “rischio processo” soddisfa un revisore e non informa nessuno. Dai un nome alle modalità di fallimento del peptide che stai effettivamente gestendo.
Risultati: Come si presenta un sistema funzionante
Un ISO funzionante 9001:2026 for peptide labs system è riconoscibile da ciò che puoi recuperare, non da ciò che puoi visualizzare. Cinque marcatori possono essere controllati senza un auditor nella stanza. Di
Un lotto rilasciato risale ai suoi lotti di materie prime senza uscire dal set di record. Ogni versione del metodo analitico e lotto di colonne in vigore alla data dell'analisi è recuperabile. Il registro dei rischi nomina le modalità di fallimento specifiche del peptide, ciascuno con un punto di controllo e di rilevamento. Il livello di qualificazione del fornitore varia in base alla criticità del materiale piuttosto che in base al numero di certificati. E un pacchetto client rilasciato diciotto mesi fa è ancora compatibile con la versione del metodo e il registro delle deviazioni dell'epoca.
L’obiettivo ambizioso è estendere la stessa spina dorsale genealogica alle escursioni della catena del freddo e al rischio di endotossine e particolato per qualsiasi lotto destinato al lavoro clinico. Produzione di peptidi
Questa è una spiegazione del modello operativo, non consulenza normativa. MOL Changes ha un interesse commerciale negli standard di qualità dei peptidi; il suo stack QC documentato, Documentazione CoA e HPLC/MS per lotto, e Classe 100 le camere bianche sono fatti di capacità, non rivendicazioni di certificazione.
Domande frequenti
È ISO 9001:2026 certificazione richiesta per un laboratorio di peptidi?
Nessun regolatore lo richiede. ISO 9001 è uno standard volontario, e la certificazione è un'aspettativa guidata dal cliente piuttosto che un obbligo legale per la maggior parte dei laboratori di peptidi. Ciò che è obbligatorio dipende da cosa produci e dove lo vendi: un peptide inteso come ingrediente farmaceutico attivo rientra nella GMP, e il Insieme di linee guida di qualità ICH che regolano la produzione delle API prende il sopravvento da lì. ISO 9001 e GMP non sono sostituti. Un sistema di gestione della qualità costruito secondo ISO 9001 può stare sotto un quadro GMP, ma non adempie da solo agli obblighi GMP.
Come funziona il periodo di transizione di 36 mesi??
La tempistica di revisione dell’organismo di certificazione offre alle organizzazioni certificate una finestra di 36 mesi per passare dal 2015 edizione al 2026 revisione. I certificati emessi rispetto all'edizione precedente rimangono validi durante tale periodo, quindi non vi è alcuna pressione immediata sulle scadenze. Il rischio pratico risiede altrove: Gli audit programmati all'inizio della transizione si aspetteranno di vedere la prova che l'analisi delle lacune è in corso, anche se la transizione completa non è completa. Inizia subito la mappatura, non nel mese 30.
Quanto del set di informazioni documentate è effettivamente cambiato?
Meno di quanto suggeriscono i titoli della revisione. Viene visualizzato l'elenco clausola per clausola di dove devono esistere i record 27 punti invariati tra le edizioni. Il cambiamento sta in ciò che lo standard ti chiede di fare con quei record, in particolare riguardo al rischio, cambiare controllo, e conoscenza organizzativa, non nel numero di documenti che devi possedere. Se il tuo 2015 il sistema è ben costruito, lo stai estendendo invece di ricostruirlo.
Cosa dovrebbe prima iniziare una piccola sequenza di laboratorio?
Inizia con la tracciabilità dei lotti. È la pratica da cui dipendono tutti gli altri: cambiare controllo, decisioni in-process basate sul rischio, e la documentazione del cliente presuppone che tu possa ricostruire cosa è successo a molte cose. Un laboratorio in grado di tracciare un lotto dall'inizio alla fine dispone delle basi per sovrapporre le rimanenti quattro pratiche. Un laboratorio che non può farlo troverà ciascuno di essi più difficile da implementare di quanto sia necessario.
Conclusione
Le cinque pietre miliari sono un unico sistema, non cinque progetti. La tracciabilità dei batch offre al controllo delle modifiche qualcosa su cui puntare; il controllo del cambiamento dà al pensiero basato sul rischio un posto dove atterrare; la qualificazione dei fornitori estende la stessa logica a monte; e la documentazione del cliente è semplicemente la superficie visibile di tutti e quattro. Rompi qualsiasi collegamento e la catena fallisce nel momento in cui un revisore la testa.
Questa è la differenza tra un certificato appeso al muro e un sistema di qualità che regge. Un certificato registra che un revisore dei conti ha trovato la documentazione in ordine. Un sistema funzionante sopravvive alla prova più dura: una revisione delle deviazioni sei mesi dopo l'inizio di una campagna, o una modifica del metodo che ti obbliga a mostrare quali lotti sono stati rilasciati con quale versione. ISO 9001:2026 per i laboratori di peptidi premia il secondo, perché le sue aspettative di informazione documentata seguono il prodotto attraverso la sintesi, analisi, e rilasciare invece di fermarsi al raccoglitore.
Se esegui un'azione da questa guida, rivedere la propria traccia di prove rispetto a 27 punti di informazione documentati e vedere dove la catena si interrompe per prima. Se preferisci vedere come appare un pacchetto completo per lotto, MOL Changes pubblica un esempio del CoA, HPLC, e la documentazione MS emessa per lotto.