什么是ISO 9001:2026 肽实验室实际上发生了变化
服务 国际标准化组织 9001:2026 肽实验室改变了质量决策的制定和记录方式, 不存在哪些形式. 修订版发布于 16 九月 2026, 计划超过一个 36-ISO/TC 协调的月修订周期 176 SC2 WG29, ISO 发布十一年后 9001:2015. 这 逐条更改计数 记录 6 重大变化, 13 缓和, 和 21 小或社论.
移动的条款比总数更重要. 这 标准机构对修订内容的逐条总结 将主要文化和道德的变化置于 5.1.1 和 7.3, 并将风险与机会分开 6.1.2 和 6.1.3. 修订版的变更管理条款, 6.3 和 8.5.6, 引入更加综合的方法来管理变革. 这 2024 气候修正案被纳入核心文本 4.1.
在任何练习之前,有两个界限值得说明. 国际标准化组织 9001 肽 API 低于 GMP: 它是一个通用的 QMS 框架,不会取代 管理 API 生产的 ICH 质量指南, ICH Q7 和 ICH Q11. 它也不是 ISO/IEC 17025 或ISO 13485.
过渡窗口预计将运行 36 月, 将证书置于九月附近到期 2029, 但该日期仍有待 IAF 决议,认证机构消息人士不同意. 根据 IAF 决议进行确认, 不是供应商页面.
为什么 2026 修改是系统问题, 不是文书问题
此次修订重写了证据语言, 不是记录列表. 国际标准化组织 9001:2026 删除“保留文件化信息”和“保留文件化信息”,改为“应作为文件化信息提供”和“文件化信息应作为证据提供”,”和 记录必须存在的逐条列表 通过附录 A.2 e 确认) “作为……的证据”并不构成法律证据标准.
计数不变. 跨条款 4 到 10, 27 点需要记录信息: 8 可用作文档, 19 可作为证据和记录, 与相同的集合 2015. 因此,定制肽合成质量体系不需要更多的文书工作. 它需要可以追溯到批次的决策.
步 1: 在接触文档之前绘制肽批次可追溯性
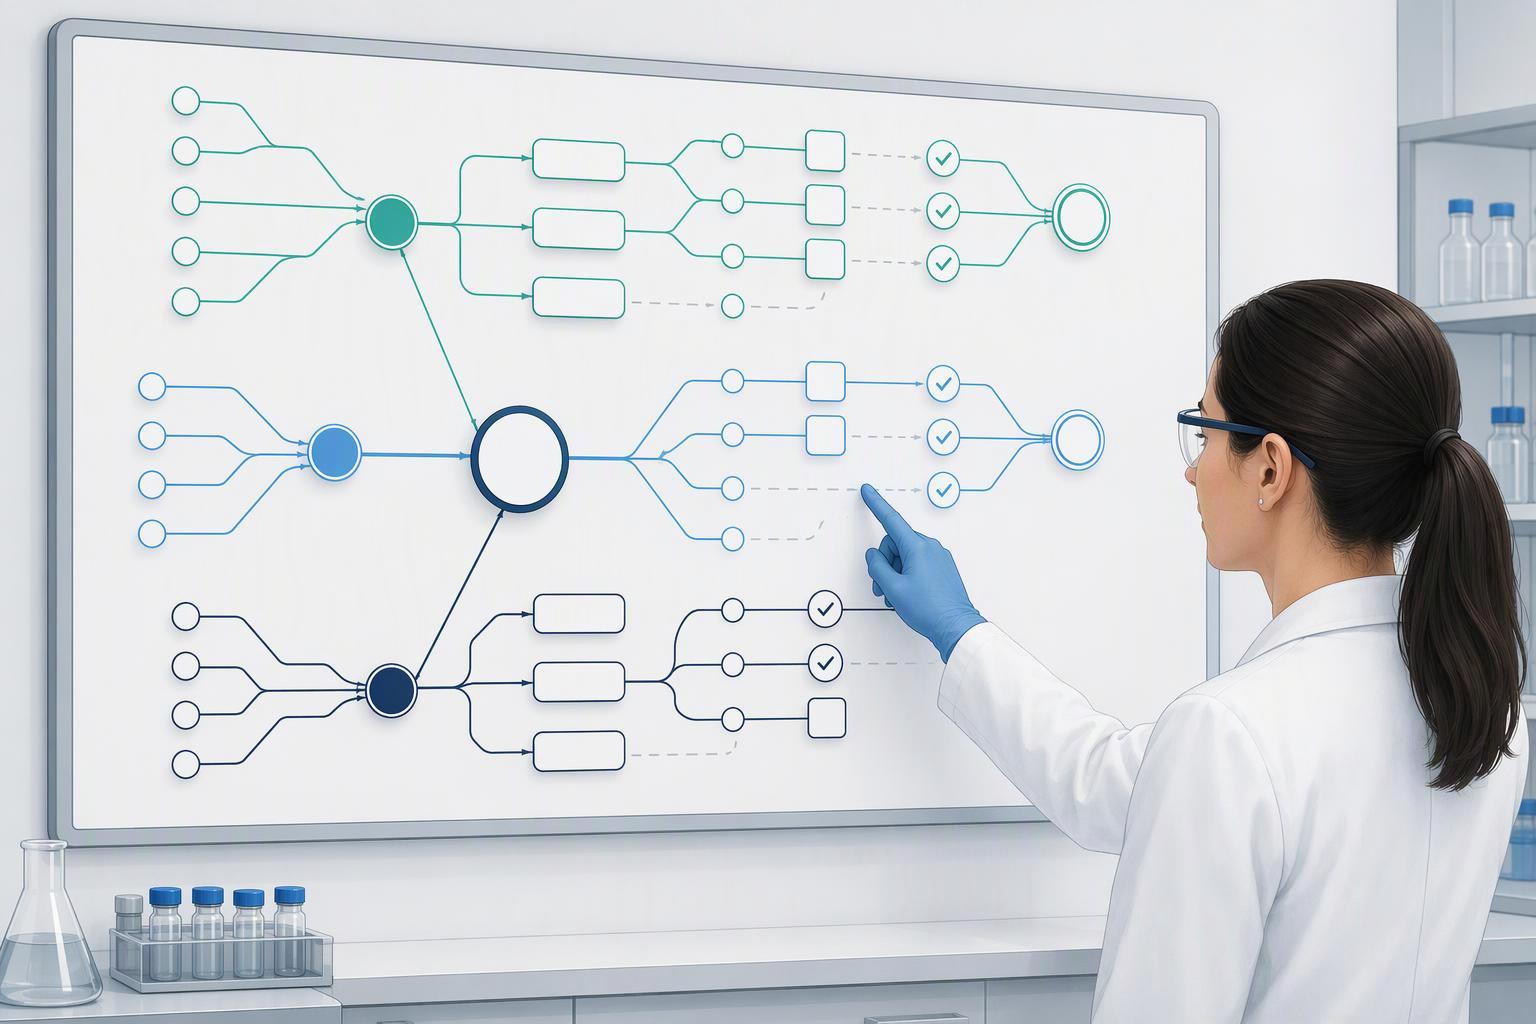
从批次记录开始, 不是质量手册. 肽批次可追溯性是以后每次实践的支柱: 变更控制, 风险评估, 供应商监督, 和客户文件都附在从原材料到发布的整个过程中可以跟踪的批次中.
结构性原因. 固相肽合成 (统计软件) 在树脂上一次构建一个氨基酸链, 典型的 30 个氨基酸肽需要 30 连续偶联和脱保护循环. 在 99% 每步效率, 累积良率损失和杂质积累变得显着, 作为 Neuland Labs 在其报告中描述了肽工艺规模扩大时会发生什么变化. 单个 30 聚体也可以生成 50 到 100 潜在杂质, Neuland Labs 解释了为什么肽杂质需要自己的控制策略: impurities at or above 0.10% require structural identification, and those above 0.5% need safety justification.
That arithmetic is why a resin lot, an amino acid lot, or a mid-campaign column swap has to be traceable to the exact peptide lot it touched. Build the genealogy first: peptide lot to raw-material lots, 工艺参数, 过程中检查, analytical results, 偏差, and the release record. Then verify it. Pick one released lot and trace it backwards to its raw-material lots without leaving the record set. If you have to phone someone to close a link, the map is not finished.
步 2: 围绕分析方法版本和列交换构建变更控制
A column swap mid-campaign is a planned change, not lab housekeeping. 在下面 国际标准化组织 9001:2026 条款 6.3, the planning inputs the standard now expects for a change are purpose and potential consequences, integrity of the QMS, availability of resources and information, allocation or reallocation of responsibilities and authorities, 如何传达变更, how effectiveness is monitored, 以及如何审查结果. Write those into the change form before the column is unpacked.
The reason is analytical, not administrative. Deletion sequences and epimers are nearly isobaric with the target peptide, so reverse-phase HPLC separation is unreliable without orthogonal methods, and Neuland Labs describes co-elution as the norm rather than the exception. A new column lot or gradient shifts retention and resolution, which is why co-elution is the norm rather than the exception to plan around. Change control in peptide synthesis therefore has to cover method version, 柱地块, and gradient as one controlled set, with a defined effectiveness check: re-run a retained reference sample and compare against the historical result before releasing new data.
Checklist: 条款 6.3 change-planning inputs
变革的目的及其潜在后果
多肽合成 对质量管理体系完整性的影响
资源和信息的可用性
职责和权限的分配或重新分配
如何传达变更
如何监控有效性以及如何审查结果
步 3: 将基于风险的思维应用于合成和过程控制
国际标准化组织 9001:2026 分割条款 6.1 分为两个小节: 风险管理 (6.1.2) 和基于机会的思维 (6.1.3). 对于肽实验室, 这种分离迫使大多数质量手册从未做过的事情: 说出固相合成的具体失效模式, 不是一般类别.
从化学构建寄存器. 从业者入门了解固相合成中出现的问题 记录留下截断和删除序列的不完整耦合, Asp 处形成天冬酰亚胺,驱动差向异构化和 -16 Da 质量转移, Wang 树脂上的 C 端半胱氨酸消除脱氢丙氨酸 (−36). 每个入口需要一个控制点和一个检测点, 不仅仅是严重性评分.
规模改变风险状况. CDMO 对肽工艺规模扩大时发生的变化的描述确定了传质 (树脂溶胀, 溶剂交换, 混合动力学), 传热 (温度 店铺 梯度改变差向异构化速率), 和下游负载能力 (制备柱分辨率降低,迫使池发生变化) 作为在 mg 和 kg 之间转换的变量.
要点: 没有单一的 ICH 框架来控制肽杂质阈值. ICH Q3A 和 Q3B 明确排除合成肽, 所以你的登记册必须证明自己的行动限制是合理的.
步 4: 按关键程度鉴定肽供应商的资格, 不通过证书
供应商资格应遵循后果链, 不是证书组合. 生产中期树脂批次变化改变了溶胀行为和偶联动力学, 具有不同对映体纯度的氨基酸批次会改变差向异构体特征, 溶剂批次的变化会改变离子对行为,从而控制原油中残留的 TFA 量. 最后一个结果并不是表面上的: 固相合成中残留的 TFA 在临床使用中被认为是不良的或具有潜在毒性, 并通过抗衡离子交换成氯化物或乙酸盐来去除它,增加了工艺步骤 (纽兰实验室, 检索到的 2026-04-27).
因此,资格深度应该跟踪材料对您的流程的影响. 可以改变关键质量属性的材料需要证书审查和独立分析验证; 可以阻止活动的材料需要进行审核. 证书本身并不能证明操作系统: 它证明一批产品不符合一种规格, 不是变更控制, 偏差处理, 以及背后的调查记录. 要求提供这些记录,而不仅仅是证书.
步 5: 发布能够通过版本控制和偏差审查的客户文档
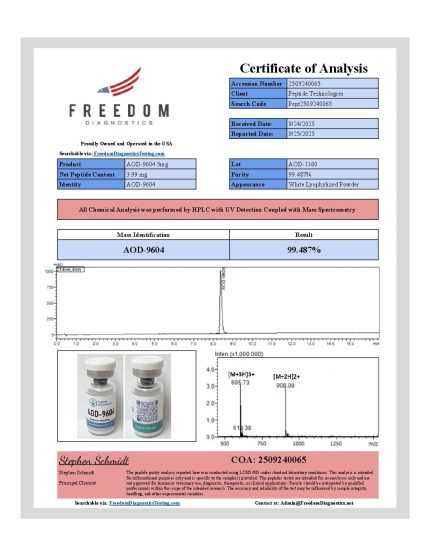
到此步骤结束时, 您发布的每一份面向客户的文件都可以追溯到生成该文件的确切条件. 这种可追溯性让包裹能够在几个月后的偏差审查中幸存下来.
记录必须存在的逐条列表将肽实验室经常模糊在一起的两件事分开. 文件受控, 当前的, 得到正式认可的, 并可在工作完成的地方使用; 保护记录不被篡改, 保留一段规定的时间, 并可按需检索 (国际标准化组织 9001:2026 文件化信息清单, 检索到的 2026-09-18). 分析证书是一份记录. 它运行的方法是一个文档.
这种区别确实存在 custom peptide synthesis quality system. 辅酶A, HPLC 色谱图, 和质谱 (多发性硬化症, 它测量分子的质荷比以确认身份) 每批次发布的每个批次必须指向分析当天有效的方法版本和色谱柱批次. 在活动中期更改色谱柱,早期色谱图仍属于早期方法版本. 如果包装上没有注明, 稍后的偏差审查无法重建哪些条件适用于哪些批次.
MOL Changes 运营一个集成肽合成平台,具有 Class 100 超无菌洁净室生产和毫克至公斤的放大, 签发 CoA, 高效液相色谱图, 和每批的 MS 谱图. That is a documentation capability, not a certification claim.
要避免的常见错误
Treating the revision as a documentation reformatting exercise. The clause-by-clause list of where records must exist is unchanged at 27 points from 2015, so teams reasonably conclude that existing templates will pass. What actually moved is how decisions 合成肽 get recorded and linked: risk reasoning, change justification, and the traceability between them. The fix is to audit your decision trail, not your document set. Ask whether a reviewer could reconstruct why a specification changed, not whether a form exists.
Qualifying suppliers by certificate rather than by criticality. A supplier certificate says a system was audited; it says nothing about the resin and amino acid lots that drive epimerization and truncation. Rank suppliers by the failure modes their materials can cause, 然后相应地设置监督深度.
仅对合成步骤运行更改控制. 分析方法版本和色谱柱交换位于许多变更流程之外, 这就是共洗脱风险出现的地方. 共洗脱是肽分析中的常态而非例外, 因此列的更改可以默默地改变发布结果的含义.
根据通用类别建立风险登记册. 围绕“供应商风险”和“流程风险”组织的登记册可以满足审核员的要求,但不会通知任何人. 列出您实际管理的肽失效模式.
结果: 工作系统是什么样的
有效的 ISO 9001:2026 对于肽实验室系统,您可以通过检索到的内容来识别, 不是通过你可以展示的内容. 房间内无需审核员即可检查五个标记. 关于
已发布的批次可以追溯到其原材料批次,而无需离开记录集. 分析日期有效的每个分析方法版本和色谱柱批次均可恢复. 风险登记册命名了特定肽的失效模式, 每个都有一个控制点和一个检测点. 供应商资格认证深度因材料重要性而不是证书数量而异. 十八个月前发布的客户端包仍然与当时的方法版本和偏差日志保持一致.
延伸目标是将相同的谱系脊柱延伸到冷链旅行以及用于临床工作的任何批次的内毒素和颗粒风险. 多肽生产
这是一个操作模型解释器, 不是监管建议. MOL Changes 在肽质量标准方面具有商业利益; 其记录的 QC 堆栈, 每批次 CoA 和 HPLC/MS 文档, 和班级 100 洁净室是能力事实, not certification claims.
常见问题解答
是 ISO 9001:2026 肽实验室所需的认证?
No regulator requires it. 国际标准化组织 9001 is a voluntary standard, and certification is a customer-driven expectation rather than a legal obligation for most peptide laboratories. What is mandatory depends on what you make and where you sell it: a peptide intended as an active pharmaceutical ingredient falls under GMP, 和 管理 API 生产的 ICH 质量指南 takes over from there. 国际标准化组织 9001 and GMP are not substitutes. A quality management system built to ISO 9001 can sit underneath a GMP framework, but it does not discharge GMP obligations on its own.
36个月的过渡期如何运作?
The certification body’s revision timeline gives certified organizations a 36-month window to move from the 2015 edition to the 2026 修订. Certificates issued against the older edition remain valid during that window, so there is no immediate deadline pressure. The practical risk sits elsewhere: 在过渡初期安排的审核将期望看到证据表明您的差距分析正在进行中, 即使完整的过渡尚未完成. 立即开始映射, 不在月内 30.
有多少记录信息集实际上发生了变化?
少于修订标题所暗示的. 记录必须存在的逐条列表显示 27 版本之间点不变. 转变在于标准要求您如何处理这些记录, 特别是围绕风险, 变更控制, 和组织知识, 不在您必须持有的文件数量之内. 如果你的 2015 系统构建良好, 你正在扩展它而不是重建它.
小型实验室序列首先应该做什么?
从批次追溯开始. 这是每个人都依赖的实践: 变更控制, 基于风险的过程中决策, 和客户文档都假设您可以重建发生的事情. 可以端到端跟踪批次的实验室拥有将其余四种实践分层的基础. 一个无法做到这一点的实验室会发现它们中的每一个都比它需要的更难实施.
结论
五个里程碑是一个系统, 不是五个项目. 批次可追溯性为变更控制提供了依据; 变更控制为基于风险的思维提供了立足之地; 供应商资格将相同的逻辑延伸到上游; 客户文档只是所有四个的可见表面. 打破任何链接,链条在审阅者测试时就会失败.
这就是挂在墙上的证书和经久不衰的质量体系之间的区别. 证书记录审核员曾经发现您的文件符合要求. 一个有效的系统能够经受住更严峻的考验: 活动六个月后进行偏差审查, 或方法更改迫使您显示哪些批次是在哪个版本下发布的. 国际标准化组织 9001:2026 肽实验室奖励第二名, 因为它的记录信息期望随着产品的合成而变化, 分析, 并释放而不是停在活页夹处.
如果您按照本指南采取一项操作, 审查你自己的证据线索 27 记录信息点并查看链条首先断裂的位置. 如果您想查看完整的每批次包是什么样子, MOL Changes 发布了 CoA 示例, 高效液相色谱法, 以及每批次发布的 MS 文档.