Qu'est-ce que le cadre de gouvernance de la recherche sur les peptides assistée par l'IA?
Le cadre de gouvernance de la recherche sur les peptides assistée par l’IA est l’ensemble des règles, enregistrements, et examinez les portes qui maintiennent une conception rédigée par l'IA traçable jusqu'à un humain nommé qui peut la défendre. Il s'inscrit aux côtés des systèmes qualité qu'un laboratoire gère déjà, pas au-dessus d'eux, et cela existe parce que quatre systèmes d'attribution différents se chevauchent désormais sur le même banc de travail.
Ces quatre systèmes répondent à des questions différentes et sont régis par des autorités différentes. Les directives révisées de l'USPTO en matière de qualité d'inventeur stipulent que seules les personnes physiques peuvent être correctement désignées comme inventeurs., et traite les systèmes d'IA comme des outils utilisés par les inventeurs humains selon la même norme juridique qui s'applique à toute autre invention. L'attribution réglementaire s'effectue sur une voie distincte: La part de la FDA 11 les directives sur la portée et l’application s’appliquent aux documents électroniques créés, modifié, entretenu, archivé, récupéré, ou transmis en vertu d'une exigence d'enregistrement dans les réglementations de la FDA, avec ces exigences sous-jacentes agissant comme des règles sous-jacentes.
|
Système d'attribution |
Ce qu'il décide |
Qui peut le tenir |
L'IA peut-elle le retenir |
Enregistrez les preuves dont il a besoin |
|---|---|---|---|---|
|
Garde à vue |
Qui détenait le matériel et quand |
Personne ou site nommé |
Non |
Journal de chaîne de traçabilité, entrées de stockage et de transfert |
|
Paternité |
Qui a rédigé la justification et l'analyse |
Personne nommée |
Non |
Entrées datées, enregistrements d'invite et de sortie, Se déconnecter |
|
Inventaire |
Qui a conçu l'invention revendiquée |
Personnes physiques uniquement |
Dossiers de conception, récit de contribution |
|
|
Attribution réglementaire |
Qui est responsable devant l'agence |
Personne morale et personnes responsables |
Non |
Enregistrements de règles de prédicat, piste d'audit, signatures électroniques |
Le vocabulaire ici est peu glamour mais porteur. ALCOA+ décrit la qualité des enregistrements: attribuable, lisible, contemporain, original, précis, plus complet, cohérent, durable, et disponible. Un ELN est un cahier de laboratoire électronique; un LIMS est un système de gestion des informations de laboratoire; une méthode orthogonale confirme un résultat par un principe chimiquement indépendant plutôt que de répéter la même mesure.
Peptides synthétiques c=”https://molchanges.com/wp-content/uploads/2026/09/pub_20260921_225551_664_f7182fac5c724f199d0c23c32516026d.png »>
La propriété des enregistrements expérimentaux et l’intégrité des données se situent à l’intersection des quatre systèmes, c'est pourquoi le framework les sépare avant de demander à quiconque de modifier un workflow. L’idée fausse la plus répandue est que la gouvernance ralentit la science.. En pratique, il supprime les travaux de reconstruction qui suivent un résultat contesté, et que la reconstruction est la partie la plus lente.
Pourquoi la gouvernance de la recherche sur les peptides assistée par l'IA est importante maintenant
L’IA générative est passée du statut de nouveauté à celui de production en chimie, et le dossier du brevet le montre. Juillet de l’OMPI 2026 La mise à jour du brevet GenAI compte environ 14,000 familles de brevets sur l’IA générative 2023 et plus que 37,800 dans 2025. Analyse des brevets GenAI de l’OMPI mettre le 2024 chiffre à 18,862 et le 2025 chiffre à 37,808, donc les dépôts ont à peu près doublé en une seule année.
Les régulateurs ont bougé en même temps. Le 2025 la révision des directives de l’USPTO en matière de qualité d’inventeur annule la directive de février 2024 Orientations complètes en matière d'inventorisation de l'IA et mise en œuvre du décret 14179.
La conséquence de l’ignorer est concrète. Un enregistrement expérimental assemblé à partir d'un fil de discussion et d'une aliquote non étiquetée ne peut pas étayer une revendication de qualité d'inventeur., une allégation de reproductibilité ou une allégation de sécurité. C’est là que la documentation sur la conception de peptides assistée par l’IA cesse d’être de la paperasse et devient un atout en soi..
Pilules 1: Documenter les invites et la justification de la conception
Documenter les invites et la justification de la conception signifie capturer l'interaction de l'IA et le jugement humain qui l'a suivi dans un seul enregistrement lié., pas deux artefacts distincts. L'invite seule ne prouve rien: cela montre ce que le modèle a renvoyé, pas pourquoi un scientifique a avancé un candidat et rejeté les autres.
La liste de champs ci-dessous est une pratique courante tirée des outils de gestion des invites des fournisseurs de logiciels.. Seuls les attributs de l'enregistrement sont ancrés dans le cluster réglementaire. Une entrée de journal exploitable porte le nom et la version du modèle, le texte d'invite tel qu'envoyé, paramètres et graines, un horodatage, l'opérateur, l'ensemble de candidats est revenu, et une justification écrite pour chaque décision d'acceptation ou de rejet. Chaque champ est ensuite mappé au cahier de laboratoire électronique (ELN) entrée qu'il doit accompagner, ainsi le dossier de conception et le dossier expérimental restent joints.
Cette cartographie est importante en raison de la façon dont les régulateurs lisent les règles. La FDA interprète la partie 11 portée étroite: il s'applique aux documents requis en vertu des règles sous-jacentes qui sont conservés électroniquement au lieu du papier., ou conservés électroniquement en plus du papier et utilisés pour exercer des activités réglementées (FDA, Partie 11 portée et application, page actuelle à partir du 2018-08-24). Le Guide d’intégrité des données GxP de la MHRA fournit les attributs qui rendent un tel dossier défendable: ALCOA+ (Attribuable, Lisible, Contemporain, Original, Précis, plus Complet, Cohérent, Durable, Disponible), et une piste d'audit définie comme des métadonnées qui permettent la reconstruction de l'historique d'un enregistrement, y compris qui, quoi, quand et pourquoi.
Le mode d'échec est familier. Une justification de conception qui ne vit que dans un fil de discussion ne peut pas être reconstruite lorsque la qualité d'inventeur est remise en question., parce que la contribution humaine est invisible. Quelle part de la chaîne d'invites vous conservez évolue avec l'étape du programme: les travaux de recherche peuvent conserver l'invite et la justification finales, tandis que les matériaux liés aux BPF nécessitent la chaîne complète, y compris les candidats rejetés.
Pilules 2: Portes d'examen humain pour la recherche assistée par l'IA
Une porte de révision est un point de décision avec un propriétaire nommé, un critère de rejet défini et une voie de recours. Il ne s’agit pas d’une réunion au cours de laquelle un projet est discuté puis discrètement avancé..
La distinction est importante car la question de la responsabilité est déjà réglée en droit. La position de l’USPTO est que les systèmes d’IA sont des outils utilisés par des inventeurs humains., et le FAQ sur l'invention de l'IA de l'USPTO confirmer que l’analyse reste centrée sur la contribution humaine: les directives « ne créent pas de normes plus strictes en matière de qualité d'inventeur » et n'ajoutent aucune obligation distincte de divulgation de l'IA au-delà des règles existantes (USPTO, 2025-01-14). Quel que soit le modèle proposé, une personne possède la décision.
Services Quatre portes portent cette propriété dans la pratique.
|
Grille |
Compétence du réviseur |
Autorité de signature |
Critères de rejet |
Chemin d'escalade |
|---|---|---|---|---|
|
Avancement des candidats |
Scientifique du domaine familier avec la cible et l'art antérieur |
Chercheur principal ou chef de projet |
Justification non reproductible à partir du journal d'invite; aucune justification orthogonale pour la modification proposée |
Directeur du programme, avec le journal d'invite ci-joint |
|
Engagement en laboratoire humide |
Chimiste ou propriétaire du procédé qui exécutera ou commandera le travail |
Responsable de laboratoire |
Itinéraire impossible à réaliser à l'échelle requise; contraintes de réactif ou d’équipement non résolues |
Chef de R&D |
|
Publication analytique |
Analyste qualifié sur Boutique la méthode spécifique |
Responsable CQ |
Données d'identité ou de pureté incomplètes pour l'usage prévu |
Responsable qualité |
|
Élimination des impuretés pour des raisons de sécurité |
Toxicologue ou examinateur de sécurité qualifié |
Responsable qualité, ou la personne qualifiée lorsque le matériau est lié aux BPF |
Impureté supérieure à la limite fixée pour l'usage prévu, sans contrôle justifié |
Responsable qualité et affaires réglementaires conjointement |
Qui peut signer les modifications concernant le statut du matériel. Un réactif de qualité recherche peut être publié après examen par un analyste qualifié. Un matériau lié aux BPF ne peut pas: la libération nécessite la personne qualifiée désignée dans le cadre du système qualité applicable, et aucune sortie de l'IA ne remplace cette signature.
Clé à retenir: Une porte d'examen sans autorité d'approbation nommée et sans critère de rejet défini n'est pas un contrôle, c'est une rencontre.
Le mode panne est silencieux. Un portail existe sur papier, la discussion a lieu, et un candidat rédigé par l'IA entre en synthèse sans que personne ne soit responsable de la décision. Lorsque le dossier est ensuite remis en question, le sentier montre une conversation, pas une approbation.
Pilules 3: Propriété des enregistrements expérimentaux et intégrité des données
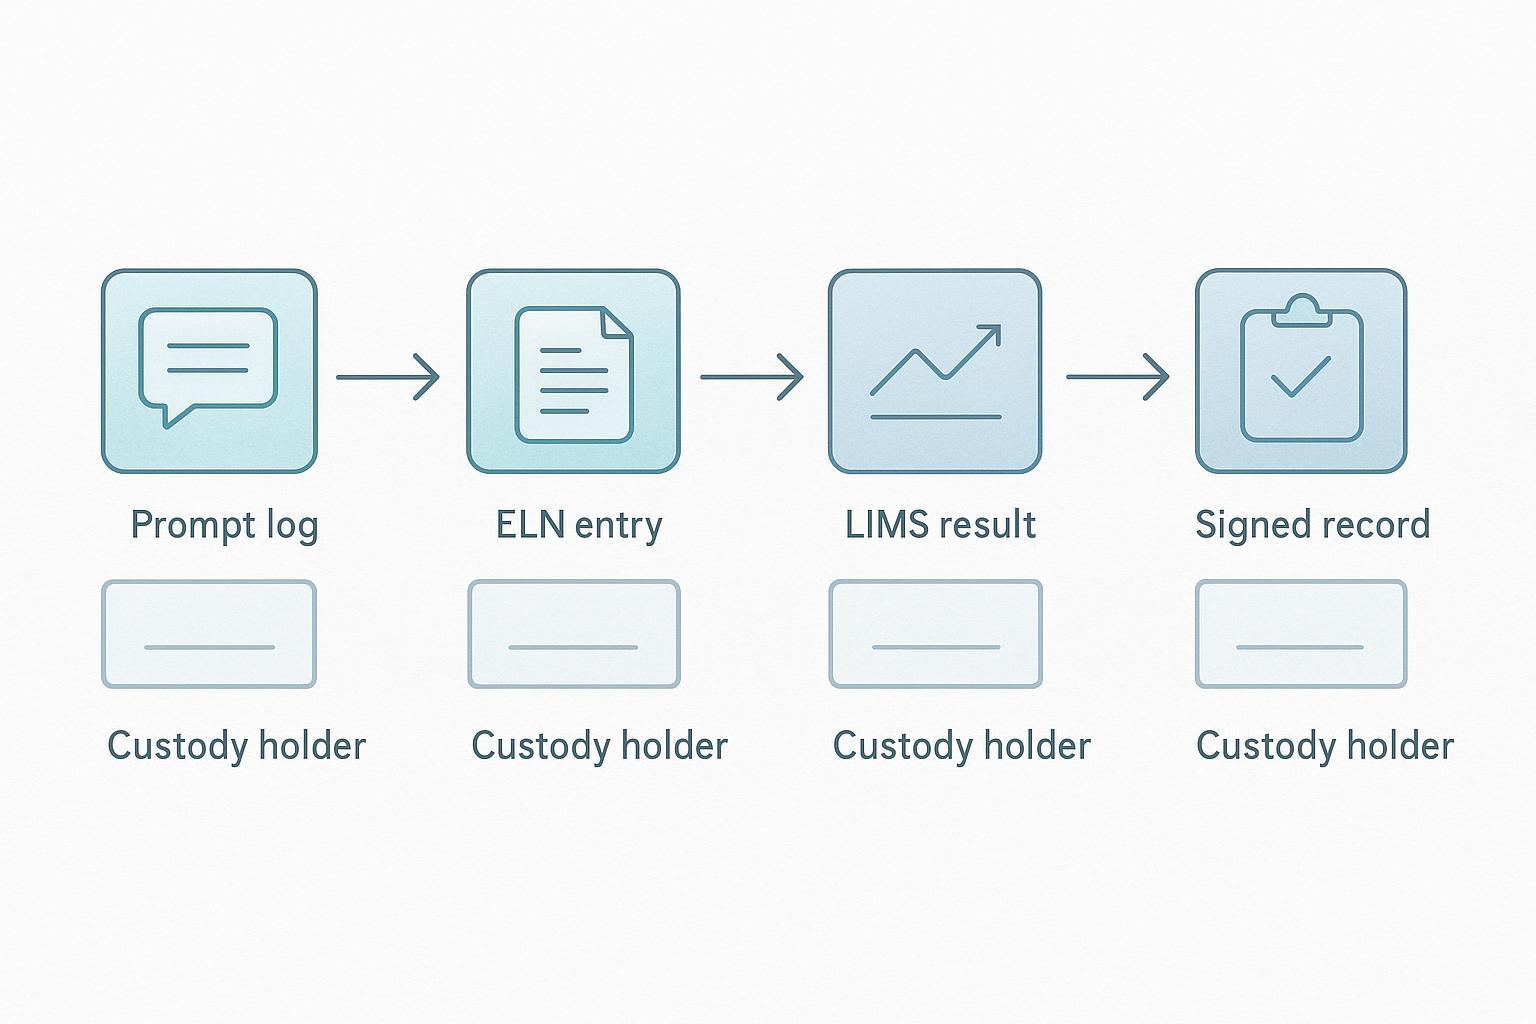
La propriété est quatre questions, pas un. La garde demande qui détient physiquement le dossier; la paternité demande qui l'a écrit; la qualité d'inventeur demande qui a contribué à l'invention; l'attribution réglementaire demande qui est responsable devant un inspecteur. Dans la plupart des programmes assistés par l'IA, ceux-ci atterrissent avec quatre personnes différentes, et le disque doit satisfaire les quatre à la fois.
Les directives d'intégrité des données GxP de la MHRA définissent ALCOA+ comme neuf attributs: Attribuable, Lisible, Contemporain, Original, Précis, plus Complet, Cohérent, Endurant et disponible. Les mêmes directives traitent la piste d'audit comme des métadonnées capturant qui, quoi, quand et pourquoi, avec chaque changement daté, attribué et justifié. La définition CGMP de la FDA est plus étroite dans sa formulation et identique dans son effet: un sécurisé, généré par ordinateur, enregistrement horodaté permettant de reconstituer le déroulement des événements.
La portée est l'endroit où les équipes interprètent mal les règles. La part de la FDA 11 les directives sur le champ d'application et l'application attachent le règlement aux documents créés, modifié, entretenu, archivé, récupéré ou transmis en vertu d'une exigence d'enregistrement dans les réglementations de la FDA, et la lecture étroite par la FDA du champ d'application de la partie 11 signifie que les obligations équivalentes au papier suivent la règle sous-jacente., pas le logiciel.
Le mode d’échec est la fragmentation. Données brutes, fichiers intermédiaires, les scripts d'analyse et les sorties du modèle se trouvent à quatre endroits, donc aucun enregistrement ne reconstitue la course et personne ne peut dire qui a signé. Les obligations de conservation et d’examen des pistes d’audit évoluent ensuite avec l’étape du programme: un dossier de qualité recherche tolère un examen plus léger qu'un dossier lié aux BPF.
Pilules 4: Confirmation de l'identité du peptide
Aucune méthode analytique ne confirme à elle seule l’identité d’un peptide. Confirmation orthogonale, c'est-à-dire deux méthodes ou plus qui reposent sur des principes physiques ou chimiques différents, est ce qui transforme un résultat plausible en un enregistrement d'identité défendable pour la pureté de l'identité des peptides et la confirmation des impuretés.
La spectrométrie de masse avec fragmentation MS-MS établit la masse moléculaire et, à travers des ions fragmentés, la séquence d'acides aminés. Il ne peut pas vous dire si le matériau est le bon diastéréomère., et il ne distinguera pas une séquence d'un analogue de délétion étroitement lié qui se fragmente de la même manière. L'analyse des acides aminés établit le rapport de composition après hydrolyse, qui capture les substitutions et les troncatures que seule la masse peut manquer, mais il détruit les informations sur l'ordre des séquences et ne dit rien sur la chiralité. La rétention chromatographique par rapport à un étalon de référence établit que le matériau se comporte de manière identique à un lot caractérisé dans des conditions définies, ce qui est une forte déclaration de similarité plutôt qu'une déclaration structurelle.
Courez ensemble, les trois méthodes couvrent les angles morts de chacune. Courir seul, chacun laisse une lacune qu’un examinateur ou un régulateur trouvera. Le tableau des méthodes ci-dessous présente ce que chaque technique établit, ce qu'il ne peut pas établir, et l'étape du programme à laquelle cela devient obligatoire.
|
Méthode d'identité orthogonale |
Ce qu'il établit |
Ce qu'il ne peut établir |
Obligatoire à |
|---|---|---|---|
|
Spectrométrie de masse avec fragmentation MS-MS |
Masse moléculaire et séquence dérivée de fragments |
Identité diastéréomère; distinction par rapport à certains analogues étroitement apparentés |
Niveau de recherche en avant |
|
Analyse des acides aminés |
Rapport de composition après hydrolyse |
Ordre de séquence; chiralité |
Niveau de recherche en avant |
|
Rétention chromatographique vs. étalon de référence |
Identité comportementale à un lot caractérisé |
Identité structurelle |
Niveau de recherche en avant |
Les attentes quant à la manière dont ces méthodes sont validées Je Q2(R2), la révision actuelle des lignes directrices sur la validation des procédures analytiques, qui a été adoptée à l'étape 4 et a pris effet juridiquement dans l'UE le 14 Juin 2024, remplacer Q2(R1) de 1995. L’ICH Q2 de l’EMA(R2) la page de lignes directrices enregistre cette date d'entrée en vigueur. T2(R2) couvre les tests de validation et la terminologie des procédures utilisées dans les tests de version et de stabilité, et il peut être appliqué à d'autres procédures de la stratégie de contrôle sur une base basée sur les risques.. L’adéquation des instruments est une obligation distincte: USP <1058> sur la qualification des instruments d'analyse nécessite des preuves documentées démontrant qu'un instrument est adapté à l'usage auquel il est destiné tout au long de sa conception, installation, qualification opérationnelle et de performance.
Le mode de défaillance est spécifique et courant. Un certificat de fournisseur ou un résumé d'identité généré par un modèle est archivé en tant qu'enregistrement d'identité., sans confirmation orthogonale et sans trace de qualification d'instrument derrière. Le dossier affirme alors une identité que personne ne peut reconstruire à partir de données primaires..
La différence entre le niveau de recherche et celui lié aux BPF est une question de degré et de preuves.. Les travaux de recherche peuvent raisonnablement s’appuyer sur une seule méthode primaire avec une seconde technique de confirmation lorsque l’utilisation du matériel le justifie. Les matériaux liés aux BPF placent la barre plus haut: l'ensemble orthogonal complet, chaque méthode validée au Q2(R2), et chaque instrument portant un dossier de qualification à jour sous USP <1058>.
Pilules 5: Profilage des impuretés lié à la pureté et à la sécurité
Un pourcentage de surface HPLC n'est pas une spécification de pureté. Il rapporte la part du signal absorbant les UV à 214 ou 220 nm, il ne peut donc pas voir le contre-ion trifluoroacétate, solvants résiduels, impuretés élémentaires, ou de l'eau transportée avec le peptide. Essai, la teneur en contre-ions et l'humidité doivent être prises en compte ensemble avant qu'un chiffre de pureté ait une signification quelconque.
Les seuils familiers sont conventionnels, pas de règle de pharmacopée. Les fournisseurs et les pratiques industrielles citent généralement ≥95 % pour les matériaux de qualité recherche et ≥98 % à 99 % pour les matériaux de qualité pharmaceutique., mais aucun chapitre officinal ne fixe ces chiffres comme critère de réussite pour un peptide. Traitez-les comme un raccourci d'achat et définissez vos propres spécifications par rapport à l'utilisation prévue..
Ce qui différencie les matériaux de qualité recherche des matériaux liés aux BPF n'est pas le pourcentage global, mais les classes d'impuretés qui doivent être quantifiées plutôt que simplement observées.. Un réactif de recherche peut tolérer un contre-ion signalé et un profil de solvant non spécifié. Un lot lié aux BPF ne peut pas: Les travaux sur les peptides d'impuretés pertinents pour la sécurité nécessitent que chaque classe soit nommée, mesuré par rapport à une limite, et disposé au dossier.
Les classes à nommer et à éliminer sont des solvants résiduels, impuretés élémentaires, transfert de contre-ion trifluoroacétate, séquences de suppression et de troncature provenant d'un couplage incomplet, et endotoxine là où la route l'exige. Pour les parentéraux, USP <85>, le test des endotoxines bactériennes, fixe la limite de la dose humaine maximale par kilogramme et par heure en utilisant la formule K/M, avec K = 5 UE/kg/h pour la plupart des itinéraires et 0.2 UE/kg/h pour administration intrathécale (USP <85>). Où la stérilité est revendiquée, USP <71> les tests de stérilité nécessitent une incubation de 14 jours dans un milieu fluide thioglycolate et un milieu de digestion soja-caséine, sans croissance pour un laissez-passer (Tests FDA de pyrogènes et d'endotoxines Q&UN).
L'automatisation ne supprime pas ce fardeau. UN 2025 examen des LLM dans les enregistrements de synthèse organique IBM RoboRXN+ complétant une synthèse en 12 étapes d'un peptide non ribosomal à 92% pureté, et MoleculeX rapportant que la planification de l'itinéraire des inhibiteurs de kinases a été réduite de quelques semaines à quelques heures à 70% rendement (Tharwani et coll., 2025). Les deux chiffres sont des résultats en pourcentage de superficie ou en rendement isolé. Ni l'un ni l'autre ne vous dit ce qu'il y a d'autre dans le flacon.
Cet écart est le mode d'échec. Un 24-mer avec un contre-ion TFA est transporté dans un test cellulaire uniquement sur la base d'un pourcentage de surface., et le test lit le contre-ion autant que le peptide. Identité peptidique, la pureté et la confirmation des impuretés sont trois déterminations distinctes, et seul le troisième vous indique si le matériel est adapté à l'expérience que vous vous apprêtez à mener.
Pilules 6: Données d'activité et impuretés pertinentes pour la sécurité en contexte
Une valeur d’activité ne signifie pas grand-chose en soi. Un seul résultat non répliqué est un point de données, pas de preuve, et la littérature sur la reproductibilité montre pourquoi: dans Boulangerie 2016 Enquête de reproductibilité nature, plus que 70% de 1,576 les chercheurs interrogés ont déclaré avoir échoué au moins une fois à reproduire l’expérience d’un autre scientifique. Ce chiffre est autodéclaré, pas un taux de réplication mesuré, mais cela établit le point pratique. Les données d'activité gagnent leur poids grâce à la répétition et à la traçabilité jusqu'au matériau pour lequel elles ont été générées..
Cette traçabilité est ce qui relie les résultats d'activité aux impuretés importantes pour la sécurité dans un programme peptidique.. Chaque valeur d'activité doit porter l'identifiant du lot, le profil de pureté, et la disposition des impuretés par rapport à laquelle elle a été mesurée, afin qu'une découverte ultérieure puisse être attribuée à chaque résultat qu'elle pourrait invalider. La confirmation orthogonale de l'identité peptidique appartient au même enregistrement, car une lecture d'activité provenant d'un lot mal identifié n'est pas récupérable après coup.
La distinction entre qualité recherche et qualité BPF modifie à la fois l'exigence de réplication et le seuil auquel une découverte d'impureté déclenche un nouveau test.. Lorsqu'un réactif de qualité recherche peut tolérer une seule détermination, un matériau lié aux BPF nécessite les limites plus strictes dépendant de l'itinéraire décrites dans l'USP <85>, le test des endotoxines bactériennes, et toute impureté détectée au-dessus du seuil force les résultats à remettre en question.
Le mode d’échec est brutal. Un résultat d'activité qui ne peut pas être lié au lot d'où il provient ne laisse aucun moyen d'évaluer les dommages lorsqu'une impureté importante pour la sécurité fait surface ultérieurement., et l'ensemble des données est rejeté plutôt que de nouveau testé de manière sélective.
Avancé: Augmenter le fardeau des preuves jusqu'au stade du programme
Si votre équipe exécute déjà un flux de travail assisté par l'IA, la perspicacité qui compte est la suivante: le cadre de gouvernance de la recherche sur les peptides assistée par l’IA n’est pas appliqué uniformément. Il évolue en fonction de l'impact sur la sécurité des patients et la qualité., ainsi, un programme de recherche qui adopte le package complet lié aux BPF sera sur-documenté et bloqué, tandis qu'un programme se dirigeant vers une soumission réglementaire qui adopte le package de qualité recherche sera sous-documenté et perdra le dossier.
La règle de mise à l'échelle est simple. Adaptez le fardeau de la preuve à la scène: les travaux de recherche nécessitent des journaux d'invite, justification de la conception, et rétention des candidats rejetés; le travail de développement ajoute des instruments qualifiés et des méthodes validées; Le travail lié à GMP ajoute des tests de version complète et de stabilité. Le déclencheur qui fait passer un programme à un niveau supérieur est un engagement réglementaire, pas une date calendaire. Je Q2(R2), la révision actuelle des lignes directrices sur la validation des procédures analytiques, permet explicitement que ses tests de validation et sa terminologie soient appliqués à d'autres procédures sur une base basée sur les risques, qui est la même logique qui devrait régir la profondeur de votre documentation. USP <1058> sur la qualification des instruments analytiques applique la même réflexion sur le cycle de vie aux instruments.
Honnêtement, ce cadre est plus lourd que ce dont un programme de découverte pure a besoin. Ne réduisez pas deux choses, cependant.
Pour un pourboire: Ne réduisez jamais l’autorité d’approbation humaine ou la rétention des candidats rejetés. Ni l’un ni l’autre ne peuvent être reconstruits après coup, et ce sont deux éléments que les régulateurs et les évaluateurs demandent en premier.
Retenir les candidats rejetés et les résultats négatifs
Un candidat rejeté est une preuve, pas de ménage. Le design qui a perdu, la raison pour laquelle il a perdu, l'invite et la version modèle qui l'ont produit, et le critique qui l'a refusé montrent ensemble le jugement humain qui a sélectionné le gagnant. Supprimez-les et l'enregistrement prouve qu'une sortie existait, mais ce n'est pas une personne qui l'a choisi. C’est précisément dans cette lacune qu’il devient difficile de répondre à la question de savoir à qui appartient le dossier expérimental..
La règle de rétention évolue avec l'étape du programme. Les travaux de recherche peuvent conserver les candidats rejetés dans une archive avec une période de conservation définie, tant que la justification du rejet reste récupérable. Un programme lié aux BPF devrait les conserver dans le dossier contrôlé lui-même., parce que la décision de sélection fait partie de l'historique du lot, un réviseur reconstruira plus tard.
Le mode de défaillance est courant et silencieux: seul le design gagnant survit, donc l'enregistrement se lit comme si la séquence était arrivée entièrement formée. Les directives révisées de l'USPTO en matière de qualité d'inventeur stipulent que seules les personnes physiques peuvent être nommées inventeurs., et ses FAQ sur l'invention de l'IA confirment que l'analyse repose sur la contribution humaine plutôt que sur une norme renforcée.. Les candidats rejetés sont souvent la preuve la plus claire de cette contribution.
Outils et structures d'enregistrement
Trois structures d'enregistrement sont importantes avant toute décision logicielle: le système d'enregistrement contrôlé, la couche de métadonnées d'invite et de modèle, et le système de données analytiques. Un cahier de laboratoire électronique (ELN) ou système de gestion des informations de laboratoire (LIMS) est le système d'enregistrement contrôlé, et il doit comporter une piste d'audit qui enregistre qui a modifié quoi et quand. Cette piste d'audit est constituée de métadonnées, pas un champ narratif, et les directives d'intégrité des données GxP de la MHRA l'encadrent à travers les neuf attributs ALCOA+: attribuable, lisible, contemporain, original, précis, complet, cohérent, durable, et disponible. La couche de métadonnées d'invite et de modèle est l'ajout qui manque encore à la plupart des équipes, et il doit capturer la version du modèle, le texte d'invite, et l'humain qui a accepté la sortie. Le système de données analytiques contient des fichiers d'instruments bruts, et il doit les conserver inchangés aux côtés du résultat traité. La propriété des enregistrements expérimentaux et l'intégrité des données dépendent de la connexion des trois, et sur une chose aucun d'eux ne fournit: une autorité de signature nommée. La lecture étroite du champ d’application de la partie 11 par la FDA montre clairement qu’un système validé n’est pas la même chose qu’une personne responsable..
|
Catégorie |
Capacité requise À propos |
Propriétaire typique |
Généralement déjà présent? |
|---|---|---|---|
|
Système d'enregistrement contrôlé (ELN/COLLES) |
Piste d'audit, historique des versions, signature électronique |
Responsable qualité ou intégrité des données |
Oui, dans une pile réglementée |
|
Couche de métadonnées d'invite et de modèle |
Version du modèle, texte d'invite, dossier d'acceptation |
Responsable de recherche ou informatique |
Rarement; généralement un ajout Production de peptides |
|
Système de données analytiques |
Conservation des fichiers bruts, originaux inchangés |
Responsable analytique ou CQ |
En partie; la conservation des fichiers bruts nécessite souvent du travail |
MOL Changes prend en charge la vérification analytique et la traçabilité des lots en tant que partenaire peptidique. C'est un intérêt commercial, divulgué ici plutôt que présenté comme une allégation de performance.
Commencer
Ouvrez la décision de conception assistée par IA la plus récente dans votre programme et essayez de la reconstruire à partir du seul enregistrement.: l'invite telle qu'elle a été écrite, le modèle et la version qui ont produit la sortie, et la raison humaine pour l'accepter ou le rejeter. Si l'un de ces trois manque, tu as trouvé ta première lacune, et tu l'as trouvé en cinq minutes sans réunion.
Suivant, nommer l'autorité d'approbation pour le portail à l'avance et noter le critère de rejet avant que les travaux ne leur parviennent. Un portail sans propriétaire nommé et sans critère écrit est un tampon en caoutchouc, et les directives d’intégrité des données GxP de la MHRA indiquent explicitement que les, les enregistrements contemporains constituent la référence, pas une aspiration (Conseils et définitions sur l'intégrité des données MHRA GxP, 2018). La même logique imprègne la qualité d’inventeur: les directives révisées de l'USPTO en matière de qualité d'inventeur confirment que seules les personnes physiques peuvent être nommées inventeurs, ce qui signifie qu'un système d'IA ne peut pas assumer la responsabilité que votre dossier implique (Directives d'inventaire révisées de l'USPTO, 2024).
Choisissez ensuite un pilier et adoptez-le bout à bout avant d’en ajouter un deuxième. Une traçabilité rapide est généralement le point de départ le moins cher.
Première action: Avant de quitter cette page, ouvrez une décision de conception assistée par l'IA et vérifiez trois choses: l'invite est-elle récupérable, est la version du modèle enregistrée, et la logique humaine est-elle écrite?
L'hésitation courante est que l'intégration de la documentation dans un flux de travail ELN existant perturbera le banc d'essai.. Commencer avec un seul pilier est la meilleure façon d’éviter cela: un changement, appliqué complètement, vous indique ce que le flux de travail tolérera avant de lui engager le programme.
MOL Changes fournit des services personnalisés de synthèse et d’analyse de peptides, nous avons donc un intérêt commercial dans ce sujet. Si cela peut aider à voir à quoi ressemble la structure des enregistrements dans la pratique, vous pouvez consulter le modèle de documentation ou ouvrir une discussion technique avec notre équipe analytique.
Foire aux questions
Qu’est-ce qu’un cadre de gouvernance de la recherche sur les peptides assistée par l’IA?
C'est l'ensemble des structures d'enregistrement, examiner les portes et les autorités d'approbation qui maintiennent une personne qualifiée responsable de chaque décision contrôlée dans un flux de travail peptidique assisté par l'IA. Il s'inscrit aux côtés des systèmes d'intégrité des données et de qualité qu'un laboratoire gère déjà plutôt que de les remplacer., et cela ne crée pas un nouveau régime réglementaire. Le section de définition ci-dessus explique comment le cadre s'adapte à ALCOA+ et 21 Partie CFR 11.
À qui appartient le dossier expérimental lorsqu’un outil d’IA a rédigé la conception?
Garde à vue, paternité, la qualité d'inventeur et l'attribution réglementaire sont quatre questions distinctes posées par quatre parties différentes, et aucun d'entre eux n'est détenu par le système d'IA. La garde décide qui peut modifier le dossier et quand; la paternité décide qui a signé la justification; la qualité d'inventeur décide qui est nommé dans un dossier; l'attribution décide qui répond à un inspecteur. Le tableau des distinctions dans la section définition attribue à chacun.
L’utilisation de l’IA pour concevoir un peptide affecte-t-elle qui peut être nommé inventeur ??
Il n’existe aucune norme juridique distincte pour les inventions assistées par l’IA, et seules les personnes physiques peuvent être désignées comme inventeurs. L'évaluation porte sur la contribution humaine à l'objet revendiqué, donc un designer qui fixe les contraintes, sélectionné le candidat et vérifié le résultat est évalué de la même manière que celui travaillant sans modèle. Aucune norme renforcée et aucune nouvelle obligation de divulgation de l'IA n'est créée; les lignes USPTO dans la section de définition portent les détails.
Que doit contenir un journal d'invite avant qu'une conception n'entre dans l'ELN?
Nom du modèle et version, texte d'invite, paramètres, horodatage et identité de la personne qui a accepté la sortie. Sans la version et le procès-verbal d'acceptation, un évaluateur ne peut pas reconstituer la raison pour laquelle un candidat a été reporté, quel est le pilier du mode de défaillance 1 adresses.
Le certificat de pureté d'un fournisseur est-il suffisant pour un matériau lié aux BPF?
Non. Un certificat établit ce que le vendeur a mesuré sur son propre échantillon; cela n'établit pas l'identité, et il ne profile pas les impuretés liées à la sécurité pour lesquelles la méthode du fournisseur n'a jamais été conçue.. Un 24-mer avec un contre-ion TFA transporté dans un test cellulaire est l'illustration standard: le contre-ion et toutes les séquences de suppression se situent en dehors d'un pourcentage de pureté. Pilules 4 et pilier 5 couvrir la confirmation orthogonale et le profilage des impuretés.
Combien de temps les candidats rejetés doivent-ils être retenus?
La rétention suit l’étape du programme, et deux éléments ne peuvent pas être installés ultérieurement: l'invite et la justification de la conception, et l'identité de la personne qui a accepté la sortie. Un programme de niveau recherche peut conserver les candidats rejetés dans des archives de recherche avec la justification en pièce jointe.; un matériau lié aux BPF en a besoin dans l'enregistrement contrôlé. La section de mise à l'échelle indique où se situe la ligne.
Pouvons-nous archiver les candidats rejetés au lieu de les conserver dans le dossier contrôlé?
Pour un programme de niveau recherche, Oui, fourni la justification et l'évaluateur acceptant voyage avec le candidat. Le mode de défaillance est une archive qui contient la structure mais pas la raison pour laquelle elle a été rejetée, parce que le programme suivant répète la même synthèse.
Conclusion
Le cadre de gouvernance de la recherche sur les peptides assistée par l’IA ne détermine pas à qui appartient le dossier expérimental. Cela rend la contribution humaine suffisamment visible pour que la question puisse trouver une réponse.. Chaque pilier de ce guide sert cet objectif unique: documenter les invites et la justification de la conception afin que le raisonnement derrière une molécule survive à la session qui l'a produite, des portes d'examen humain qui placent une personne nommée entre la sortie d'un modèle et le banc, règles expérimentales de propriété des enregistrements et d'intégrité des données qui maintiennent la chaîne ininterrompue de la demande au résultat, Pureté de l'identité peptidique et confirmation des impuretés appuyées par des méthodes orthogonales, et les données d'activité lues à côté des impuretés qui pourraient l'expliquer. Rien de tout cela n’est une nouvelle loi. Les directives révisées de l’USPTO en matière de qualité d’inventeur réservent toujours la qualité d’inventeur aux personnes physiques., et la position de l’USPTO selon laquelle les systèmes d’IA sont des outils utilisés par des inventeurs humains ne leur applique aucune norme juridique distincte.. Ce qui bouge, c'est l'outillage autour de cette ligne de base stable, c'est pourquoi le dossier, pas le modèle, l'actif mérite-t-il d'être protégé.
Divulgation: MOL Changes fournit des services personnalisés de synthèse et d’analyse de peptides, nous avons donc un intérêt commercial dans la façon dont les attentes en matière de documentation évoluent. Si vous voulez voir comment ces piliers se traduisent en pratique, revoir le modèle de documentation ou ouvrir une discussion technique avec l’équipe analytique.