簡単な回答
A six-pillar governance framework for AI-assisted peptide research: prompt logs, human review gates, record ownership, 身元, purity and impurity data.
AI支援ペプチド研究ガバナンスフレームワークとは何ですか?
AI支援ペプチド研究ガバナンスフレームワークは一連のルールです, 記録, AI が起草した設計を、それを守ることができる指定された人間まで追跡できるようにするゲートをレビューします。. 研究所がすでに実行している品質システムと並行して設置されます, 彼らの上ではない, そしてそれが存在するのは、4 つの異なるアトリビューション システムが同じベンチワークで重複しているためです。.
これら 4 つのシステムは異なる質問に答え、異なる当局によって管理されています. USPTOの改訂された発明者ガイダンスでは、発明者として適切に指名できるのは自然人のみであると述べられています, そして、他のすべての発明に適用されるのと同じ法的基準の下で、AI システムを人間の発明者が使用するツールとして扱います。. 規制上の帰属は別のトラックで実行されます: FDAの役割 11 範囲と適用に関するガイダンスは、作成された電子記録に適用されます, 修正された, 維持された, アーカイブされた, 取得した, または FDA 規制の記録要件に基づいて送信される, それらの基礎となる要件が述語ルールとして機能する.
|
アトリビューションシステム |
それが決めること |
誰がそれを保持できるか |
AIはそれを保持できるか |
必要な証拠を記録する |
|---|---|---|---|---|
|
監護権 |
誰がいつ資料を保有したのか |
名前のある人物またはサイト |
いいえ |
保管過程のログ, ストレージおよび転送エントリ |
|
著者名 |
理論的根拠と分析を書いたのは誰ですか |
指名された人 |
いいえ |
日付付きエントリ, プロンプトと出力レコード, サインオフ |
|
発明者シップ |
クレームに係る発明を考案したのは誰ですか |
自然人のみ |
ペプチド合成 いいえ |
受胎記録, 貢献の物語 |
|
規制上の帰属 |
代理店に対する責任は誰にあるのか |
法人および責任者 |
いいえ |
述語ルールのレコード, 監査証跡, 電子署名 |
ここでの語彙は地味だが負荷がかかる. ALCOA+ はレコード品質を説明します: 起因する, 読みやすい, 同時代の, オリジナル, 正確な, プラス完了, 一貫性のある, 耐える, そして利用可能. ELN は電子実験ノートです。; LIMS は検査情報管理システムです; 直交法は、同じ測定を繰り返すのではなく、化学的に独立した原理によって結果を確認します。.
合成ペプチド c=”https://molchanges.com/wp-content/uploads/2026/09/pub_20260921_225551_664_f7182fac5c724f199d0c23c32516026d.png”>
実験記録の所有権とデータの整合性は、4 つのシステムすべての交差点に位置します。, だからこそ、フレームワークは誰かにワークフローの変更を求める前にそれらを分離します。. よくある誤解は、ガバナンスが科学の速度を遅らせるというものです. 実際には、争われた結果に続く再建作業は削除されます。, そしてその再構築は遅い部分です.
AI支援ペプチド研究のガバナンスが今重要な理由
化学における生成 AI は新規性から生産性へ移行しました, そして特許記録がそれを示しています. WIPOの7月 2026 GenAI の特許更新数はおよそ 14,000 の生成 AI パテントファミリー 2023 そしてそれ以上 37,800 で 2025. WIPO の GenAI 特許分析 を置きます 2024 数字で 18,862 そして 2025 数字で 37,808, そのため、申請件数は 1 年で約 2 倍になりました.
レギュレーターも同時に移動. の 2025 USPTOの発明者制度ガイダンスの改訂により、2月の特許出願が取り消される 2024 AI発明家育成ガイダンスを全面的に施行し、大統領令を施行 14179.
これを無視した場合の結果は具体的です. チャットスレッドとラベルのないアリコートから集められた実験記録は発明者であることを裏付けることができません, 再現性の主張または安全性の主張. ここでは、AI 支援ペプチド設計文書が事務処理をやめ、資産そのものになります。.
丸薬 1: プロンプトと設計理論の文書化
プロンプトと設計の理論的根拠を文書化するということは、AI の対話とそれに続く人間の判断を 1 つのリンクされた記録として捉えることを意味します。, 2 つの別々のアーティファクトではない. プロンプトだけでは何も証明されません: モデルが何を返したかを示します, 科学者が 1 つの候補を推し進め、残りを拒否した理由はそうではありません.
以下のフィールド リストは、ソフトウェア ベンダーのプロンプト管理ツールから得られた一般的な方法です。. レコード属性のみが規制クラスターに基づいています. 実行可能なログエントリにはモデル名とバージョンが記録されます。, 送信されたプロンプトテキスト, パラメータとシード, タイムスタンプ, オペレーター, 返された候補セット, それぞれの承認または拒否の決定に対する書面による根拠. その後、各フィールドが電子実験ノートにマッピングされます。 (エルン) エントリを伴う必要があります, したがって、設計記録と実験記録は結合されたままになります.
このマッピングが重要なのは、規制当局がルールをどのように読むかであるためです. FDA がパートを解釈 11 範囲が狭い: 述語ルールに基づいて要求され、紙の代わりに電子的に保存される記録に適用されます。, または紙に加えて電子的に保管され、規制された活動を実行するために依存されます。 (FDA, 一部 11 範囲と用途, 現在のページ 2018-08-24). の MHRA の GxP データ整合性ガイダンス そのような記録を防御可能にする属性を提供します: アルコアプラス (起因する, 読みやすい, 同時代の, オリジナル, 正確な, プラス完了, 一貫性のある, 永続的な, 利用可能), 記録履歴の再構築を可能にするメタデータとして定義された監査証跡, 誰を含む, 何, いつ、なぜ.
故障モードはよく知られています. チャットスレッド内にのみ存在する設計理論的根拠は、発明者シップが争われた場合に再構築することはできません, 人間の貢献は目に見えないから. プロンプト チェーンのどの程度をプログラムの段階に合わせて保持するか: 研究レベルの作業では、最終的なプロンプトと理論的根拠を保つことができます, 一方、GMP結合材料には完全なチェーンが必要です, 落選した候補者も含めて.
丸薬 2: AI支援研究のためのヒューマンレビューゲート
レビューゲートは指名された所有者による意思決定ポイントです, 定義された拒否基準と異議申し立てのルート. 草案を話し合って静かに進める会議ではない.
説明責任の問題はすでに法律で解決されているため、区別は重要です. USPTO の立場は、AI システムは人間の発明者によって使用されるツールであるというものです。, そして USPTO の AI 発明に関する FAQ 分析が引き続き人間の貢献に焦点を当てていることを確認する: このガイダンスは「発明者としての基準を高めるものではなく」、既存のルールを超えて別個の AI 開示義務を追加するものではありません (USPTO, 2025-01-14). 提案されたモデルが何であれ、, 人が決定権を持っている.
サービス 4 つのゲートが実際にその所有権を保持します.
|
ゲート |
査読者の能力 |
サインオフ権限 |
拒否基準 |
エスカレーションパス |
|---|---|---|---|---|
|
候補者の昇進 |
ターゲットと先行技術に精通したドメインサイエンティスト |
主任研究者またはプロジェクトリーダー |
プロンプトログから理論的根拠を再現できない; 修正案には明確な根拠がない |
プログラムディレクター, プロンプトログが添付されている |
|
ウェットラボへの取り組み |
作業を実行または委託する化学者またはプロセス所有者 |
研究室長 |
必要な規模ではルートが実行不可能; 試薬または装置の制約が未解決 |
R部長&D |
|
分析リリース |
アナリスト資格取得者 店 具体的な方法 |
QCリード |
ID または純度データが意図した用途に対して不完全である |
品質マネージャー |
|
安全性に関する不純物の性質 |
毒物学者または資格のある安全審査員 |
品質マネージャー, または材料がGMPに準拠している場合は有資格者 |
使用目的に定められた限度を超える不純物, 正当なコントロールがないまま |
品質マネージャーと規制業務を共同で担当 |
マテリアルのステータスの変更に署名できるのは誰ですか. 研究グレードの試薬は、資格のあるアナリストのレビューを受けてリリースできます. GMP に準拠した材料は、: リリースには、該当する品質システムに基づいて指名された資格のある人が必要です, その署名に代わる AI 出力はありません.
重要なポイント: 指名されたサインオフ権限と定義された拒否基準のないレビュー ゲートはコントロールではありません。, それは会議です.
故障モードは静かです. 紙の上にゲートが存在する, 議論が起こる, AI がドラフトした候補者は、決定に責任を負わないまま総合に入る. 後で記録に疑問が生じたとき, 痕跡には会話が表示されます, 承認ではありません.
丸薬 3: 実験記録の所有権とデータの整合性
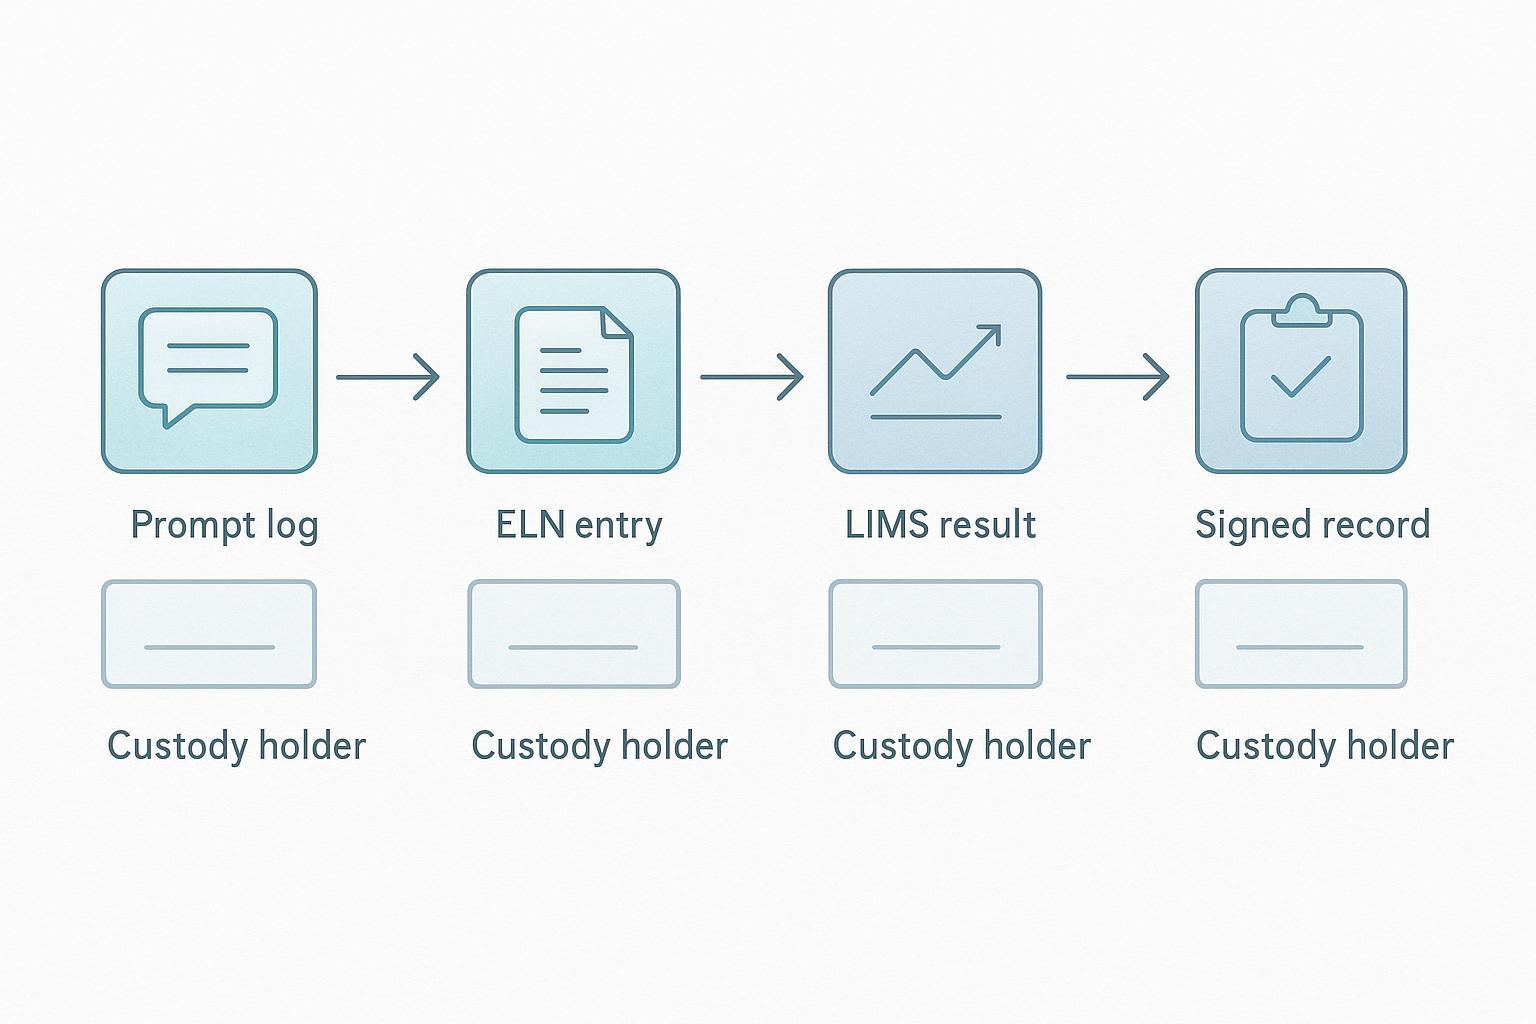
所有権は4つの質問です, 一つではない. 親権者は誰が記録を物理的に保持しているかを尋ねる; 著者は誰がそれを書いたかを尋ねます; 発明者資格では誰が発明に貢献したかを尋ねる; 規制上の帰属は、誰が検査官に対して責任を負うのかを問うものである. ほとんどの AI 支援プログラムでは、4 人の異なる人々が着陸します。, そしてレコードはこの 4 つすべてを一度に満たさなければなりません.
MHRA の GxP データ整合性ガイダンスでは、ALCOA+ を 9 つの属性として定義しています: 起因する, 読みやすい, 同時代の, オリジナル, 正確な, プラス完了, 一貫性のある, 永続的かつ利用可能. 同じガイダンスでは、監査証跡を、誰を記録したかを記録するメタデータとして扱います。, 何, いつ、なぜ, すべての変更には日付が付けられます, 帰属され正当化される. FDA の CGMP 定義は表現が狭いですが、実質的には同じです: 安全な, コンピュータで生成された, 出来事の経過を再構築できるタイムスタンプ付きの記録.
スコープとは、チームがルールを読み間違えた箇所のことです. FDAの役割 11 範囲と適用に関するガイダンスにより、作成された記録に規制が付加されます, 修正された, 維持された, アーカイブされた, FDA規制の記録要件に基づいて取得または送信される, そして、FDA が第 11 部の範囲を狭く解釈していることは、紙に相当する義務が述語規則に従うことを意味する, ソフトウェアではありません.
障害モードは断片化です. 生データ, 中間ファイル, 分析スクリプトとモデル出力は 4 か所に配置されます, そのため、実行を再構成する単一の記録はなく、誰が承認したかは誰も言えません. 保持および監査証跡のレビュー義務は、プログラムの段階に応じて拡大します: 研究グレードの記録は、GMP に準拠した記録よりも軽いレビューを許容します.
丸薬 4: ペプチドの同一性の確認
ペプチドの同一性を確認できる単一の分析方法はありません. 直交確認, 異なる物理的または化学的原理に依存する 2 つ以上の方法を意味します。, もっともらしい結果を、ペプチドの同一性の純度および不純物を確認するための防御可能な同一性記録に変えるものです.
MS-MS フラグメンテーションを使用した質量分析により、分子量と, フラグメントイオンを介して, アミノ酸配列. 材料が正しいジアステレオマーであるかどうかはわかりません, そして、同様に断片化する密接に関連した欠失類似体から配列を区別することはできません。. アミノ酸分析により加水分解後の組成比を確定, マスだけでは見逃す可能性のある置換と切り捨てをキャッチします, しかし、それは配列順序情報を破壊し、キラリティーについては何も述べません. 参照標準に対するクロマトグラフィーの保持により、材料が定義された条件下で特性化されたロットと同一に挙動することが証明されます。, これは構造的なものではなく、強い類似性を示すものです.
一緒に走る, 3 つの方法がお互いの盲点をカバーします. 一人で走る, それぞれに、審査担当者や規制当局が発見できるギャップが残されています. 以下のメソッド表は、各テクニックが何を確立するかを示しています。, 確立できないもの, そしてそれが義務化されるプログラムの段階.
|
直交恒等法 |
それが確立するもの |
確立できないもの |
必須 |
|---|---|---|---|
|
MS-MS フラグメンテーションによる質量分析 |
分子量とフラグメント由来の配列 |
ジアステレオマーの正体; いくつかの密接に関連した類似物との区別 |
研究グレード以降 |
|
アミノ酸分析 |
加水分解後の組成比 |
シーケンスの順序; キラリティー |
研究グレード以降 |
|
クロマトグラフィー保持率 vs. 参照標準 |
特徴付けられたロットに対する行動の同一性 |
構造的同一性 |
研究グレード以降 |
これらのメソッドがどのように検証されるかについての期待は、 I Q2(R2), 分析手順検証ガイドラインの最新改訂版, ステップで採用された 4 EU内で法的効力を生じた 14 6月 2024, 第2四半期に代わって(R1) の 1995. EMA の ICH Q2(R2) ガイドラインのページには発効日が記録されています. 第2四半期(R2) 検証テストと、リリースおよび安定性テストで使用される手順の用語について説明します, そしてそれは、リスクベースの管理戦略の他の手順に適用できます。. 機器の適合性は別の義務です: 米国薬局 <1058> 分析機器の認定について 機器が設計全体にわたって意図された目的に適合していることを示す文書化された証拠が必要です, インストール, 運用およびパフォーマンスに関する資格.
故障モードは特殊かつ一般的です. ベンダー証明書またはモデルが生成した ID 概要が ID レコードとしてファイルされます。, 直交確認がなく、その背後に機器適格性の痕跡もありません. このレコードは、誰も一次データから再構築できないアイデンティティを主張します。.
研究グレードと GMP に基づく違いは程度と証拠の問題です. 研究レベルの研究では、材料の使用が正当化される場合には、単一の主要な手法と 2 番目の確認手法に合理的に依存できます。. GMP に準拠した素材が基準を引き上げます: 完全直交集合, Q2 で検証された各メソッド(R2), および USP に基づく現在の認定記録を持つすべての機器 <1058>.
丸薬 5: 純度および安全性関連の不純物プロファイリング
HPLC の面積パーセントの数値は純度の仕様ではありません。. での UV 吸収シグナルのシェアを報告します。 214 または 220 nm, したがって、トリフルオロ酢酸の対イオンは見えません, 残留溶媒, 元素不純物, またはペプチドと一緒に運ばれる水. アッセイ, 純度の数値が何かを意味する前に、対イオン含有量と水分を合わせて考慮する必要があります.
おなじみのしきい値は慣例です, 薬局方の規則ではない. サプライヤーと業界の慣行は、一般的に研究グレードの材料については 95% 以上、医薬品グレードの材料については 98% ~ 99% 以上と見積もっています。, しかし、これらの数値をペプチドの合格基準として固定している公定書の章はありません。. これらを購入の省略表現として扱い、使用目的に応じて独自の仕様を定義します。.
研究グレードの材料と GMP 準拠の材料を区別するのは、見出しのパーセンテージではなく、どの不純物クラスを単に観察するだけでなく定量化する必要があるかです。. 研究用試薬は、報告されている対イオンと未指定の溶媒プロファイルに耐えることができます。. GMP に準拠したバッチでは、: 安全関連の不純物ペプチドの研究では、各クラスに名前を付ける必要があります, 限界に対して測定される, そして記録に残る.
名前と性質のクラスは残留溶媒です, 元素不純物, トリフルオロ酢酸対イオンキャリーオーバー, 不完全な結合による欠失および切断配列, ルート上で必要な場合はエンドトキシンも. 非経口用, 米国薬局 <85>, 細菌のエンドトキシン検査, 式 K/M を使用して、1 時間あたり 1 キログラムあたりの人間の最大線量から制限を設定します。, K = の場合 5 ほとんどのルートでは EU/kg/h 0.2 くも膜下腔内投与の場合 EU/kg/h (米国薬局 <85>). 無菌性が主張される場合, 米国薬局 <71> 無菌試験には、流動チオグリコール酸培地および大豆カゼイン消化培地で 14 日間のインキュベーションが必要です, パスのための成長がない (FDA パイロジェンおよびエンドトキシン検査 Q&あ).
自動化してもこの負担は解消されません. あ 2025 有機合成における LLM のレビューでは、IBM RoboRXN+ が非リボソームペプチドの 12 ステップの合成を完了しました。 92% 純度, MoleculeX はキナーゼ阻害剤の経路計画を報告し、数週間から数時間に短縮しました。 70% 収率 (ターワニら。, 2025). どちらの数値も面積パーセントまたは単独の収量結果です。. どちらもバイアルの中に他に何が入っているかを教えてくれません.
そのギャップが故障モードです. TFA 対イオンを持つ 24 量体は、面積パーセント数値のみの強度に基づいて細胞アッセイに導入されます。, アッセイではペプチドと同じくらい対イオンも読み取られます. ペプチドの正体, 純度と不純物の確認は 3 つの別々の判定です, そして 3 番目のメッセージのみが、その材料がこれから実行する実験に適しているかどうかを示します。.
丸薬 6: 活動データと安全性に関連する不純物の状況
活動値はそれ自体ではほとんど意味を持ちません. 複製されていない単一の結果がデータ ポイントです, 証拠ではない, 再現性に関する文献はその理由を示しています: で ベイカーズ 2016 自然再現性調査, より多い 70% の 1,576 調査対象となった研究者は、別の科学者の実験を再現するのに少なくとも一度は失敗したと報告している. その数字は自己申告です, 測定された複製速度ではありません, しかし、それは実際的なポイントを確立します. アクティビティ データは、繰り返しを通じて、またデータが生成された素材への追跡可能性を通じて重要性を獲得します。.
そのトレーサビリティは、ペプチド プログラムにおける活性結果と安全関連の不純物を結び付けるものです。. すべてのアクティビティ値にはロット識別子が含まれている必要があります, 純度プロファイル, およびそれが測定された不純物の性質, 後の発見で無効になる可能性のあるすべての結果を追跡できるようにするため. ペプチド同一性の直交確認は同じレコードに属します, 誤って識別されたロットから読み取られたアクティビティは事後に回復できないため.
研究グレードと GMP 準拠の区別により、複製要件と、不純物の発見により再検査が開始される閾値の両方が変わります. 研究グレードの試薬が 1 回の測定に耐えられる場合, GMP に準拠した材料には、USP に記載されているより厳しいルート依存の制限が必要です <85>, 細菌のエンドトキシン検査, しきい値を超える不純物が検出されると、影響を受けた結果が疑問視されます。.
故障モードは鈍い. 活動の結果が由来のロットに結び付けられない場合、後で安全関連の不純物が表面化したときに損害を調査する方法がありません。, 選択的に再テストされるのではなく、データセット全体が破棄されます。.
高度な: 証拠負担をプログラム段階まで拡大
チームがすでに AI 支援ワークフローを実行している場合, 重要な洞察力はこれです: AI支援ペプチド研究のガバナンスの枠組みは均一に適用されていない. 患者の安全と品質への影響に合わせて拡張します, そのため、完全な GMP 準拠のパッケージを採用した研究グレードのプログラムは、文書化が過剰になり、機能不全に陥ります。, 一方、研究グレードのパッケージを採用した規制申請に向けたプログラムは、文書化が不十分であり、記録を失うことになります。.
スケーリングルールは単純です. 証拠負担を段階に合わせる: 研究レベルの作業には迅速なログが必要です, 設計の理論的根拠, 拒否された候補者の保持; 開発作業により、認定された機器と検証済みのメソッドが追加されます; GMP に準拠した作業により、完全なリリースおよび安定性テストが追加されます. プログラムを 1 つ上の階層に移行させるきっかけとなるのは、規制上の取り組みです, カレンダーの日付ではありません. I Q2(R2), 分析手順検証ガイドラインの最新改訂版, 検証テストと用語をリスクベースで他の手順に適用することを明示的に許可します。, これはドキュメントの深さを管理するロジックと同じです. 米国薬局 <1058> 分析機器の認定については、同じライフサイクルの考え方を機器に適用します.
正直に, このフレームワークは純粋な検出プログラムが必要とするものよりも重いです. 2 つのものを縮小しないでください, けれど.
チップ用: 人間の承認権限や拒否された候補者の保持を決して縮小しないでください。. どちらも後から再構築することはできません, どちらも規制当局と審査担当者が最初に求める要素です.
拒否された候補者と否定的な結果の維持
拒否された候補者は証拠となる, ハウスキーピングではない. 負けたデザイン, 負けた理由, プロンプトとそれを生成したモデルのバージョン, とそれを拒否した審査員が一緒に勝者を選んだ人間の判断を示します. それらを取り除くと、レコードは出力が存在したことを証明します, でも人が選んだわけではない. このギャップはまさに、実験記録の所有者が誰であるかという質問に答えるのが困難になる場所です。.
保持ルールはプログラムの段階に応じて拡張されます. 研究レベルの研究では、拒否された候補者を、定義された保存期間でアーカイブに保存できます, 拒絶理由が回復可能な限り. GMP にバインドされたプログラムは、それらを管理されたレコード自体に保持する必要があります。, 選択の決定はバッチ履歴の一部であり、後でレビュー担当者が再構築するためです。.
故障モードは一般的で静かです: 勝ったデザインだけが生き残る, そのため、レコードはシーケンスが完全に形成された状態で到着したかのように読み取れます。. USPTOの改訂された発明者制度ガイダンスでは、自然人のみが発明者に指名できると規定されています, およびその AI 発明家に関する FAQ では、分析が基準の向上ではなく人間の貢献に基づいていることが確認されています。. 拒否された候補者は、多くの場合、その貢献の最も明白な証拠となります.
ツールとレコード構造
ソフトウェアの決定の前に 3 つのレコード構造が重要です: 管理された記録システム, プロンプトとモデルのメタデータ層, そして分析データシステム. 電子実験ノート (エルン) または研究室情報管理システム (リムズ) 管理された記録システムです, そして、誰がいつ何を変更したかを記録する監査証跡を記録する必要があります。. その監査証跡はメタデータです, 物語の分野ではない, そして、MHRA の GxP データ整合性ガイダンスは、9 つの ALCOA+ 属性を通じてそれを枠組み化しています。: 起因する, 読みやすい, 同時代の, オリジナル, 正確な, 完了, 一貫性のある, 耐える, そして利用可能. プロンプトとモデルのメタデータ レイヤーは、ほとんどのチームにまだ欠けている追加機能です, そしてモデルのバージョンをキャプチャする必要があります, プロンプトテキスト, そしてそのアウトプットを受け入れる人間. 分析データ システムは生の機器ファイルを保持します, そして、処理された結果とともにそれらを変更せずに保存する必要があります. 実験記録の所有権とデータの整合性は、3 つの接続すべてに依存します, そして一つには、彼らは誰も供給しません: 指定されたサインオフ機関. FDA がパート 11 の範囲を狭い範囲で解釈したことにより、検証されたシステムと責任ある人物が同じではないことが明らかになりました.
|
カテゴリ |
必要な能力 について |
典型的な所有者 |
通常はすでに存在します? |
|---|---|---|---|
|
管理された記録システム (エルン/接着剤) |
監査証跡, バージョン履歴, 電子署名 |
品質またはデータ整合性のリード |
はい, 規制されたスタック内 |
|
プロンプトとモデルのメタデータ層 |
モデルバージョン, プロンプトテキスト, 合格記録 |
研究主任または情報学 |
めったに; 通常追加 ペプチドの生産 |
|
分析データシステム |
未加工ファイルの保存, 変更されていないオリジナル |
分析または QC リーダー |
部分的に; RAW ファイルの保存には多くの場合作業が必要です |
MOL Changesはペプチドパートナーとして分析検証とロットトレーサビリティをサポートします. これは商業的利益です, 性能に関する主張として提示されるのではなく、ここで開示されます.
はじめる
プログラム内で AI 支援による最新の設計決定を開き、記録のみから再構築してみます。: 書かれたとおりのプロンプト, 出力を生成したモデルとバージョン, そしてそれを受け入れるか拒否するかの人間の論理的根拠. この3つのどれかが欠けている場合, あなたは最初のギャップを見つけました, 打ち合わせもせずに5分で見つけた.
次, 先にあるゲートの承認権限者の名前を指定し、作業がそこに届く前に拒否基準を書き留めます。. 所有者が明記されておらず、基準も書面で示されていない門はゴム印である, MHRA の GxP データ整合性ガイダンスでは、次のことが明示されています。, 同時期の記録がベースラインとなる, 願望ではありません (MHRA GxP データ整合性のガイダンスと定義, 2018). 同じ論理が発明家精神にも貫かれています: USPTOの改訂された発明者ガイダンスは、自然人のみが発明者に指名されることを確認しています, つまり、AI システムはあなたの記録が示す説明責任を負うことができません (USPTO の改訂版発明者制度ガイダンス, 2024).
次に、1 つの柱を選択し、それを端から端まで採用してから、2 番目の柱を追加します。. 通常、迅速なトレーサビリティは最も低コストで始めることができます.
最初のアクション: このページを離れる前に, AI 支援による設計決定を 1 つ開き、3 つのことを確認します: プロンプトは回復可能ですか, モデルのバージョンが記録されていますか, そして人間の理性が書き記されているのか?
よくある躊躇は、ドキュメントを既存の ELN ワークフローに組み込むとベンチが混乱するのではないかということです。. 単一の柱から始めることがそれを避ける方法です: 一つの変化, 完全に適用された, プログラムをワークフローにコミットする前に、ワークフローが許容できる範囲を示します.
MOL Changes はカスタムペプチド合成および分析サービスを提供します, したがって、私たちはこのトピックに商業的関心を持っています. 実際にレコード構造がどのように見えるかを確認するのに役立つ場合, 文書化モデルを確認したり、分析チームと技術的なディスカッションを開いたりできます。.
よくある質問
AI支援ペプチド研究ガバナンスフレームワークとは?
レコード構造のセットです, AI支援ペプチドワークフローにおけるすべての制御された決定に対して資格のある人間が責任を負うレビューゲートと承認機関. 研究室がすでに運用しているデータ整合性および品質システムを置き換えるのではなく、それらと並行して設置されます。, 新たな規制体制を創設するものではありません. の 定義セクション 上記では、フレームワークが ALCOA+ にどのようにマッピングされるかを示しています。 21 CFRパート 11.
AI ツールが設計を作成したときの実験記録の所有者は誰ですか?
監護権, 著者名, 発明者資格と規制上の帰属は、4 つの異なる当事者によって保持される 4 つの別個の質問です, そしてそれらはいずれも AI システムによって保持されていません. 誰がいつ記録を変更できるかは親権者が決定する; 誰が理論的根拠に署名したかは著者によって決まります; 誰が出願に記載されるかを発明者が決定する; 帰属によって検査官に誰が回答するかが決まります. 定義セクションの区別表は、それぞれを割り当てます。.
AI を使用してペプチドを設計することは、誰を発明者として指名できるかに影響しますか?
AI支援発明に関して個別の法的基準は存在しない, そして自然人のみが発明者として指名されることができる. 評価は、主張された主題に対する人間の貢献をオンにします, 制約を設定するデザイナー, 候補を選択し、結果がモデルなしで作業した場合と同じ方法で評価されることを確認しました. 基準の強化や新たな AI 開示義務の創設はありません; 定義セクションの USPTO 行には詳細が記載されています.
デザインが ELN に入る前にプロンプト ログに含める必要があるもの?
モデル名とバージョン, プロンプトテキスト, パラメータ, タイムスタンプと出力を受け入れた人の身元. バージョンと受理記録なし, 査読者は候補が繰り上げられた理由を再現できない, これは故障モードの柱です 1 住所.
ベンダーの純度証明書はGMP対象の材料にとって十分ですか?
いいえ. 証明書は、ベンダーが独自のサンプルで測定した内容を証明します。; それはアイデンティティを確立しません, また、ベンダーの手法が決して検出するように設計されていなかった安全関連の不純物のプロファイルを作成するものではありません。. 細胞アッセイに導入される TFA 対イオンを含む 24 量体が標準的な例です: 対イオンと欠失配列が純度パーセンテージの範囲外にある. 丸薬 4 と柱 5 直交確認と不純物プロファイリングをカバー.
拒否された候補者をどのくらいの期間保持しなければならないか?
プログラム段階に続く維持, 2 つの要素は後付けできません: プロンプトと設計の理論的根拠, およびその出力を受け入れた人の身元. 研究グレードのプログラムでは、拒否された候補者を根拠を添付して研究アーカイブに保管できます。; GMP に準拠した材料には、管理された記録内にそれらが必要です. スケーリングセクションはラインがどこに落ちるかを設定します.
拒否された候補者を管理された記録に保存する代わりにアーカイブできますか?
研究レベルのプログラムの場合, はい, 根拠があり、承認する査読者が候補者と一緒に旅行する場合. 障害モードは、構造を保持するアーカイブですが、拒否された理由はありません。, 次のプログラムが同じ合成を繰り返すため.
結論
AI支援ペプチド研究のガバナンス枠組みでは実験記録の所有者が決着していない. 人間の貢献が十分に可視化され、質問に完全に答えることができます。. このガイドのすべての柱は、その単一の目的に役立ちます: プロンプトと設計理論的根拠を文書化して、分子の背後にある理論がそれを生成したセッション後も存続するようにする, モデルの出力とベンチの間に指名された人物を配置するヒューマンレビューゲート, 実験的なレコードの所有権とデータ整合性ルールにより、リクエストから結果までのチェーンが切れることなく維持されます。, 直交法に裏付けられたペプチド同一性の純度および不純物の確認, そして、それを説明できる不純物とともに読み取られた活動データ. これはいずれも新しい法律ではありません. USPTO の改訂された発明者制度ガイダンスでは、依然として発明者資格は自然人に留保されています, AI システムは人間の発明者によって使用されるツールであるという USPTO の立場は、AI システムに個別の法的基準を適用するものではありません. 動くのは安定したベースラインを中心としたツールです, だからこそ記録は, モデルではありません, 守る価値のある資産は何か.
開示: MOL Changes はカスタムペプチド合成および分析サービスを提供します, したがって、私たちは文書化への期待がどのように発展するかについて商業的な関心を持っています. これらの柱がどのように実践に移されるかを知りたい場合は、, 文書化モデルをレビューするか、分析チームと技術的なディスカッションを開始します.