¿Qué es el marco de gobernanza de la investigación de péptidos asistida por IA??
El marco de gobernanza de la investigación de péptidos asistida por IA es el conjunto de reglas, archivos, y revisar puertas que mantienen un diseño redactado por IA rastreable hasta un humano designado que puede defenderlo. Se sitúa junto a los sistemas de calidad que ya utiliza un laboratorio., no por encima de ellos, y existe porque ahora cuatro sistemas de atribución diferentes se superponen en el mismo banco de trabajo..
Esos cuatro sistemas responden a preguntas diferentes y se rigen por autoridades diferentes.. La guía de invención revisada de la USPTO establece que solo las personas físicas pueden ser nombradas adecuadamente como inventores., y trata los sistemas de IA como herramientas utilizadas por inventores humanos bajo el mismo estándar legal que se aplica a cualquier otra invención.. La atribución regulatoria se ejecuta en una vía separada: Parte de la FDA 11 La guía de alcance y aplicación se aplica a los registros electrónicos creados., modificado, mantenido, archivado, recuperado, o transmitido bajo un requisito de registros en las regulaciones de la FDA, con esos requisitos subyacentes actuando como reglas predicadas.
|
Sistema de atribución |
lo que decide |
¿Quién puede sostenerlo? |
¿Puede la IA sostenerlo? |
Registre la evidencia que necesita |
|---|---|---|---|---|
|
Custodia |
¿Quién retuvo el material y cuándo? |
Persona o sitio designado |
No |
Registro de cadena de custodia, entradas de almacenamiento y transferencia |
|
Paternidad literaria |
¿Quién escribió la justificación y el análisis? |
Persona nombrada |
No |
Entradas fechadas, registros de avisos y salidas, cerrar sesión |
|
inventariado |
¿Quién concibió la invención reivindicada? |
Solo personas naturales |
Registros de concepción, narrativa de contribución |
|
|
Atribución regulatoria |
¿Quién es responsable ante la agencia? |
Persona jurídica y personas responsables |
No |
Registros de reglas de predicados, pista de auditoría, firmas electrónicas |
El vocabulario aquí no es glamoroso pero soporta mucha carga.. ALCOA+ describe la calidad récord: atribuible, legible, contemporáneo, original, preciso, más completo, coherente, duradero, y disponible. Un ELN es un cuaderno de laboratorio electrónico; Un LIMS es un sistema de gestión de información de laboratorio.; Un método ortogonal confirma un resultado mediante un principio químicamente independiente en lugar de repetir la misma medición..
Péptidos sintéticos c=”https://molchanges.com/wp-content/uploads/2026/09/pub_20260921_225551_664_f7182fac5c724f199d0c23c32516026d.png”>
La propiedad de registros experimentales y la integridad de los datos se encuentran en la intersección de los cuatro sistemas., es por eso que el marco los separa antes de pedirle a alguien que cambie un flujo de trabajo. El error común es que la gobernanza frena la ciencia.. En la práctica elimina los trabajos de reconstrucción que siguen a un resultado controvertido, y que la reconstrucción es la parte lenta.
Por qué es importante ahora la gobernanza de la investigación de péptidos asistida por IA
La IA generativa ha pasado de la novedad a la producción en química, y el registro de patentes lo demuestra. Julio de la OMPI 2026 La actualización de la patente GenAI cuenta aproximadamente 14,000 familias de patentes de IA generativa en 2023 y más que 37,800 en 2025. Análisis de patentes GenAI de la OMPI poner el 2024 figura en 18,862 y el 2025 figura en 37,808, por lo que las presentaciones se duplicaron aproximadamente en un solo año.
Los reguladores actuaron al mismo tiempo.. El 2025 La revisión de la guía de invención de la USPTO anula la de febrero. 2024 Orientación completa sobre inventariado de IA e implementa la Orden Ejecutiva 14179.
La consecuencia de ignorar esto es concreta.. Un registro experimental recopilado a partir de un hilo de chat y una alícuota sin etiquetar no pueden respaldar una afirmación de invención, una afirmación de reproducibilidad o una afirmación de seguridad. Aquí es donde la documentación del diseño de péptidos asistido por IA deja de ser papeleo y se convierte en el activo en sí..
Pastillas 1: Documentar las indicaciones y la justificación del diseño
Documentar las indicaciones y los fundamentos del diseño significa capturar la interacción de la IA y el juicio humano que la siguió como un registro vinculado., no dos artefactos separados. El aviso por sí solo no prueba nada.: muestra lo que devolvió el modelo, No es por qué un científico propuso un candidato y rechazó el resto..
La siguiente lista de campos es una práctica común extraída de las herramientas de gestión de avisos de los proveedores de software.. Sólo los atributos del registro están basados en el grupo regulatorio.. Una entrada de registro viable lleva el nombre del modelo y la versión., el texto del mensaje tal como se envió, parámetros y semilla, una marca de tiempo, el operador, el conjunto candidato regresó, y una justificación escrita para cada decisión de aceptación o rechazo.. Luego, cada campo se asigna al cuaderno de laboratorio electrónico. (ELN) entrada debe acompañar, por lo que el registro de diseño y el registro experimental permanecen unidos.
Ese mapeo es importante debido a cómo los reguladores leen las reglas.. La FDA interpreta la parte 11 alcance estrecho: Se aplica a los registros requeridos según las reglas subyacentes que se mantienen electrónicamente en lugar de papel., o mantenido electrónicamente además del papel y utilizado para realizar actividades reguladas (FDA, Parte 11 alcance y aplicación, página actual a partir de 2018-08-24). El Guía de integridad de datos GxP de MHRA proporciona los atributos que hacen que dicho registro sea defendible: ALCOA+ (Atribuible, Legible, Contemporáneo, Original, Preciso, más completo, Coherente, Duradero, Disponible), y una pista de auditoría definida como metadatos que permiten la reconstrucción del historial de un registro., incluyendo quien, qué, cuando y por que.
El modo de falla es familiar.. Una lógica de diseño que vive sólo en un hilo de chat no se puede reconstruir cuando se cuestiona la inventiva., porque el aporte humano es invisible. ¿Qué parte de la cadena de avisos retiene se escala con la etapa del programa?: El trabajo de grado de investigación puede mantener el mensaje final y la justificación., mientras que el material ligado a GMP necesita la cadena completa, incluidos los candidatos rechazados.
Pastillas 2: Puertas de revisión humana para la investigación asistida por IA
Una puerta de revisión es un punto de decisión con un propietario designado, un criterio de rechazo definido y una vía de apelación. No es una reunión donde se discute un borrador y luego se avanza silenciosamente.
La distinción es importante porque la cuestión de la rendición de cuentas ya está establecida por ley.. La posición de la USPTO es que los sistemas de IA son herramientas utilizadas por inventores humanos, y el Preguntas frecuentes sobre inventos de IA de la USPTO Confirmar que el análisis se mantiene centrado en la contribución humana.: la guía “no crea un estándar más estricto para la inventiva” y no agrega ningún deber separado de divulgación de IA más allá de las reglas existentes. (USPTO, 2025-01-14). Cualquiera que sea el modelo propuesto, una persona es dueña de la decisión.
Servicios Cuatro puertas llevan esa propiedad en la práctica.
|
Puerta |
Competencia del revisor |
Autoridad de aprobación |
Criterios de rechazo |
Ruta de escalada |
|---|---|---|---|---|
|
avance del candidato |
Científico del dominio familiarizado con el objetivo y la técnica anterior. |
Investigador principal o líder del proyecto. |
Justificación no reproducible del registro de avisos; No hay justificación ortogonal para la modificación propuesta. |
directora del programa, con el registro de aviso adjunto |
|
Compromiso de laboratorio húmedo |
Químico o propietario del proceso que ejecutará o encargará el trabajo. |
Responsable de laboratorio |
Ruta no factible a la escala requerida; Limitaciones de reactivos o equipos no resueltas. |
Jefe de R&D |
|
Lanzamiento analítico |
Analista calificado en Comercio el método específico |
líder de control de calidad |
Datos de identidad o pureza incompletos para el uso previsto |
gerente de calidad |
|
Eliminación de impurezas relevante para la seguridad |
Toxicólogo o revisor de seguridad calificado |
gerente de calidad, o la persona calificada cuando el material esté sujeto a GMP |
Impureza por encima del límite establecido para el uso previsto., sin control justificado |
Responsable de calidad y asuntos regulatorios de forma conjunta |
Quién puede firmar cambios con el estado del material.. Se puede lanzar un reactivo de grado de investigación tras la revisión de un analista calificado.. Un material ligado a GMP no puede: La liberación requiere la persona calificada nombrada bajo el sistema de calidad aplicable., y ninguna salida de IA sustituye esa firma.
Conclusión clave: Una puerta de revisión sin una autoridad de aprobación designada y un criterio de rechazo definido no es un control, es una reunion.
El modo de falla es silencioso.. Existe una puerta en papel., la discusión sucede, y un candidato redactado por IA entra en síntesis sin que nadie sea responsable de la decisión. Cuando más tarde se cuestiona el registro, el sendero muestra una conversación, no es una aprobación.
Pastillas 3: Propiedad de registros experimentales e integridad de datos
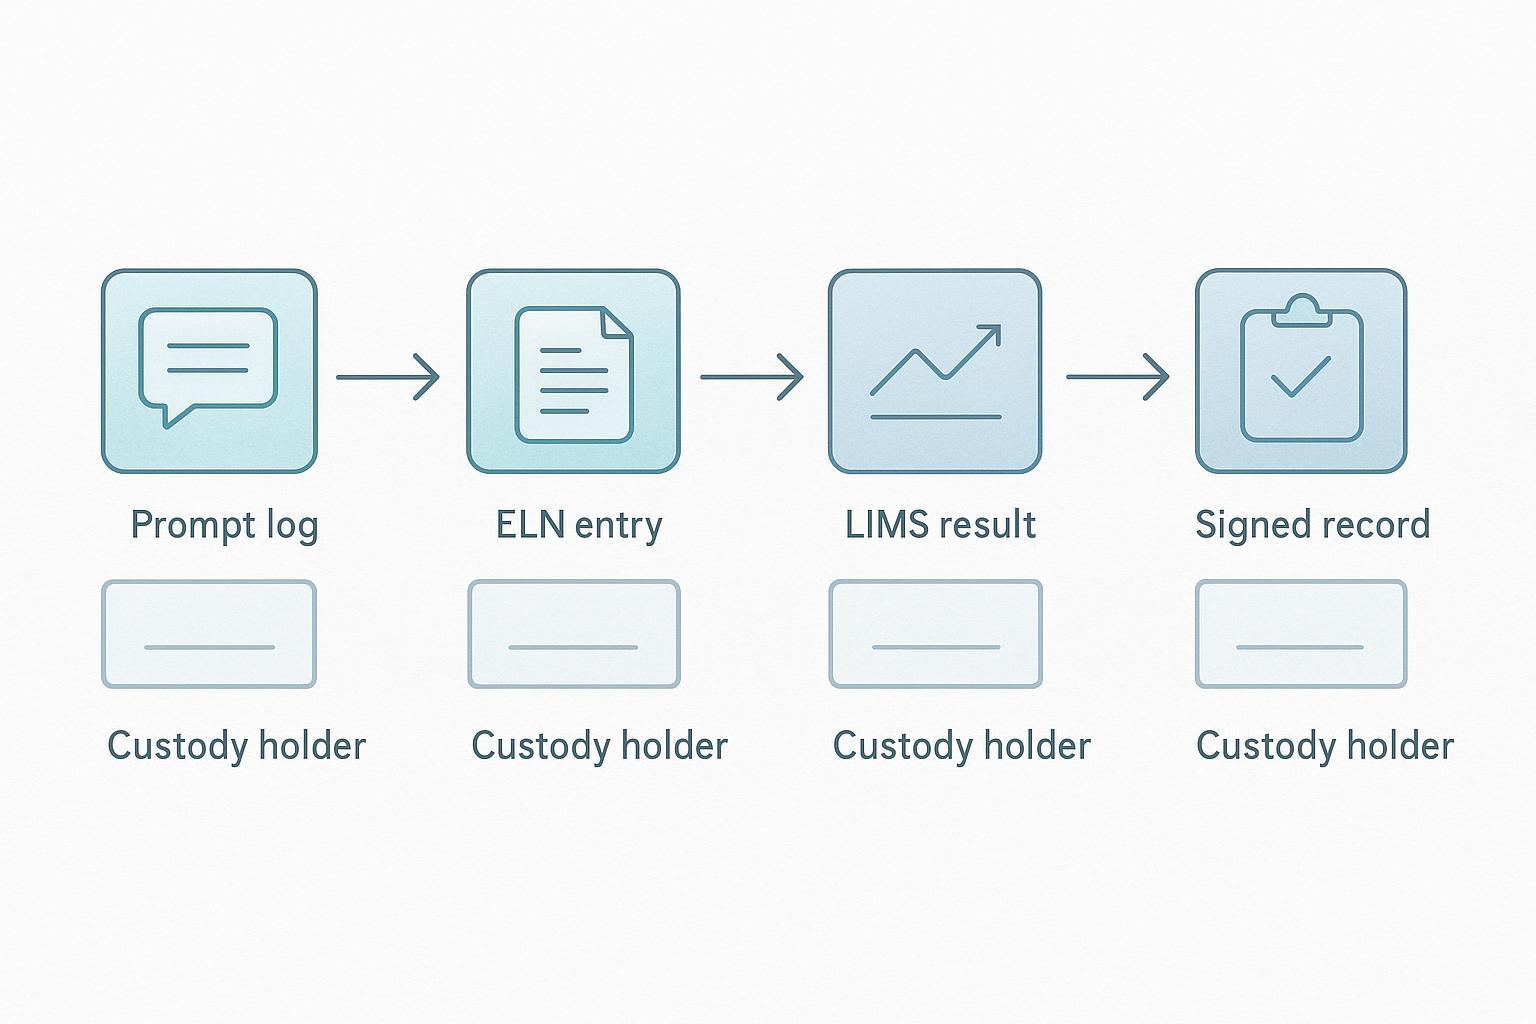
La propiedad son cuatro preguntas., ni uno. Custodia pregunta quién tiene físicamente el récord; la autoría pregunta quién lo escribió; La invención pregunta quién contribuyó a la invención.; La atribución regulatoria pregunta quién es responsable ante un inspector.. En la mayoría de los programas asistidos por IA, aterrizan con cuatro personas diferentes., y el récord tiene que satisfacer los cuatro a la vez.
La guía de integridad de datos GxP de la MHRA define ALCOA+ como nueve atributos: Atribuible, Legible, Contemporáneo, Original, Preciso, más completo, Coherente, Duradero y disponible. La misma guía trata la pista de auditoría como metadatos que capturan quién, qué, cuando y por que, con cada cambio fechado, atribuido y justificado. La definición de CGMP de la FDA tiene una redacción más limitada y un efecto idéntico: un seguro, generado por computadora, registro con sello de tiempo que permite la reconstrucción del curso de los acontecimientos.
El alcance es donde los equipos malinterpretan las reglas.. Parte de la FDA 11 La guía de alcance y aplicación adjunta la regulación a los registros creados., modificado, mantenido, archivado, recuperado o transmitido bajo un requisito de registros en las regulaciones de la FDA, y la interpretación estricta que hace la FDA del alcance de la Parte 11 significa que las obligaciones equivalentes en papel siguen la regla predicada, no el software.
El modo de falla es la fragmentación.. Datos sin procesar, archivos intermedios, Los guiones de análisis y los resultados del modelo se encuentran en cuatro lugares., por lo que ningún registro reconstruye la ejecución y nadie puede decir quién aprobó. Las obligaciones de retención y revisión del seguimiento de auditoría luego aumentan con la etapa del programa: un registro de grado de investigación tolera una revisión más ligera que uno sujeto a GMP.
Pastillas 4: Confirmación de la identidad del péptido
Ningún método analítico confirma la identidad de un péptido. Confirmación ortogonal, es decir, dos o más métodos que se basan en diferentes principios físicos o químicos, es lo que convierte un resultado plausible en un registro de identidad defendible para la pureza de la identidad del péptido y la confirmación de impurezas..
La espectrometría de masas con fragmentación MS-MS establece la masa molecular y, a través de iones fragmentados, la secuencia de aminoácidos. No puede decirle si el material es el diastereoisómero correcto., y no distinguirá una secuencia de un análogo de deleción estrechamente relacionado que se fragmente de manera similar. El análisis de aminoácidos establece la proporción de composición después de la hidrólisis., que detecta sustituciones y truncamientos que la masa por sí sola puede pasar por alto, pero destruye la información del orden de secuencia y no dice nada sobre la quiralidad.. La retención cromatográfica frente a un estándar de referencia establece que el material se comporta de manera idéntica a un lote caracterizado en condiciones definidas., que es una declaración de fuerte similitud más que estructural.
correr juntos, Los tres métodos cubren los puntos ciegos de cada uno.. correr solo, cada uno deja un vacío que un revisor o un regulador encontrará. La siguiente tabla de métodos establece lo que establece cada técnica., lo que no puede establecer, y la etapa del programa en la que se vuelve obligatorio.
|
Método de identidad ortogonal |
lo que establece |
Lo que no puede establecer |
Obligatorio en |
|---|---|---|---|
|
Espectrometría de masas con fragmentación MS-MS. |
Masa molecular y secuencia derivada de fragmentos. |
Identidad del diastereoisómero; distinción de algunos análogos estrechamente relacionados |
Grado de investigación en adelante |
|
Análisis de aminoácidos |
Relación de composición después de la hidrólisis. |
Orden de secuencia; quiralidad |
Grado de investigación en adelante |
|
Retención cromatográfica vs.. estándar de referencia |
Identidad conductual ante un lote caracterizado. |
Identidad estructural |
Grado de investigación en adelante |
Las expectativas sobre cómo se validan estos métodos se encuentran en Yo Q2(R2), la revisión actual de la guía de validación de procedimientos analíticos, que fue adoptada en el Trámite 4 y entró en vigor legalmente en la UE el 14 Junio 2024, reemplazando Q2(R1) de 1995. ICH Q2 de la EMA(R2) La página de la guía registra esa fecha de vigencia.. Q2(R2) Cubre pruebas de validación y terminología para procedimientos utilizados en pruebas de liberación y estabilidad., y se puede aplicar a otros procedimientos en la estrategia de control sobre una base basada en el riesgo.. La idoneidad del instrumento es una obligación separada.: USP <1058> sobre la calificación de instrumentos analíticos Requiere evidencia documentada de que un instrumento es apto para el propósito previsto en todo el diseño., instalación, calificación operativa y de desempeño.
El modo de falla es específico y común.. Un certificado de proveedor o un resumen de identidad generado por un modelo se presenta como registro de identidad., sin confirmación ortogonal y sin rastro de calificación de instrumento detrás. Luego, el registro afirma una identidad que nadie puede reconstruir a partir de datos primarios..
La diferencia entre el grado de investigación y el vinculado a las GMP es una cuestión de grado y evidencia. El trabajo de investigación puede depender razonablemente de un único método primario con una segunda técnica de confirmación cuando el uso del material lo justifique.. El material ligado a GMP eleva el listón: el conjunto ortogonal completo, cada método validado en el segundo trimestre(R2), y todos los instrumentos que tengan un registro de calificación vigente según la USP <1058>.
Pastillas 5: Perfiles de impurezas relevantes para la pureza y la seguridad
Un número de porcentaje de área de HPLC no es una especificación de pureza. Informa la proporción de señal de absorción de rayos UV en 214 o 220 Nuevo Méjico, por lo que no puede ver el contraión trifluoroacetato, disolventes residuales, impurezas elementales, o agua transportada junto con el péptido. Ensayo, El contenido de contraión y la humedad deben contabilizarse juntos antes de que cualquier cifra de pureza signifique algo..
Los umbrales familiares son una convención., no regla farmacopea. Los proveedores y las prácticas de la industria suelen cotizar ≥95% para material de grado de investigación y ≥98%–99% para material de grado farmacéutico., pero ningún capítulo del compendio fija esos números como criterio de aprobación para un péptido.. Trátelos como una taquigrafía de compra y defina sus propias especificaciones en función del uso previsto..
Lo que separa el material de grado de investigación del material sujeto a GMP no es el porcentaje principal, sino qué clases de impurezas deben cuantificarse en lugar de simplemente observarse.. Un reactivo de investigación puede tolerar un contraión informado y un perfil de solvente no especificado. Un lote sujeto a GMP no puede: El trabajo con péptidos con impurezas relevantes para la seguridad requiere que se nombre cada clase., medido contra un límite, y dispuesto en el expediente.
Las clases a nombrar y disposición son disolventes residuales., impurezas elementales, arrastre de contraión de trifluoroacetato, secuencias de eliminación y truncamiento por acoplamiento incompleto, y endotoxina donde la ruta lo exige. Para parenterales, USP <85>, la prueba de endotoxinas bacterianas, establece el límite de la dosis humana máxima por kilogramo por hora utilizando la fórmula K/M, con K = 5 UE/kg/h para la mayoría de rutas y 0.2 UE/kg/h para administración intratecal (USP <85>). Donde se afirma la esterilidad, USP <71> las pruebas de esterilidad requieren una incubación de 14 días en medio fluido de tioglicolato y medio de digestión de soja y caseína, sin crecimiento para un pase (Pruebas de pirógenos y endotoxinas de la FDA Q&A).
La automatización no elimina esta carga. A 2025 revisión de LLM en registros de síntesis orgánica IBM RoboRXN + completa una síntesis de 12 pasos de un péptido no ribosómico en 92% pureza, y MoleculeX informan que la planificación de la ruta del inhibidor de quinasa se redujo de semanas a horas en 70% producir (Tharwani et al., 2025). Ambas cifras son resultados de porcentaje de área o de rendimiento aislado.. Ninguno te dice qué más hay en el vial..
Esa brecha es el modo de falla.. Un 24-mero con un contraión TFA se transporta a un ensayo celular basándose únicamente en un número de porcentaje de área, y el ensayo lee tanto el contraión como el péptido.. Identidad peptídica, La confirmación de pureza e impureza son tres determinaciones separadas., y sólo el tercero te dice si el material es apto para el experimento que estás a punto de realizar.
Pastillas 6: Datos de actividad e impurezas relevantes para la seguridad en contexto
Un valor de actividad significa poco por sí solo. Un único resultado no replicado es un punto de datos., no evidencia, y la literatura sobre reproducibilidad muestra por qué: en Panadería 2016 Estudio de reproducibilidad de la naturaleza., más que 70% de 1,576 Los investigadores encuestados informaron que no lograron reproducir al menos una vez el experimento de otro científico.. Esa cifra es autoinformada., no es una tasa de replicación medida, pero establece el punto práctico. Los datos de actividad ganan peso a través de la repetición y la trazabilidad hasta el material con el que se generaron..
Esa trazabilidad es lo que vincula los resultados de la actividad con las impurezas relevantes para la seguridad en un programa de péptidos.. Cada valor de actividad debe llevar el identificador de lote., el perfil de pureza, y la disposición de impurezas contra la que se midió, para que un hallazgo posterior pueda rastrearse hasta cada resultado que pueda invalidar. La confirmación ortogonal de la identidad peptídica pertenece al mismo registro., porque una lectura de actividad de un lote mal identificado no es recuperable después del hecho.
La distinción entre grado de investigación y GMP cambia tanto el requisito de replicación como el umbral en el que un hallazgo de impureza desencadena una nueva prueba.. Cuando un reactivo de grado de investigación puede tolerar una sola determinación, un material sujeto a GMP requiere los límites más estrictos dependientes de la ruta descritos en la USP <85>, la prueba de endotoxinas bacterianas, y cualquier impureza que se encuentre por encima del umbral fuerza que los resultados afectados vuelvan a ser cuestionados.
El modo de falla es contundente.. El resultado de una actividad que no se puede vincular al lote del que proviene no deja forma de determinar el alcance del daño cuando una impureza relevante para la seguridad emerge más tarde., y todo el conjunto de datos se descarta en lugar de volver a probarse selectivamente.
Avanzado: Ampliación de la carga de evidencia a la etapa del programa
Si su equipo ya ejecuta un flujo de trabajo asistido por IA, La idea que importa es esta.: el marco de gobernanza de la investigación de péptidos asistida por IA no se aplica de manera uniforme. Se amplía con la seguridad del paciente y el impacto en la calidad., por lo que un programa de grado de investigación que adopte el paquete completo de BPF documentará en exceso y paralizará, mientras que un programa que se dirige hacia una presentación regulatoria que adopta el paquete de grado de investigación no documentará lo suficiente y perderá el récord..
La regla de escala es simple.. Haga coincidir la carga de evidencia con el escenario: el trabajo de grado de investigación necesita registros rápidos, fundamento del diseño, y retención de candidatos rechazados; El trabajo de desarrollo añade instrumentos cualificados y métodos validados.; El trabajo sujeto a GMP agrega pruebas completas de liberación y estabilidad. El factor que hace que un programa suba de nivel es un compromiso regulatorio., no es una fecha del calendario. Yo Q2(R2), la revisión actual de la guía de validación de procedimientos analíticos, permite explícitamente que sus pruebas de validación y su terminología se apliquen a otros procedimientos en función del riesgo, que es la misma lógica que debería regir la profundidad de su documentación. USP <1058> sobre la calificación de instrumentos analíticos se aplica el mismo pensamiento del ciclo de vida a los instrumentos.
Honestamente, Este marco es más pesado de lo que necesita un programa de descubrimiento puro.. No reduzcas dos cosas, aunque.
Para propina: Nunca reduzca la autoridad de aprobación humana ni la retención de candidatos rechazados. Ninguno de los dos puede reconstruirse después del hecho., y ambos son los elementos que los reguladores y revisores solicitan primero.
Retener candidatos rechazados y resultados negativos
Un candidato rechazado es evidencia, no limpieza. El diseño que perdió, la razón por la que perdió, la versión del modelo y del mensaje que lo produjo, y el crítico que lo rechazó muestran juntos el juicio humano que seleccionó al ganador. Elimínelos y el registro demuestra que existió una salida., pero no es que una persona lo haya elegido. Esa brecha es exactamente donde la pregunta de quién es el propietario del registro experimental se vuelve difícil de responder..
La regla de retención aumenta con la etapa del programa.. El trabajo de investigación puede mantener a los candidatos rechazados en un archivo con un período de retención definido, siempre y cuando el motivo del rechazo siga siendo recuperable. Un programa sujeto a GMP debería contenerlos en el propio registro controlado., Debido a que la decisión de selección es parte del historial del lote, un revisor lo reconstruirá más tarde..
El modo de falla es común y silencioso.: sólo sobrevive el diseño ganador, entonces el registro se lee como si la secuencia llegara completamente formada. La guía de invención revisada de la USPTO establece que solo las personas físicas pueden ser nombradas inventoras., y sus preguntas frecuentes sobre inventos de IA confirman que el análisis gira en torno a la contribución humana en lugar de un estándar elevado. Los candidatos rechazados suelen ser la prueba más clara de esa contribución..
Herramientas y estructuras de registro
Tres estructuras de registros son importantes antes de cualquier decisión de software: el sistema de registro controlado, la capa de metadatos de modelo y solicitud, y el sistema de datos analíticos. Un cuaderno de laboratorio electrónico. (ELN) o sistema de gestión de información de laboratorio (LIMAS) es el sistema de registro controlado, y debe llevar un registro de auditoría que registre quién cambió qué y cuándo. Esa pista de auditoría son metadatos., no es un campo narrativo, y la guía de integridad de datos GxP de la MHRA lo enmarca a través de los nueve atributos ALCOA+: atribuible, legible, contemporáneo, original, preciso, completo, coherente, duradero, y disponible. La capa de metadatos de modelo y solicitud es la adición que aún les falta a la mayoría de los equipos., y debe capturar la versión del modelo., el texto del mensaje, y el humano que aceptó la salida. El sistema de datos analíticos contiene archivos de instrumentos sin procesar., y debe conservarlos inalterados junto con el resultado procesado. La propiedad de los registros experimentales y la integridad de los datos dependen de la conexión de los tres., y en una cosa ninguno de ellos suministra: una autoridad de aprobación nombrada. La lectura estricta que hace la FDA del alcance de la Parte 11 deja en claro que un sistema validado no es lo mismo que una persona responsable.
|
Categoría |
Capacidad requerida Acerca de |
propietario típico |
Generalmente ya está presente? |
|---|---|---|---|
|
Sistema de registro controlado (ELN/PEGAMENTOS) |
Pista de auditoría, historial de versiones, firma electrónica |
Líder de calidad o integridad de datos |
Sí, en una pila regulada |
|
Solicitar y modelar la capa de metadatos |
Versión del modelo, texto rápido, registro de aceptación |
Líder de investigación o informática. |
Casi nunca; generalmente una adición Producción de péptidos |
|
Sistema de datos analíticos |
Retención de archivos sin procesar, originales inalterados |
Cliente potencial analítico o de control de calidad |
En parte; la retención de archivos sin formato a menudo necesita trabajo |
MOL Changes apoya la verificación analítica y la trazabilidad de lotes como socio de péptidos. Este es un interés comercial., divulgado aquí en lugar de presentarse como una afirmación de desempeño.
Empezando
Abra la decisión de diseño asistida por IA más reciente en su programa e intente reconstruirla solo a partir del registro.: el mensaje tal como fue escrito, el modelo y la versión que produjo la salida, y la razón humana para aceptarlo o rechazarlo. Si falta alguno de esos tres, has encontrado tu primera brecha, y lo encontraste en cinco minutos sin reunión.
Próximo, nombrar la autoridad de aprobación para la puerta de adelante y escribir el criterio de rechazo antes de que el trabajo les llegue. Una puerta sin dueño identificado y sin criterio escrito es un sello de goma, y la guía de integridad de datos GxP de la MHRA es explícita en que, Los registros contemporáneos son la base., no es una aspiración (Guía y definiciones de integridad de datos de MHRA GxP, 2018). La misma lógica se aplica a la inventiva.: La guía revisada de invención de la USPTO confirma que sólo las personas físicas pueden ser nombradas inventoras., lo que significa que un sistema de inteligencia artificial no puede asumir la responsabilidad que implica su historial (Guía de inventariación revisada de la USPTO, 2024).
Luego elija un pilar y adoptelo de extremo a extremo antes de agregar un segundo.. La trazabilidad rápida suele ser el punto de partida más barato.
Primera acción: Antes de abandonar esta página, abra una decisión de diseño asistida por IA y verifique tres cosas: es el pronto recuperable, ¿Está registrada la versión del modelo?, y está escrita la razón humana?
La duda común es que actualizar la documentación en un flujo de trabajo del ELN existente alterará el banco.. Empezar con un solo pilar es como se evita eso: un cambio, aplicado completamente, le indica lo que tolerará el flujo de trabajo antes de comprometerle el programa.
MOL Changes proporciona servicios analíticos y de síntesis de péptidos personalizados, Entonces tenemos un interés comercial en este tema.. Si ayudaría ver cómo se ve la estructura del registro en la práctica., puedes revisar el modelo de documentación o abrir una discusión técnica con nuestro equipo analítico.
Preguntas frecuentes
¿Qué es un marco de gobernanza de la investigación de péptidos asistido por IA??
Es el conjunto de estructuras de registro., puertas de revisión y autoridades de aprobación que mantienen a un humano calificado responsable de cada decisión controlada en un flujo de trabajo de péptidos asistido por IA. Se ubica junto a los sistemas de calidad e integridad de datos que un laboratorio ya ejecuta en lugar de reemplazarlos., y no crea un nuevo régimen regulatorio. El sección de definición Lo anterior establece cómo el marco se relaciona con ALCOA+ y 21 Parte CFR 11.
¿Quién es el propietario del registro experimental cuando una herramienta de inteligencia artificial elaboró el diseño??
Custodia, paternidad literaria, La propiedad intelectual y la atribución regulatoria son cuatro cuestiones separadas planteadas por cuatro partes diferentes., y ninguno de ellos está en manos del sistema de IA. La custodia decide quién puede alterar el registro y cuándo.; la autoría decide quién firmó la justificación; La invención decide quién se nombra en una presentación.; la atribución decide quién responde ante un inspector. La tabla de distinciones en la sección de definición asigna a cada una.
¿El uso de IA para diseñar un péptido afecta quién puede ser nombrado inventor??
No existe ninguna norma jurídica separada para las invenciones asistidas por IA, y sólo podrán ser nombrados como inventores las personas naturales. La evaluación gira en torno a la contribución humana al tema reivindicado., entonces un diseñador que estableció las limitaciones, seleccionó al candidato y verificó que el resultado se evaluara de la misma manera que alguien que trabaja sin modelo. No se crea ningún estándar más estricto ni un nuevo deber de divulgación de la IA; las filas de la USPTO en la sección de definición contienen los detalles.
¿Qué debe contener un registro de avisos antes de que un diseño ingrese al ELN??
Nombre del modelo y versión., texto rápido, parámetros, marca de tiempo y la identidad de la persona que aceptó la salida. Sin la versión y el acta de aceptación, un revisor no puede reconstruir por qué un candidato fue llevado adelante, cual es el pilar modo de falla 1 direcciones.
¿Es suficiente el certificado de pureza de un proveedor para un material sujeto a GMP??
No. Un certificado establece lo que el proveedor midió en su propia muestra.; no establece identidad, y no perfila impurezas relevantes para la seguridad para las que el método del proveedor nunca fue diseñado. La ilustración estándar es un 24 unidades con un contraión TFA llevado a un ensayo celular.: el contraión y cualquier secuencia de eliminación se encuentran fuera de un porcentaje de pureza. Pastillas 4 y pilar 5 Cubra la confirmación ortogonal y el perfil de impurezas..
¿Cuánto tiempo deben retenerse los candidatos rechazados??
La retención sigue la etapa del programa, y dos elementos no son reequipables: la motivación y el diseño, y la identidad de la persona que aceptó el resultado. Un programa de grado de investigación puede mantener a los candidatos rechazados en un archivo de investigación con el fundamento adjunto.; un material sujeto a GMP los necesita dentro del registro controlado. La sección de escala establece dónde cae la línea..
¿Podemos archivar los candidatos rechazados en lugar de mantenerlos en el registro controlado??
Para un programa de grado de investigación, Sí, proporcionó la justificación y el revisor que aceptó viajó con el candidato. El modo de falla es un archivo que contiene la estructura pero no la razón por la que fue rechazada., porque el siguiente programa repite la misma síntesis.
Conclusión
El marco de gobernanza de la investigación de péptidos asistida por IA no determina quién posee el registro experimental. Hace que la contribución humana sea lo suficientemente visible como para que la pregunta pueda responderse en absoluto.. Cada pilar de esta guía sirve a ese único fin.: documentar las indicaciones y los fundamentos del diseño para que el razonamiento detrás de una molécula sobreviva a la sesión que la produjo, Puertas de revisión humana que colocan a una persona nombrada entre la salida de un modelo y el banco., reglas experimentales de propiedad de registros e integridad de datos que mantienen la cadena ininterrumpida desde la solicitud hasta el resultado, Confirmación de pureza e impurezas de la identidad peptídica respaldada por métodos ortogonales, y datos de actividad leídos junto con las impurezas que podrían explicarlo. Nada de esto es nueva ley.. La guía de invención revisada de la USPTO todavía reserva la capacidad de invención a personas físicas, y la posición de la USPTO de que los sistemas de IA son herramientas utilizadas por inventores humanos no les aplica ningún estándar legal separado. Lo que se mueve son las herramientas alrededor de esa línea de base estable., por eso el registro, no el modelo, ¿Es el activo que vale la pena proteger?.
Divulgación: MOL Changes proporciona servicios analíticos y de síntesis de péptidos personalizados, Por eso tenemos un interés comercial en cómo se desarrollan las expectativas sobre la documentación.. Si quieres ver cómo estos pilares se traducen en la práctica, revisar el modelo de documentación o abrir una discusión técnica con el equipo analítico.