Qual è il quadro di governance della ricerca sui peptidi assistita dall'intelligenza artificiale?
Il quadro di governance della ricerca sui peptidi assistita dall’intelligenza artificiale è l’insieme di regole, record, e rivedere i cancelli che mantengono un progetto redatto dall’intelligenza artificiale riconducibile a un essere umano nominato che può difenderlo. Si affianca ai sistemi di qualità già utilizzati da un laboratorio, non sopra di loro, ed esiste perché quattro diversi sistemi di attribuzione ora si sovrappongono sullo stesso banco di lavoro.
Questi quattro sistemi rispondono a domande diverse e sono governati da autorità diverse. La guida rivista sull’inventario dell’USPTO afferma che solo le persone fisiche possono essere propriamente nominate inventori, e tratta i sistemi di intelligenza artificiale come strumenti utilizzati da inventori umani secondo lo stesso standard legale che si applica a ogni altra invenzione. L’attribuzione normativa procede su un binario separato: Parte della FDA 11 le linee guida su ambito e applicazione si applicano ai record elettronici creati, modificato, mantenuto, archiviato, recuperato, o trasmessi in base a un requisito di registrazione previsto dalle normative FDA, con tali requisiti sottostanti che agiscono come regole preliminari.
|
Sistema di attribuzione |
Cosa decide |
Chi può trattenerlo |
L'intelligenza artificiale può trattenerlo |
Registra le prove di cui ha bisogno |
|---|---|---|---|---|
|
Custodia |
Chi ha detenuto il materiale e quando |
Persona o sito nominato |
NO |
Registro della catena di custodia, voci di archiviazione e trasferimento |
|
Paternità |
Chi ha scritto la motivazione e l'analisi |
Persona nominata |
NO |
Voci datate, record di prompt e output, cancella la sottoscrizione |
|
Inventario |
Chi ha concepito l'invenzione rivendicata |
Solo persone fisiche |
Documenti di concezione, narrativa del contributo |
|
|
Attribuzione normativa |
Chi è responsabile nei confronti dell'agenzia |
Persona giuridica e soggetti responsabili |
NO |
Record di regole predicative, pista di controllo, firme elettroniche |
Il vocabolario qui è poco affascinante ma portante. ALCOA+ descrive la qualità dei record: attribuibile, leggibile, contemporaneo, originale, accurato, più completo, coerente, duraturo, e disponibile. Un ELN è un quaderno elettronico da laboratorio; a LIMS è un sistema di gestione delle informazioni di laboratorio; un metodo ortogonale conferma un risultato mediante un principio chimicamente indipendente anziché ripetere la stessa misurazione.
Peptidi sintetici c=”https://molchanges.com/wp-content/uploads/2026/09/pub_20260921_225551_664_f7182fac5c724f199d0c23c32516026d.png”>
La proprietà dei record sperimentali e l’integrità dei dati si trovano all’intersezione di tutti e quattro i sistemi, ecco perché il framework li separa prima di chiedere a chiunque di modificare un flusso di lavoro. L’idea sbagliata comune è che la governance rallenti la scienza. In pratica si elimina l'opera di ricostruzione conseguente ad un risultato contestato, e quella ricostruzione è la parte lenta.
Perché la governance della ricerca sui peptidi assistita dall’intelligenza artificiale è importante adesso
L’intelligenza artificiale generativa è passata dalla novità alla produzione in chimica, e il registro dei brevetti lo dimostra. Luglio dell’OMPI 2026 L'aggiornamento del brevetto GenAI conta approssimativamente 14,000 famiglie di brevetti di intelligenza artificiale generativa in 2023 e più di 37,800 In 2025. Analisi dei brevetti GenAI dell’OMPI metti il 2024 figura a 18,862 e il 2025 figura a 37,808, quindi le registrazioni sono quasi raddoppiate in un solo anno.
I regolatori si sono mossi contemporaneamente. IL 2025 la revisione delle linee guida sull’inventario dell’USPTO annulla il mese di febbraio 2024 Guida completa all'inventorizzazione dell'intelligenza artificiale e attuazione dell'ordine esecutivo 14179.
La conseguenza di ignorare questo è concreta. Un record sperimentale assemblato da un thread di chat e un'aliquota senza etichetta non può supportare una richiesta di invenzione, una dichiarazione di riproducibilità o una dichiarazione di sicurezza. È qui che la documentazione sulla progettazione dei peptidi assistita dall’intelligenza artificiale smette di essere un documento cartaceo e diventa una risorsa stessa.
Pillole 1: Documentare le richieste e le motivazioni della progettazione
Documentare le richieste e la logica della progettazione significa catturare l'interazione dell'IA e il giudizio umano che l'ha seguita come un unico record collegato, non due manufatti separati. Il solo suggerimento non dimostra nulla: mostra cosa ha restituito il modello, non perché uno scienziato abbia avanzato un candidato e abbia rifiutato il resto.
L'elenco dei campi riportato di seguito è una pratica comune ricavata dagli strumenti di gestione dei prompt dei fornitori di software. Solo gli attributi dei record sono radicati nel cluster normativo. Una voce di registro utilizzabile riporta il nome e la versione del modello, il testo del messaggio inviato, parametri e seme, un timestamp, l'operatore, il set candidato è tornato, e una motivazione scritta per ogni decisione di accettazione o rifiuto. Ogni campo viene quindi mappato sul quaderno elettronico del laboratorio (ELN) voce che deve accompagnare, così il registro progettuale e quello sperimentale restano uniti.
Questa mappatura è importante a causa del modo in cui i regolatori leggono le regole. La FDA interpreta la Parte 11 ambito in senso stretto: si applica alle registrazioni richieste dalle norme presupposti che sono conservate in formato elettronico anziché cartaceo, ovvero conservati in formato elettronico oltre che cartaceo e utilizzati per lo svolgimento delle attività regolamentate (FDA, Parte 11 ambito e applicazione, page current as of 2018-08-24). IL MHRA’s GxP data-integrity guidance supplies the attributes that make such a record defensible: ALCOA+ (Attribuibile, Leggibile, Contemporaneo, Originale, Preciso, plus Complete, Coerente, Duraturo, Disponibile), and an audit trail defined as metadata that allows reconstruction of a record’s history, including who, what, when and why.
La modalità di fallimento è familiare. A design rationale that lives only in a chat thread cannot be reconstructed when inventorship is challenged, because the human contribution is invisible. How much of the prompt chain you retain scales with program stage: research-grade work can keep the final prompt and rationale, while GMP-bound material needs the full chain, including rejected candidates.
Pillole 2: Porte di revisione umana per la ricerca assistita dall'intelligenza artificiale
A review gate is a decision point with a named owner, a defined rejection criterion and a route for appeal. It is not a meeting where a draft is discussed and then quietly advanced.
La distinzione è importante perché la questione della responsabilità è già risolta dalla legge. La posizione dell’USPTO è che i sistemi di intelligenza artificiale sono strumenti utilizzati dagli inventori umani, e il Domande frequenti sull'inventory AI dell'USPTO confermare che l’analisi rimane focalizzata sul contributo umano: la guida “non crea uno standard più elevato per l’invenzione” e non aggiunge alcun obbligo separato di divulgazione dell’IA oltre alle norme esistenti (USPTO, 2025-01-14). Qualunque sia il modello proposto, una persona possiede la decisione.
Servizi Quattro porte portano in pratica quella proprietà.
|
Cancello |
Competenza del revisore |
Autorità di approvazione |
Criteri di rifiuto |
Percorso di escalation |
|---|---|---|---|---|
|
Avanzamento del candidato |
Scienziato del settore che ha familiarità con l'obiettivo e la tecnica anteriore |
Ricercatore principale o responsabile del progetto |
Motivazione non riproducibile dal registro dei prompt; nessuna motivazione ortogonale per la modifica proposta |
Direttore del programma, con il registro del prompt allegato |
|
Impegno nel laboratorio umido |
Chimico o proprietario del processo che eseguirà o commissionerà il lavoro |
Responsabile del laboratorio |
Percorso non fattibile nella scala richiesta; vincoli relativi ai reagenti o alle apparecchiature irrisolti |
Capo della R&D |
|
Rilascio analitico |
Analista qualificato su Negozio il metodo specifico |
Capo del controllo di qualità |
Dati sull'identità o sulla purezza incompleti per l'uso previsto |
Responsabile della qualità |
|
Disposizione delle impurità rilevanti per la sicurezza |
Tossicologo o revisore qualificato della sicurezza |
Responsabile della qualità, o la persona qualificata nel caso in cui il materiale sia soggetto a GMP |
Impurezza superiore al limite previsto per l'uso previsto, senza alcun controllo giustificato |
Responsabile qualità e affari regolatori congiuntamente |
Chi può firmare modifiche allo stato del materiale. Un reagente di livello di ricerca può essere rilasciato previa revisione di un analista qualificato. Un materiale vincolato alle GMP non può: Il rilascio richiede la persona qualificata nominata nell'ambito del sistema di qualità applicabile, e nessun output dell’intelligenza artificiale sostituisce quella firma.
Chiave da asporto: Un cancello di revisione senza un'autorità di approvazione denominata e un criterio di rifiuto definito non è un controllo, è un incontro.
La modalità di errore è silenziosa. Un cancello esiste sulla carta, avviene la discussione, e un candidato redatto dall'IA entra in sintesi senza che nessuno sia responsabile della decisione. Quando il record viene successivamente messo in discussione, la traccia mostra una conversazione, non un'approvazione.
Pillole 3: Proprietà sperimentale dei record e integrità dei dati
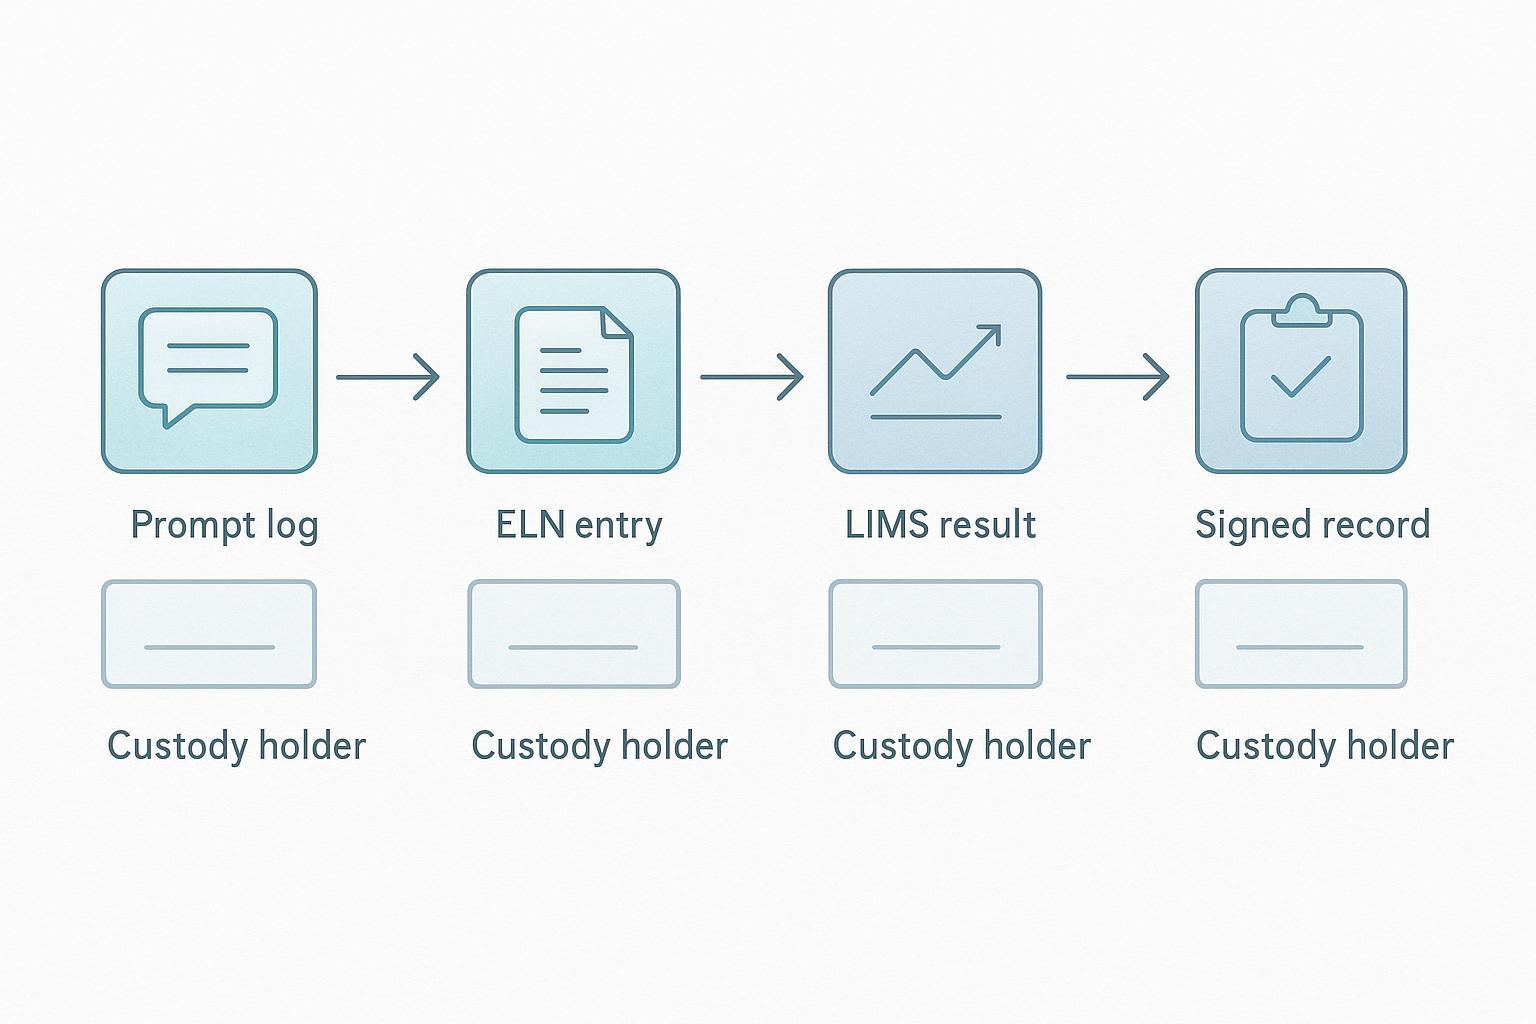
La proprietà è di quattro domande, non uno. La custodia chiede chi detiene fisicamente il record; la paternità chiede chi l'ha scritto; l'inventività chiede chi ha contribuito all'invenzione; l'attribuzione normativa chiede chi è responsabile nei confronti di un ispettore. Nella maggior parte dei programmi assistiti dall’intelligenza artificiale, questi atterrano con quattro persone diverse, e il disco deve soddisfarli tutti e quattro contemporaneamente.
La guida all’integrità dei dati GxP dell’MHRA definisce ALCOA+ come nove attributi: Attribuibile, Leggibile, Contemporaneo, Originale, Preciso, plus Complete, Coerente, Duraturo e disponibile. La stessa guida tratta l'audit trail come metadati che catturano chi, what, when and why, con ogni modifica datata, attribuito e giustificato. La definizione CGMP della FDA è più ristretta nella formulazione e identica negli effetti: un sicuro, generato dal computer, registrazione con marcatura temporale che consente la ricostruzione del corso degli eventi.
L'ambito è il luogo in cui i team interpretano male le regole. Parte della FDA 11 le linee guida sull'ambito e sull'applicazione allegano il regolamento ai record creati, modificato, mantenuto, archiviato, recuperati o trasmessi in base a un requisito di registrazione previsto dalle normative FDA, e la lettura restrittiva da parte della FDA del campo di applicazione della Parte 11 significa che gli obblighi equivalenti alla carta seguono la regola dei presupposti, non il software.
La modalità di fallimento è la frammentazione. Dati grezzi, file intermedi, gli script di analisi e gli output del modello si trovano in quattro posizioni, quindi nessun singolo record ricostruisce la corsa e nessuno può dire chi ha firmato. Gli obblighi di conservazione e di revisione della traccia di controllo si adattano quindi alla fase del programma: un record di livello di ricerca tollera una revisione più leggera di uno vincolato a GMP.
Pillole 4: Conferma dell'identità del peptide
Nessun singolo metodo analitico conferma l’identità di un peptide. Conferma ortogonale, ovvero due o più metodi che si basano su principi fisici o chimici diversi, è ciò che trasforma un risultato plausibile in un record di identità difendibile per la purezza dell'identità del peptide e la conferma dell'impurezza.
La spettrometria di massa con frammentazione MS-MS stabilisce la massa molecolare e, attraverso ioni frammento, la sequenza aminoacidica. Non può dirti se il materiale è il diastereomero corretto, e non distinguerà una sequenza da un analogo di delezione strettamente correlato che si frammenta in modo simile. L'analisi degli amminoacidi stabilisce il rapporto compositivo dopo l'idrolisi, che coglie sostituzioni e troncamenti che solo la massa può ignorare, ma distrugge le informazioni sull'ordine della sequenza e non dice nulla sulla chiralità. La ritenzione cromatografica rispetto a uno standard di riferimento stabilisce che il materiale si comporta in modo identico a un lotto caratterizzato in condizioni definite, che è una dichiarazione di forte somiglianza piuttosto che strutturale.
Correre insieme, i tre metodi coprono i reciproci punti ciechi. Corri da solo, ognuno lascia una lacuna che un revisore o un regolatore troverà. La tabella dei metodi riportata di seguito illustra ciò che stabilisce ciascuna tecnica, ciò che non può stabilire, e la fase del programma in cui diventa obbligatoria.
|
Metodo dell'identità ortogonale |
Cosa stabilisce |
Ciò che non può stabilire |
Obbligatorio a |
|---|---|---|---|
|
Spettrometria di massa con frammentazione MS-MS |
Massa molecolare e sequenza derivata da frammenti |
Identità del diastereoisomero; distinzione da alcuni analoghi strettamente correlati |
Grado di ricerca in poi |
|
Analisi degli aminoacidi |
Rapporto compositivo dopo idrolisi |
Ordine di sequenza; chiralità |
Grado di ricerca in poi |
|
Ritenzione cromatografica vs. norma di riferimento |
Identità comportamentale per un lotto caratterizzato |
Identità strutturale |
Grado di ricerca in poi |
Le aspettative su come questi metodi vengono convalidati rimangono Io Q2(R2), l’attuale revisione delle linee guida per la validazione della procedura analitica, che è stato adottato allo Step 4 e ha avuto effetto giuridico nell'UE il 14 Giugno 2024, sostituendo Q2(R1) Di 1995. L’ICH Q2 dell’EMA(R2) la pagina delle linee guida registra la data di entrata in vigore. Q2(R2) copre i test di convalida e la terminologia per le procedure utilizzate nei test di rilascio e stabilità, e può essere applicato ad altre procedure nella strategia di controllo su base basata sul rischio. L'idoneità dello strumento è un obbligo separato: USP <1058> sulla qualificazione degli strumenti analitici richiede prove documentate che uno strumento sia idoneo allo scopo previsto in tutta la progettazione, installazione, qualificazione operativa e prestazionale.
La modalità di guasto è specifica e comune. Un certificato del fornitore o un riepilogo dell'identità generato dal modello viene archiviato come record di identità, senza alcuna conferma ortogonale e senza alcuna traccia di qualificazione strumentale alle spalle. Il record quindi asserisce un'identità che nessuno può ricostruire a partire dai dati primari.
La differenza tra il livello di ricerca e quello legato alle GMP è una questione di grado e di evidenza. Il lavoro di ricerca può ragionevolmente fare affidamento su un unico metodo primario con una seconda tecnica di conferma laddove l’uso del materiale lo giustifichi. Il materiale legato alle GMP alza il livello: l'insieme ortogonale completo, ciascun metodo convalidato in Q2(R2), e ogni strumento dotato di un record di qualificazione corrente sotto USP <1058>.
Pillole 5: Purezza e profilazione delle impurità rilevanti per la sicurezza
Un numero percentuale di area HPLC non è una specifica di purezza. Riporta la quota di segnale che assorbe i raggi UV a 214 O 220 nm, quindi non può vedere il controione trifluoroacetato, solventi residui, impurità elementari, o acqua trasportata insieme al peptide. Analisi, il contenuto di controioni e l'umidità devono essere presi in considerazione insieme prima che qualsiasi valore di purezza significhi qualcosa.
Le soglie familiari sono convenzioni, non regola farmacopea. I fornitori e le pratiche del settore indicano comunemente ≥95% per materiale di grado di ricerca e ≥98%–99% per materiale di grado farmaceutico, ma nessun capitolo compendiale fissa quei numeri come criterio di superamento per un peptide. Trattateli come abbreviazioni di acquisto e definite le vostre specifiche rispetto all'uso previsto.
Ciò che distingue il materiale di grado di ricerca da quello legato alle GMP non è la percentuale principale, ma quali classi di impurità devono essere quantificate anziché semplicemente osservate. Un reagente di ricerca può tollerare un controione segnalato e un profilo solvente non specificato. Un batch vincolato a GMP non può: Il lavoro sui peptidi delle impurità rilevanti per la sicurezza richiede che ciascuna classe venga nominata, misurato rispetto a un limite, e disposto agli atti.
Le classi da nominare e disposizione sono solventi residui, impurità elementari, carryover di controioni trifluoroacetato, Sequenze di cancellazione e troncamento da accoppiamento incompleto, ed endotossina dove il percorso lo richiede. Per parenterali, USP <85>, il test delle endotossine batteriche, fissa il limite dalla dose umana massima per chilogrammo all'ora utilizzando la formula K/M, con K = 5 EU/kg/h per la maggior parte delle rotte e 0.2 EU/kg/h per somministrazione intratecale (USP <85>). Dove si rivendica la sterilità, USP <71> il test di sterilità richiede un'incubazione di 14 giorni in terreno fluido tioglicolato e terreno digerito di soia e caseina, senza crescita per un passaggio (Test FDA sui pirogeni e sulle endotossine D&UN).
L’automazione non rimuove questo onere. UN 2025 la revisione degli LLM nella sintesi organica registra IBM RoboRXN+ che ha completato una sintesi in 12 fasi di un peptide non ribosomiale a 92% purezza, e MoleculeX che riporta la pianificazione del percorso degli inibitori della chinasi ridotta da settimane a ore 70% prodotto (Tharwani et al., 2025). Entrambe le cifre rappresentano risultati in percentuale dell'area o in termini di resa isolata. Né ti dice cos'altro c'è nella fiala.
Questo divario è la modalità di fallimento. Un 24-mer con un controione TFA viene trasportato in un test cellulare solo sulla base di un numero percentuale di area, e il test legge il controione tanto quanto il peptide. Identità peptidica, la conferma della purezza e dell'impurità sono tre determinazioni separate, e solo il terzo ti dice se il materiale è adatto all'esperimento che stai per eseguire.
Pillole 6: Dati sulle attività e impurità rilevanti per la sicurezza nel contesto
Un valore di attività significa poco da solo. Un singolo risultato non replicato è un punto dati, non prove, e la letteratura sulla riproducibilità mostra il perché: In Baker 2016 Indagine sulla riproducibilità della natura, più di 70% Di 1,576 i ricercatori intervistati hanno riferito di non essere riusciti almeno una volta a riprodurre l’esperimento di un altro scienziato. Quella cifra è auto-riferita, non un tasso di replica misurato, ma stabilisce il punto pratico. I dati sulle attività acquistano peso attraverso la ripetizione e la tracciabilità del materiale rispetto al quale sono stati generati.
Questa tracciabilità è ciò che collega i risultati dell’attività alle impurità rilevanti per la sicurezza in un programma peptidico. Ogni valore di attività dovrebbe riportare l'identificatore del lotto, il profilo di purezza, e la disposizione alle impurità rispetto alla quale è stato misurato, in modo che una scoperta successiva possa essere ricondotta a ogni risultato che possa invalidare. La conferma ortogonale dell'identità del peptide appartiene allo stesso record, perché la lettura di un'attività da un lotto erroneamente identificato non è recuperabile a posteriori.
La distinzione tra grado di ricerca e vincolo GMP modifica sia il requisito di replica che la soglia alla quale il rilevamento di un’impurezza attiva un nuovo test. Dove un reagente per la ricerca può tollerare una singola determinazione, un materiale vincolato alle GMP richiede i limiti più severi dipendenti dal percorso descritti nell'USP <85>, il test delle endotossine batteriche, e qualsiasi impurità trovata al di sopra della soglia influenza i risultati nuovamente in discussione.
La modalità di fallimento è schietta. Un risultato di attività che non può essere collegato al lotto da cui proviene non lascia modo di individuare il danno quando un'impurità rilevante per la sicurezza emerge successivamente, e l'intero set di dati viene scartato anziché ritestato selettivamente.
Avanzato: Adattare l’onere delle prove alla fase del programma
Se il tuo team esegue già un flusso di lavoro assistito dall'intelligenza artificiale, l'intuizione che conta è questa: il quadro di governance della ricerca sui peptidi assistita dall’intelligenza artificiale non viene applicato in modo uniforme. Si adatta alla sicurezza del paziente e all’impatto sulla qualità, quindi un programma di ricerca che adotti l’intero pacchetto vincolato alle GMP sarà eccessivamente documentato e si bloccherà, mentre un programma che si dirige verso una presentazione normativa che adotta il pacchetto di livello ricerca sarà sottodocumentato e perderà il record.
La regola di ridimensionamento è semplice. Adattare l'onere delle prove alla fase: il lavoro di ricerca necessita di registri tempestivi, logica progettuale, e mantenimento dei candidati respinti; il lavoro di sviluppo aggiunge strumenti qualificati e metodi validati; Il lavoro legato a GMP aggiunge test completi di rilascio e stabilità. Il fattore scatenante che fa avanzare un programma di livello superiore è un impegno normativo, non una data di calendario. Io Q2(R2), l’attuale revisione delle linee guida per la validazione della procedura analitica, consente esplicitamente che i suoi test di convalida e la sua terminologia siano applicati ad altre procedure in base al rischio, che è la stessa logica che dovrebbe governare la profondità della documentazione. USP <1058> sulla qualificazione degli strumenti analitici applica agli strumenti lo stesso concetto di ciclo di vita.
Onestamente, this framework is heavier than a pure discovery program needs. Do not scale down two things, Anche se.
Per Suggerimento: Never scale down human sign-off authority or rejected-candidate retention. Neither can be reconstructed after the fact, and both are the elements regulators and reviewers ask for first.
Mantenimento dei candidati respinti e risultati negativi
A rejected candidate is evidence, not housekeeping. The design that lost, the reason it lost, the prompt and model version that produced it, and the reviewer who turned it down together show the human judgment that selected the winner. Strip those out and the record proves an output existed, but not that a person chose it. That gap is exactly where the question of who owns the experimental record becomes hard to answer.
The retention rule scales with program stage. Il lavoro di ricerca può mantenere i candidati rifiutati in un archivio con un periodo di conservazione definito, finché la motivazione del rifiuto rimane recuperabile. Un programma vincolato a GMP dovrebbe conservarli nello stesso record controllato, poiché la decisione di selezione fa parte della cronologia del batch che un revisore ricostruirà in seguito.
La modalità di guasto è comune e silenziosa: sopravvive solo il progetto vincitore, quindi il record si legge come se la sequenza fosse arrivata completamente formata. La guida rivista sull’inventario dell’USPTO afferma che solo le persone fisiche possono essere nominate inventori, e le sue domande frequenti sull’inventorizzazione dell’intelligenza artificiale confermano che l’analisi si basa sul contributo umano piuttosto che su uno standard elevato. I candidati respinti sono spesso la prova più evidente di tale contributo.
Strumenti e strutture record
Tre strutture di record contano prima di qualsiasi decisione sul software: il sistema di registrazione controllato, il livello dei metadati del prompt e del modello, e il sistema di dati analitici. Un quaderno elettronico da laboratorio (ELN) o sistema di gestione delle informazioni di laboratorio (LIMS) è il sistema di registrazione controllato, e deve contenere una traccia di controllo che registri chi ha cambiato cosa e quando. Quella traccia di controllo è costituita dai metadati, non un campo narrativo, e la guida GxP sull’integrità dei dati dell’MHRA la inquadra attraverso i nove attributi ALCOA+: attribuibile, leggibile, contemporaneo, originale, accurato, completare, coerente, duraturo, e disponibile. Il livello dei metadati di prompt e modello è l'aggiunta che manca ancora alla maggior parte dei team, e deve acquisire la versione del modello, il testo immediato, e l'umano che ha accettato l'output. Il sistema di dati analitici contiene file di strumenti grezzi, e deve preservarli inalterati insieme al risultato elaborato. La proprietà dei record sperimentali e l'integrità dei dati dipendono da tutte e tre le connessioni, e su una cosa nessuno di loro fornisce: un'autorità di approvazione nominata. La lettura restrittiva da parte della FDA del campo di applicazione della Parte 11 chiarisce che un sistema convalidato non è la stessa cosa di una persona responsabile.
|
Categoria |
Capacità richiesta Di |
Proprietario tipico |
Di solito già presente? |
|---|---|---|---|
|
Sistema di registrazione controllato (ELN/COLLE) |
Pista di controllo, cronologia delle versioni, firma elettronica |
Lead di qualità o integrità dei dati |
SÌ, in uno stack regolamentato |
|
Livello di metadati di richiesta e modello |
Versione del modello, testo immediato, registro di accettazione |
Responsabile della ricerca o dell'informatica |
Raramente; solitamente un'aggiunta Produzione di peptidi |
|
Sistema di dati analitici |
Conservazione dei file grezzi, originali inalterati |
Responsabile analitico o QC |
In parte; la conservazione dei file raw spesso richiede lavoro |
MOL Changes supporta la verifica analitica e la tracciabilità dei lotti come partner peptidico. Questo è un interesse commerciale, qui divulgati anziché presentati come una dichiarazione di prestazione.
Iniziare
Apri la decisione di progettazione assistita dall'intelligenza artificiale più recente nel tuo programma e prova a ricostruirla solo a partire dal record: il prompt così come è stato scritto, il modello e la versione che hanno prodotto l'output, e la logica umana per accettarlo o rifiutarlo. Se manca uno di questi tre, hai trovato il tuo primo divario, e l'hai trovato in cinque minuti senza riunione.
Prossimo, nominare l'autorità di approvazione per il cancello più avanti e annotare il criterio di rifiuto prima che il lavoro raggiunga loro. Un cancello senza proprietario nominato e senza criterio scritto è un timbro di gomma, e la guida sull’integrità dei dati GxP dell’MHRA è esplicita a questo attribuibile, i record contemporanei costituiscono la base di riferimento, non un'aspirazione (Linee guida e definizioni sull'integrità dei dati MHRA GxP, 2018). La stessa logica vale per l’inventariazione: Le linee guida riviste sull’inventario dell’USPTO confermano che solo le persone fisiche possono essere nominate inventori, il che significa che un sistema di intelligenza artificiale non può assumersi la responsabilità implicata dal tuo record (Guida all'inventario rivista USPTO, 2024).
Quindi scegli un pilastro e adottalo dall'inizio alla fine prima di aggiungerne un secondo. La tracciabilità tempestiva è solitamente il punto di partenza più economico.
Prima azione: Prima di lasciare questa pagina, aprire una decisione di progettazione assistita dall'intelligenza artificiale e verificare tre cose: è il pronto recuperabile, è la versione del modello registrata, ed è la logica umana scritta?
L'esitazione comune è che l'aggiornamento della documentazione in un flusso di lavoro ELN esistente sconvolgerà il banco. Iniziare con un unico pilastro è il modo per evitarlo: un cambiamento, applicato completamente, ti dice cosa tollererà il flusso di lavoro prima di impegnare il programma su di esso.
MOL Changes fornisce sintesi peptidica personalizzata e servizi analitici, quindi abbiamo un interesse commerciale in questo argomento. Se potesse essere d'aiuto vedere come appare nella pratica la struttura dei record, puoi rivedere il modello di documentazione o aprire una discussione tecnica con il nostro team analitico.
Domande frequenti
Cos’è un quadro di governance della ricerca sui peptidi assistita dall’intelligenza artificiale?
È l'insieme delle strutture record, rivedere i cancelli e le autorità di approvazione che mantengono un essere umano qualificato responsabile di ogni decisione controllata in un flusso di lavoro peptidico assistito dall'intelligenza artificiale. Si affianca ai sistemi di qualità e integrità dei dati già utilizzati da un laboratorio anziché sostituirli, e non crea un nuovo regime normativo. IL sezione di definizione sopra illustra come il quadro si mappa su ALCOA+ e 21 CFR parte 11.
Chi possiede la registrazione sperimentale quando uno strumento di intelligenza artificiale ha redatto il progetto?
Custodia, paternità, l'invenzione e l'attribuzione normativa sono quattro questioni separate sostenute da quattro parti diverse, e nessuno di essi è detenuto dal sistema AI. La custodia decide chi può alterare il documento e quando; la paternità decide chi ha firmato la motivazione; l'inventariazione decide chi viene nominato in un deposito; l'attribuzione decide chi risponde a un ispettore. La tabella delle distinzioni nella sezione delle definizioni assegna ciascuno di essi.
L'utilizzo dell'intelligenza artificiale per progettare un peptide influisce su chi può essere nominato inventore?
Non esiste uno standard legale separato per le invenzioni assistite dall’intelligenza artificiale, e solo le persone fisiche possono essere nominate inventori. La valutazione si basa sul contributo umano all'oggetto rivendicato, quindi un designer che ha fissato i vincoli, selezionato il candidato e verificato che il risultato viene valutato allo stesso modo di chi lavora senza modella. Non viene creato alcuno standard più elevato e nessun nuovo obbligo di divulgazione dell’IA; le righe USPTO nella sezione delle definizioni riportano le specifiche.
Cosa deve contenere un registro dei prompt prima che un disegno o modello entri nell'ELN?
Nome e versione del modello, testo immediato, parametri, timestamp e l'identità della persona che ha accettato l'output. Without the version and the acceptance record, a reviewer cannot reconstruct why a candidate was carried forward, which is the failure mode Pillar 1 indirizzi.
Is a vendor’s purity certificate sufficient for a GMP-bound material?
NO. A certificate establishes what the vendor measured on its own sample; it does not establish identity, and it does not profile safety-relevant impurities the vendor’s method was never designed to see. A 24-mer with a TFA counterion carried into a cell assay is the standard illustration: the counterion and any deletion sequences sit outside a purity percentage. Pillole 4 e Pilastro 5 cover orthogonal confirmation and impurity profiling.
Per quanto tempo devono essere trattenuti i candidati respinti?
Retention follows program stage, and two elements are not retrofittable: the prompt and design rationale, and the identity of the person who accepted the output. Un programma di ricerca può mantenere i candidati respinti in un archivio di ricerca con la motivazione allegata; un materiale vincolato alle GMP ne ha bisogno all'interno del registro controllato. La sezione di ridimensionamento stabilisce dove cade la linea.
Possiamo archiviare i candidati respinti invece di tenerli in un registro controllato?
Per un programma di ricerca, SÌ, a condizione che la motivazione e il revisore accettante viaggino con il candidato. La modalità di fallimento è un archivio che contiene la struttura ma non il motivo per cui è stata rifiutata, perché il programma successivo ripete la stessa sintesi.
Conclusione
Il quadro di governance della ricerca sui peptidi assistita dall’intelligenza artificiale non stabilisce chi possiede il record sperimentale. Rende il contributo umano sufficientemente visibile da poter dare una risposta alla domanda. Ogni pilastro di questa guida serve a questo unico scopo: documentare gli spunti e la logica della progettazione in modo che il ragionamento alla base di una molecola sopravviva alla sessione che l'ha prodotta, cancelli di revisione umana che posizionano una persona nominata tra l'output di un modello e il banco, regole sperimentali sulla proprietà dei record e sull'integrità dei dati che mantengono la catena ininterrotta dalla richiesta al risultato, Conferma della purezza dell'identità del peptide e delle impurità supportata da metodi ortogonali, e i dati sull’attività letti insieme alle impurità che potrebbero spiegarlo. Niente di tutto questo è una nuova legge. Le linee guida riviste sull’inventario dell’USPTO riservano ancora l’inventario alle persone fisiche, e la posizione dell’USPTO secondo cui i sistemi di intelligenza artificiale sono strumenti utilizzati dagli inventori umani non applica loro alcuno standard legale separato. Ciò che si muove sono gli strumenti attorno a quella linea di base stabile, ecco perché il disco, non il modello, è il bene che vale la pena proteggere.
Divulgazione: MOL Changes fornisce sintesi peptidica personalizzata e servizi analitici, quindi abbiamo un interesse commerciale nel modo in cui si sviluppano le aspettative sulla documentazione. Se vuoi vedere come questi pilastri si traducono in pratica, rivedere il modello di documentazione o aprire una discussione tecnica con il team analitico.