Điều kiện tiên quyết: Nhóm của bạn cần gì trước khi lập bản đồ ISO 9001:2026 thành peptit R&D
Đây là bài tập dịch, không phải là kiểm toán chứng nhận. các 2026 phiên bản cập nhật khung thay vì thay thế nó, vậy là một nhóm đã chạy ISO 9001:2015 có thể chấp nhận những thay đổi mà không cần thiết kế lại hệ thống của mình (Thông báo phát hành của ANSI, 16 Tháng 9 2026). Lập ngân sách cho một phiên làm việc cho mỗi hiện vật, không phải là một dự án tái thực hiện.
Trước khi bạn bắt đầu, xác nhận bạn có thể mở năm tài liệu được kiểm soát: bảng thông số kỹ thuật hiện tại, nhật ký sai lệch, kho lưu trữ dữ liệu thô, mẫu CoA, và hồ sơ quyết định thả hoặc cách ly. Nêu tên chủ sở hữu của mỗi: người phê duyệt đặc điểm kỹ thuật, chủ sở hữu kiểm soát thay đổi, người ký sai lệch, người đánh giá dữ liệu thô, người ra quyết định thả. Giả sử nhóm cảm thấy thoải mái với báo cáo độ tinh khiết RP-HPLC, các hình thức phản biện và so sánh từng lô.
Việc sửa đổi tăng cường các yêu cầu về văn hóa chất lượng và hành vi đạo đức, với sự lãnh đạo chịu trách nhiệm rõ ràng về môi trường, và nó tách biệt rủi ro khỏi cơ hội (Hướng dẫn thay đổi chính của BSI, 2026). Đó là lý do tại sao danh sách kiểm tra bao gồm các tạo phẩm và vai trò được đặt tên thay vì chỉ tài liệu.
⚠️ Cảnh báo: Bài viết này mô tả thực tiễn hệ thống chất lượng, không phải lời khuyên về quy định hoặc y tế, và không giải thích tiêu chuẩn thay mặt tổ chức chứng nhận.
Bước chân 1: Chuyển văn hóa chất lượng và khả năng lãnh đạo thành các trách nhiệm được nêu tên
Điều đầu tiên ISO 9001:2026 yêu cầu một peptit R&Nhóm D không phải là một tài liệu mà là một bài tập. Văn hóa chất lượng, tập hợp các giá trị và hành vi được chia sẻ nhằm xác định xem mọi người tuân theo hệ thống hay làm việc xung quanh nó, chuyển từ ngụ ý sang rõ ràng trong bản sửa đổi, và lãnh đạo được coi là bên chịu trách nhiệm tạo ra môi trường mà nó nắm giữ (ANSI, 2025 tóm tắt thay đổi). Hành vi đạo đức được củng cố cùng với nó.
Điều khoản đó chỉ có hiệu lực khi mỗi trách nhiệm giải trình đều có tên, một hiện vật và một chữ ký. Hệ thống quản lý chất lượng peptide thường gặp lỗi ở thời điểm này hơn bất kỳ hệ thống kỹ thuật nào: hướng dẫn sử dụng cho biết đơn vị chất lượng phê duyệt thông số kỹ thuật, nhưng không có hồ sơ chặn chữ ký ai đã làm, thế là một sự lệch lạc đóng cửa mà không có chủ sở hữu.
|
Trách nhiệm |
Hiện vật chứng minh điều đó |
Vai trò đó ký hiệu |
|---|---|---|
|
phê duyệt đặc điểm kỹ thuật |
Bảng thông số kỹ thuật được kiểm soát, đã được phiên bản |
Trưởng phòng chất lượng |
|
Thay đổi kiểm soát |
Yêu cầu thay đổi kèm theo đánh giá tác động |
Chủ sở hữu quy trình |
|
peptit 1 Đóng lệch |
Báo cáo điều tra với nguyên nhân gốc rễ |
Người ký QA |
|
Đánh giá dữ liệu thô |
Peptide sinh tổng hợp Đã xem xét sắc ký đồ và gói cân bằng khối lượng |
Người đánh giá phân tích |
|
Phát hành hoặc Pentapeptide 4 cách ly |
Hồ sơ xử lý lô |
Phát hành được ủy quyền Sinh tổng hợp peptide sĩ quan |
Phản ứng và biến đổi dạng muối, thu được bằng sắc ký ion, kiểm tra độ dẫn điện và cân bằng khối lượng, là một trường hợp thử nghiệm hữu ích: nếu không có ai được chỉ định là người đánh giá phân tích cho những lần kiểm tra đó, trách nhiệm giải trình chỉ tồn tại trên giấy tờ (Merck, đã lấy lại 2026-02-27).
Bước chân 2: Xây dựng các thông số kỹ thuật được kiểm soát có thể tồn tại khi so sánh giữa các lô
Đặc tính peptit chỉ được kiểm soát khi nó nêu rõ trình tự, phương pháp nhận dạng, giới hạn độ tinh khiết và phương pháp đằng sau nó, dạng muối hoặc dạng phản ion, và giới hạn của phản ứng dư, dung môi dư và hàm lượng nước. các Hướng dẫn của EMA về phát triển và sản xuất peptide tổng hợp xác định chính xác các tham số này, bổ sung các giới hạn vô trùng và nội độc tố khi mục đích sử dụng yêu cầu chúng, cộng với điều kiện lưu trữ và vận chuyển.
Sự biến thiên của phản ứng là nơi so sánh giữa nhiều lô thường bị phá vỡ. Trình tự tương tự được cung cấp như muối trifluoroacetate trong một lô và muối axetat trong lô tiếp theo cho thấy khối lượng biểu kiến khác nhau, độ hòa tan khác nhau và hành vi sắc ký khác nhau, đó là lý do tại sao sắc ký ion, kiểm tra độ dẫn điện và cân bằng khối lượng thuộc về quyết định phát hành cùng với con số độ tinh khiết.
Tiêu chuẩn dành chỗ cho việc giải thích ở đây: nó yêu cầu các thông số kỹ thuật được kiểm soát mà không quy định giới hạn phản ứng nào áp dụng cho một peptide nhất định, vì vậy hệ thống quản lý chất lượng của bạn phải nêu rõ sự lựa chọn đó, phiên bản nó, và bảo vệ nó trong bảng thông số kỹ thuật thay vì trong trí nhớ của người đánh giá.
Bước chân 3: Biến những sai lệch thành việc học tập với việc điều tra và xu hướng hai giai đoạn
Sai lệch được khép lại khi việc điều tra đã tìm ra được nguyên nhân, hành động khắc phục và phòng ngừa (CAPA), và hiệu quả đã được kiểm chứng, không phải khi lô hàng được xử lý. các Hướng dẫn của FDA về điều tra kết quả thử nghiệm không đúng tiêu chuẩn thiết lập trình tự hai pha: Giai đoạn 1 ở lại phòng thí nghiệm, bao gồm dữ liệu thô, công cụ nhà nước, chuẩn bị mẫu, kỹ thuật phân tích và hiệu suất phương pháp. Chỉ khi không tìm thấy nguyên nhân phòng thí nghiệm có thể chỉ định thì Giai đoạn 2 chuyển sang sản xuất, bao gồm việc tổng hợp và ghi lại hàng loạt, các bước xử lý, tính đại diện lấy mẫu, thiết bị và lô liên quan. Các công cụ tìm nguyên nhân gốc rễ bao gồm 5 tại sao, sơ đồ xương cá, FMEA và phân tích cây lỗi, và CAPA cần xác minh tính hiệu quả trước khi đóng cửa.
Dữ liệu thực thi cho thấy điều này bị hỏng ở đâu. Hoàn thiện bảng tính quy định trích dẫn năm tài chính 2025 của FDA hồ sơ 243 trích dẫn theo §211.22(d) đối với các thủ tục của đơn vị chất lượng và 164 theo §211.192 vì không điều tra những khác biệt, chống lại 14, 10 Và 9 đối với hồ sơ phòng thí nghiệm không đầy đủ, sang 713 thuốc 483s từ 1 tháng mười 2024 ĐẾN 30 Tháng 9 2025.
Để biết tiền boa: Số liệu năm tài khóa 2025 đó là một mức sàn, không phải là một cuộc điều tra dân số. Bảng tính của FDA chỉ bao gồm 483 do hệ thống tạo ra, vì vậy các biểu mẫu được chuẩn bị thủ công sẽ bị loại trừ.
Đối với đặc điểm kỹ thuật peptide và kiểm soát độ lệch, động thái biến hồ sơ thành học tập đang là xu hướng theo bước tổng hợp, bước thanh lọc, phương pháp khảo nghiệm, nhà điều hành và nhà cung cấp thay vì theo số lượng ngoại lệ. Tổng hợp, sự mất bảo vệ không hoàn toàn và sự trôi dạt phản ion sau đó xuất hiện dưới dạng các mẫu thay vì các sự kiện riêng biệt.
Bước chân 4: Biến tính toàn vẹn dữ liệu thành hiện thực bằng gói dữ liệu thô có thể tái tạo
Tính toàn vẹn dữ liệu trong peptide R&D không phải là một tuyên bố chính sách. Vấn đề là liệu người đánh giá có thể xây dựng lại lần chạy từ những gì bạn đã lưu trữ hay không. Xác thực dữ liệu, trong bối cảnh này, có nghĩa là chứng minh rằng hồ sơ bạn lưu giữ là đầy đủ, chính xác và có thể truy nguyên về công cụ đã tạo ra nó.
Gói dữ liệu thô có thể bảo vệ mang dữ liệu gốc gốc cộng với siêu dữ liệu cần thiết để xây dựng lại phân tích: sắc ký đồ đầy đủ, phương pháp tích hợp và xử lý, tham số hệ thống và phương pháp, danh tính nhà phân tích, phiên bản phần mềm và phần sụn, trạng thái hiệu chuẩn và chất lượng, và dấu vết kiểm tra hiển thị mọi thay đổi, xóa và lý do xóa (Hướng dẫn của PIC/S về tính toàn vẹn dữ liệu, PI 041-1, 2021). các Định nghĩa và hướng dẫn về tính toàn vẹn dữ liệu của MHRA GxP (2018) thêm bài kiểm tra quan trọng trong cuộc kiểm toán: hồ sơ phải có khả năng tái cấu trúc hoạt động và liên kết mọi thay đổi với một người, một ngày và giờ, và lý do thay đổi.
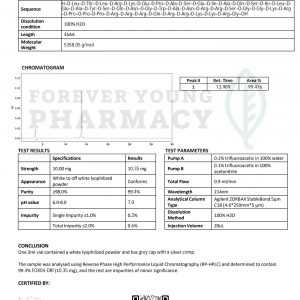
Hai nghĩa vụ dễ kết hợp. USP <1058> quản lý trình độ dụng cụ, xác định rằng công cụ đó phù hợp để sử dụng trước khi một phương pháp chạy trên nó. ICH Q2(R2) hướng dẫn thẩm định quy trình phân tích (2023) thay vào đó sẽ quản lý vòng đời của thủ tục, và yêu cầu biên bản xác nhận phải được viết trước khi nghiên cứu, với phạm vi báo cáo được xác nhận bằng phản hồi chấp nhận được, độ chính xác và độ chính xác. Sự phù hợp của công cụ và tính hợp lệ của phương pháp là những tuyên bố riêng biệt, và gói tài liệu Chứng chỉ Phân tích peptide chỉ hiển thị một trong số chúng là chưa đầy đủ.
Chế độ thất bại quen thuộc: chỉ số độ tinh khiết trên CoA trong khi sắc ký đồ, cài đặt tích hợp và trạng thái hiệu chuẩn nằm trong một thư mục khác, hoặc không nơi nào. Dưới 21 Phần CFR 11 và kỳ vọng về hồ sơ phòng thí nghiệm CGMP, hồ sơ điện tử được thu thập bằng điện tử phải được lưu giữ ở dạng điện tử, và hồ sơ phòng thí nghiệm phải lưu giữ hồ sơ đầy đủ về tất cả dữ liệu được bảo mật trong quá trình thử nghiệm, bao gồm đồ thị, biểu đồ và quang phổ (FDA, không ghi ngày tháng).
Bước chân 5: Báo cáo minh bạch để CoA nói lên những gì nó thực sự chứng nhận
Chứng chỉ Phân tích là bằng chứng về một lô, được kiểm tra bằng một phương pháp vào một ngày. Nó chứng nhận kết quả đo được cho lô được xác định đó so với thông số kỹ thuật phát hành đã nêu của nhà cung cấp, và nó không chứng nhận các lô khác, lô hàng tương lai, ổn định lưu trữ, thuộc tính chưa được kiểm tra, hoặc sự tuân thủ của nhà cung cấp đối với mục đích sử dụng của bạn (chữ khắc; CASRAI).
Ranh giới đó là nơi hầu hết tài liệu Chứng chỉ Phân tích peptide bị phá vỡ. Kết quả tạp chất bằng số chỉ có thể so sánh được giữa các báo cáo nếu phiên bản phương pháp được nêu, và kết quả “không được phát hiện” chỉ có thể diễn giải được nếu giới hạn phát hiện hoặc định lượng của phương pháp được tiết lộ, bởi vì việc không phát hiện được không phải là không có chất phân tích (chữ khắc).
Chìa khóa mang đi: Kết quả “không được phát hiện” chỉ có thể diễn giải được khi LOD/LOQ của phương pháp và phiên bản phương pháp được tiết lộ. Việc không phát hiện được không phải là không có chất phân tích.
Năm lĩnh vực công bố mang tính minh bạch đó: phiên bản phương pháp, LOD/LOQ, hình thức phản biện, phiên bản đặc điểm kỹ thuật mà lô hàng đã được phát hành dựa trên, và tham chiếu gói dữ liệu thô. Không có họ, tính toàn vẹn dữ liệu peptide ALCOA+ dừng ở khối chữ ký. Tổng hợp liên kết peptide
Chế độ thất bại yên tĩnh. Một đội so sánh một 0.3% số liệu tạp chất so với báo cáo của nhà cung cấp trước đó được lập theo phiên bản phương pháp khác, đọc sự khác biệt như một xu hướng, và hành động dựa trên sự so sánh hai tài liệu chưa bao giờ được hỗ trợ.
Bước chân 6: Đóng vòng lặp giữa các nhóm khách hàng và phòng thí nghiệm
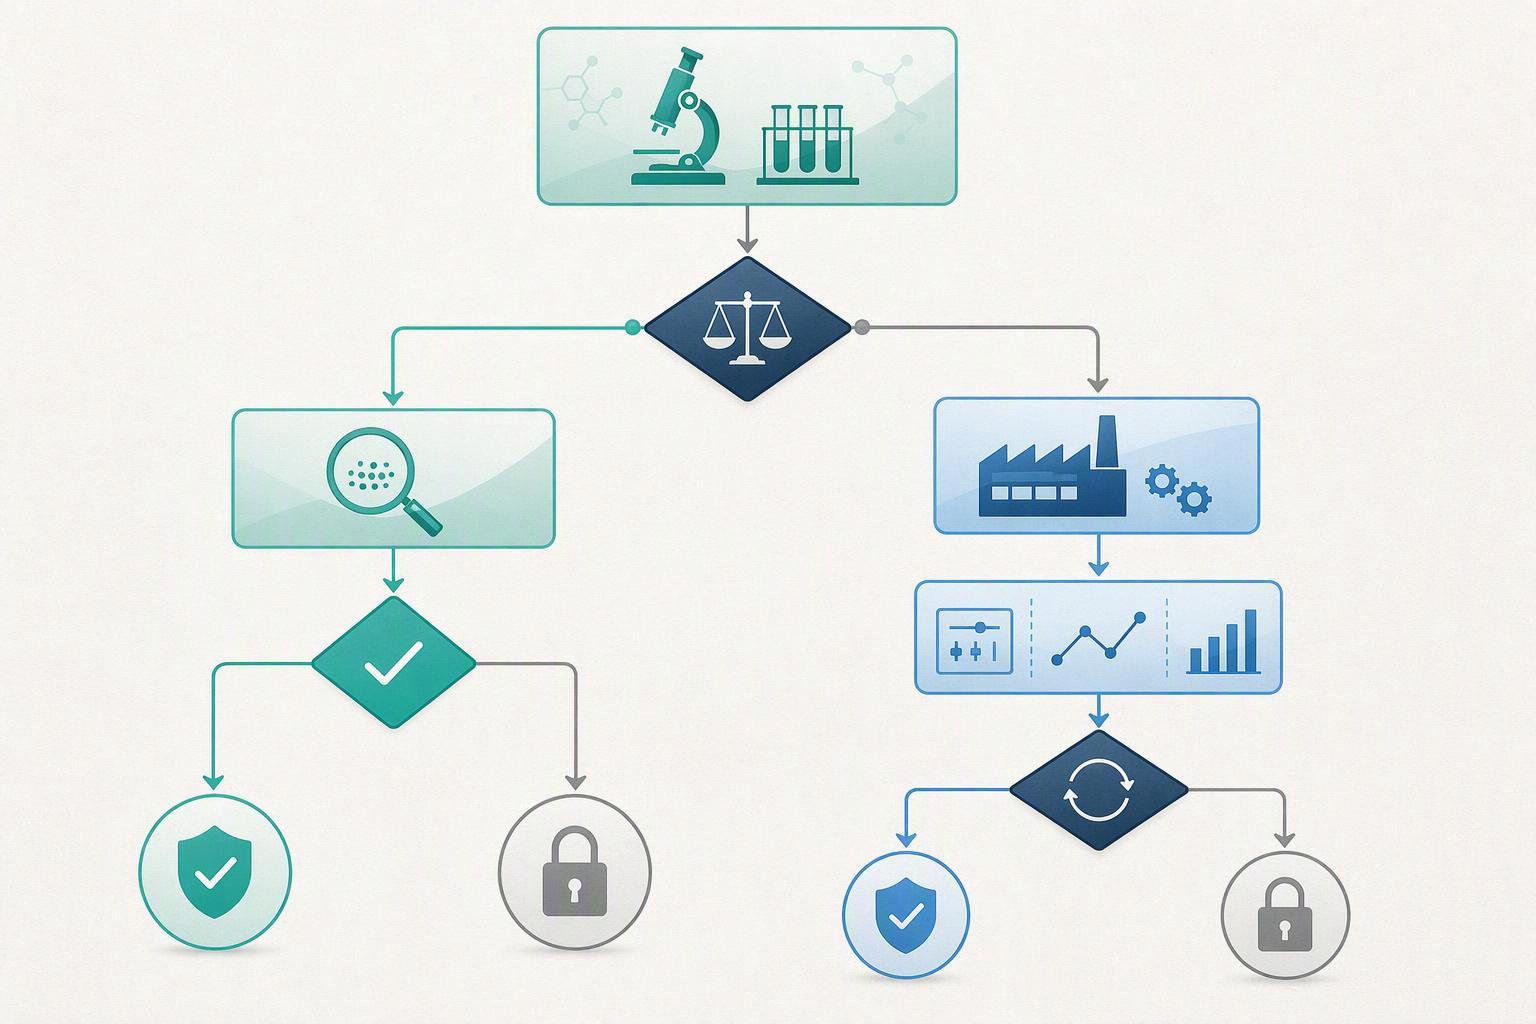
Việc phân chia trách nhiệm chỉ được thực hiện nếu cả hai bên đồng ý bằng văn bản về người sở hữu thông số kỹ thuật, ai sở hữu quyền kiểm soát thay đổi, ai ký sai lệch, người đánh giá dữ liệu thô, và ai thực hiện cuộc gọi thông báo hoặc cách ly. Xem lại thỏa thuận đó khi chuyển giao công nghệ, không phải sau lần thất bại đầu tiên. các 2026 sửa đổi chú ý nhiều hơn đến quản lý thay đổi, điều này làm cho sự phân chia không có giấy tờ giữa khách hàng và phòng thí nghiệm trở thành một phát hiện đang chờ xảy ra.
Công việc peptide cho thấy tại sao sự phân chia lại quan trọng. Sự kết tụ trên nhựa xuất hiện khi nhựa co lại và khớp nối bị chậm lại, và sự mất bảo vệ không hoàn toàn được xác nhận bằng sắc ký trên sản phẩm đã cắt. Đối tác có thể cung cấp tài liệu phân tích theo lô cụ thể sẽ đóng vòng lặp đó nhanh hơn.
Để biết tiền boa: Kiểm tra màu trong quá trình có thể trả về kết quả âm tính giả khi tổng hợp nghiêm trọng. Xác nhận sản phẩm đã cắt trước khi bạn coi một bước là hoàn tất. peptit
Những sai lầm phổ biến cần tránh
Lỗi thường gặp nhất là coi bản sửa đổi như một bản làm mới tài liệu: viết lại sổ tay chất lượng trong khi bảng thông số kỹ thuật, nhật ký sai lệch và kho lưu trữ dữ liệu thô vẫn giữ nguyên như cũ. Năm sai lầm chiếm phần lớn khoảng cách giữa một hệ thống có vẻ tuân thủ và một hệ thống không tuân thủ..
Chỉ xác thực phương thức khi phát hành. Các nhóm xác nhận lô đáp ứng đặc điểm kỹ thuật nhưng không bao giờ xác nhận phương pháp phân tích vẫn hoạt động. Sửa chữa: coi xác thực phương thức như một cổng trước khi phát hành, không phải là sự kiện một lần.
Kết thúc những sai lệch trong việc xử lý. Một sai lệch được đánh dấu là đóng lại sau khi lô được phát hành, không kiểm tra xem hành động khắc phục có hiệu quả không. Sửa chữa: yêu cầu tính hiệu quả của CAPA đã được xác minh trước khi đóng cửa.
Lưu trữ kết quả đã xử lý mà không có dữ liệu gốc. Báo cáo được nộp; hồ sơ công cụ và dấu vết kiểm toán không. Sửa chữa: lưu trữ gói có thể xây dựng lại, không phải là tóm tắt.
Phát hành CoA không có phiên bản phương pháp hoặc LOD/LOQ. Kết quả bằng số chỉ có thể so sánh được giữa các báo cáo nếu phiên bản phương pháp được nêu. Sửa chữa: đặt phiên bản phương pháp và giới hạn phát hiện trên mỗi CoA.
Để lại sự phân chia trách nhiệm giữa khách hàng và phòng thí nghiệm mà không có giấy tờ. Sửa chữa: ghi tên chủ sở hữu cho từng bản ghi khi chuyển giao công nghệ.
Ghi chú: Tỷ lệ toàn vẹn dữ liệu trong năm tài chính 2025 của các thư cảnh báo của FDA xuất phát từ phân tích của nhà cung cấp về dữ liệu thực thi công cộng. Chứng thực nó dựa trên cơ sở dữ liệu riêng của FDA trước khi trích dẫn nó trong nội bộ.
Câu hỏi thường gặp
Liệu 2026 sửa đổi yêu cầu chúng tôi xây dựng lại hệ thống quản lý chất lượng của mình?
KHÔNG. các 2026 phiên bản cập nhật khung thay vì thay thế nó, và các tổ chức đã có trên 2015 phiên bản có thể áp dụng nó mà không cần thiết kế lại hệ thống của họ, theo Câu hỏi thường gặp về chuyển đổi quốc tế của AFNOR. Những thay đổi là sự nhấn mạnh: văn hóa chất lượng, rủi ro và cơ hội, và tính toàn vẹn dữ liệu trở thành những kỳ vọng rõ ràng. Các quy trình được ghi lại của bạn vẫn ở lại; bằng chứng gắn liền với chúng ngày càng sắc nét hơn.
Thời hạn chuyển đổi thực tế cho ISO là bao lâu 9001:2015 giấy chứng nhận?
ISO 9001:2015 chứng chỉ chỉ có hiệu lực cho đến ngày kết thúc chuyển đổi, báo cáo AFNOR, với thời hạn ba năm sắp kết thúc 30 Tháng 9 2029. Hướng dẫn tương tự khuyên nên lên lịch kiểm tra vào năm 2026 trước tháng 4 2028, và không có cuộc kiểm toán năm 2015 nào được lên kế hoạch từ tháng 5 2029. Quy tắc bắt nguồn từ cộng đồng công nhận chứ không phải từ chính ISO, vì vậy hãy xác nhận ngày tháng với cơ quan chứng nhận của bạn.
Làm ISO/IEC 17025 hoặc cGMP thay thế ISO 9001 cho phòng thí nghiệm peptide?
KHÔNG, chúng bao gồm các khía cạnh khác nhau. ISO/IEC 17025 đề cập đến năng lực của các phòng thử nghiệm và hiệu chuẩn, do đó, nó nói lên liệu phương pháp xét nghiệm độ tinh khiết hay tạp chất có thể được bảo vệ về mặt kỹ thuật hay không. cGMP đặt ra tiêu chuẩn sản xuất cho sản xuất dược phẩm. ISO 9001 chi phối hệ thống quản lý chất lượng gắn kết các thông số kỹ thuật, sai lệch, hồ sơ và trách nhiệm cùng nhau. Khi khách hàng yêu cầu bằng chứng chứng nhận, hỏi ý nghĩa của chúng là gì trong ba cái đó.
Chúng tôi nên làm gì khi CoA của nhà cung cấp báo cáo “không được phát hiện” nếu không có LOD?
Yêu cầu giới hạn phát hiện hoặc giới hạn định lượng của phương pháp và phiên bản phương pháp trước khi chấp nhận kết quả. Việc không phát hiện được không phải là không có chất phân tích: “không được phát hiện” chỉ có nghĩa là chất đó giảm xuống dưới ngưỡng mà CoA không nêu rõ, và ngưỡng đó có thể cao hơn mức mà thông số kỹ thuật của bạn quan tâm. Không có LOD, phiên bản phương pháp và điều kiện thiết bị, coi con số này là chưa được xác minh và kiểm tra lại nội bộ hoặc xác định chất lượng vật liệu theo phương pháp mà bạn kiểm soát.
Phần kết luận
Bây giờ bạn có sáu phần chuyển ISO 9001:2026 từ nguyên tắc quản trị thành peptide R hàng ngày&thực hành D: trách nhiệm được đặt tên, thông số kỹ thuật do phiên bản kiểm soát, một quá trình sai lệch hai pha với xu hướng, một gói dữ liệu thô có thể tái tạo được, CoA cho biết những gì nó chứng nhận, và sự phân chia khách hàng-phòng thí nghiệm bằng văn bản. Không ai trong số này yêu cầu xây dựng lại hệ thống quản lý chất lượng của bạn; họ yêu cầu làm cho những gì đã tồn tại có thể truy nguyên được.
Lý do để bắt đầu bây giờ là lịch, không phải là thước đo. Cửa sổ chuyển tiếp cho ISO 9001:2026 đóng cửa 30 Tháng 9 2029 (ISO, đã lấy lại 2026-06-11), điều này nghe có vẻ xa vời cho đến khi bạn đếm các chu kỳ kiểm toán, việc tái xác nhận chất lượng của nhà cung cấp và sửa đổi tài liệu mà chương trình peptide cần đạt được.
Các bước tiếp theo: Yêu cầu gói tài liệu hoặc đánh giá tính khả thi về mặt kỹ thuật để xem các phương pháp thực hành này phù hợp với ISO hiện tại của bạn như thế nào 9001:2026 peptit R&Quy trình làm việc D. Đó là cuộc trò chuyện đầu tiên ít cam kết, không phải là mua hàng.
Tiết lộ: MOL Changes có lợi ích thương mại đối với tiêu chuẩn chất lượng peptide.