先决条件: 在映射 ISO 之前您的团队需要什么 9001:2026 至肽R&D
这是一个翻译练习, 不是认证审核. 这 2026 版本更新了框架而不是替换它, 所以团队已经在运行 ISO 9001:2015 无需重新设计系统即可采用更改 (ANSI 发布公告, 16 九月 2026). 每个工件预算一个工作会话, 不是重新实施项目.
开始之前, 确认您可以打开五个受控文档: 当前规格表, 偏差日志, 原始数据档案, CoA 模板, 以及释放或检疫决定记录. 列出每一个的所有者: 规范批准者, 变更控制所有者, 偏差签字人, 原始数据审核员, 释放决策者. 假设团队对 RP-HPLC 纯度报告感到满意, 抗衡离子形式和批次间比较.
修订强化了质量文化和道德行为要求, 领导层明确对环境负责, 它将风险与机会分开 (BSI 的关键变更指南, 2026). 这就是为什么清单涵盖工件和命名角色,而不仅仅是文档.
⚠️警告: 本文描述了质量体系实践, 不是监管或医疗建议, 并且不代表认证机构解释该标准.
步 1: 将质量文化和领导力转化为指定责任
首先是ISO 9001:2026 询问肽R&D组不是文件而是作业. 品质文化, 决定人们是遵循系统还是绕过系统的一组共同的价值观和行为, 修订中从隐含变为明确, 领导层被指定为负责创造其所处环境的一方 (美国国家标准协会, 2025 变更摘要). 道德行为也随之得到加强.
仅当每个责任都有名称时,该条款才可采取行动, 一个工件和一个签名. 肽质量管理体系在这一点上失败的频率比任何技术体系都高: 手册上说质量单位批准了规格, 但没有签名块记录是谁做的, 所以偏差在没有所有者的情况下结束.
|
问责制 |
证明这一点的文物 |
标志角色 |
|---|---|---|
|
规格批准 |
受控规格表, 版本化的 |
质量单位负责人 |
|
变更控制 |
带有影响评估的变更请求 |
流程所有者 |
|
肽 1 偏差闭合 |
根本原因调查报告 |
质量保证签字人 |
|
原始数据审查 |
生物合成肽 审查色谱图和质量平衡包 |
分析评审员 |
|
释放或 五肽 4 隔离 |
批次处置记录 |
授权发布 肽生物合成 官 |
Counterion and salt-form variability, caught by ion chromatography, conductivity and mass-balance checks, 是一个有用的测试用例: 如果没有人被指定为这些检查的分析审核者, the accountability exists on paper only (默克, 检索到的 2026-02-27).
步 2: 建立可通过批次比较的受控规格
肽的规格仅在说明序列时才受到控制, 恒等法, the purity limit and the method behind it, the salt or counterion form, and the limits for residual counterions, residual solvents and water content. 这 EMA 关于合成肽开发和制造的指南 defines exactly these parameters, 在预期用途需要的地方添加无菌和内毒素限值, plus storage and shipping conditions.
反离子变异性是批次间比较通常失败的地方. 一批中提供的三氟乙酸盐和下一批中的乙酸盐提供的相同序列显示出不同的表观质量, 不同的溶解度和不同的色谱行为, 这就是为什么离子色谱法, 电导率和质量平衡检查与纯度数字一起属于发布决策.
该标准在这里留下了解释的空间: 它需要受控的规格,但没有规定哪些抗衡离子限值适用于给定的肽, 所以你的质量管理体系必须说明这个选择, 版本它, 并在规格表中而不是在审阅者的记忆中捍卫它.
步 3: 通过两阶段调查和趋势将偏差转化为学习
当调查找出原因后,偏差即被关闭, 纠正和预防措施 (CAPA), 并验证了有效性, 不是在处置批次时. 这 FDA 关于调查不合格测试结果的指南 sets a two-phase sequence: 阶段 1 留在实验室, 覆盖原始数据, 国家仪器, 样品制备, analyst technique and method performance. 仅当未找到可分配的实验室原因时,阶段才会执行 2 转向制造业, covering the synthesis and batch record, 工艺步骤, sampling representativeness, equipment and related batches. 根本原因工具包括 5 为什么, 鱼骨图, FMEA and fault-tree analysis, CAPA 需要在关闭前验证有效性.
Enforcement data shows where this breaks down. Complere 对 FDA 2025 财年引用监管电子表格的表格 记录 243 §211.22 下的引文(d) for quality-unit procedures and 164 根据§211.192 未能调查差异, 反对 14, 10 和 9 for incomplete laboratory records, 穿过 713 药物 483s 来自 1 十月 2024 到 30 九月 2025.
对于小费: Those FY2025 counts are a floor, 不是人口普查. FDA 的电子表格仅涵盖系统生成的 483, 因此手动准备的表格被排除在外.
用于肽规格和偏差控制, 将记录转化为学习的举措正通过综合步骤成为趋势, 纯化步骤, 测定方法, 运营商和供应商,而不是例外计数. 聚合, 不完全脱保护和反离子漂移随后以模式而非孤立事件的形式出现.
步 4: 通过可重构的原始数据包实现数据完整性
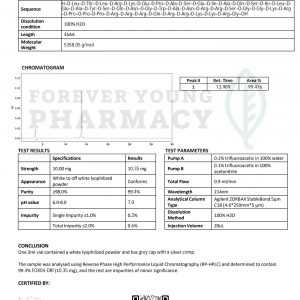
肽 R 中的数据完整性&D 不是政策声明. 这是审阅者是否可以根据您存档的内容重建运行. 数据验证, 在这方面, 意味着证明您保存的记录是完整的, 准确且可追溯到生产它的仪器.
可靠的原始数据包携带本机原始数据以及重建分析所需的元数据: 全色谱图, integration and processing methods, system and method parameters, 分析师身份, software and firmware versions, calibration and qualification state, and the audit trail showing every change, deletion and the reason for it (PIC/S Guidance on Data Integrity, PI 041-1, 2021). 这 MHRA GxP Data Integrity Guidance and Definitions (2018) adds the test that matters in an audit: 记录必须能够重建活动并将每个变化与一个人相关联, 日期和时间, 以及改变的理由.
Two obligations are easy to conflate. 美国药典 <1058> governs instrument qualification, 在方法运行之前确定仪器适合使用. ICH Q2(R2) guideline on validation of analytical procedures (2023) 而是控制过程生命周期, 并要求在研究前编写验证方案, 通过可接受的答复确认可报告范围, 准确度和精密度. 仪器适用性和方法有效性是单独的声明, 仅显示其中一项的肽分析证书文档包不完整.
故障模式很熟悉: a purity figure on a CoA while the chromatogram, 积分设置和校准状态位于不同的文件夹中, 或无处可去. 在下面 21 CFR部分 11 and CGMP laboratory-record expectations, 以电子方式捕获的电子记录必须以电子形式保留, 实验室记录必须保存测试期间所有安全数据的完整记录, 包括图表, 图表和光谱 (美国食品药品监督管理局, 未注明日期).
步 5: 透明地报告,以便 CoA 说出其实际认证的内容
分析证书是一批的证据, tested by one method on one date. 它根据供应商规定的发布规范来证明该已识别批次的测量结果, and it does not certify other lots, 未来发货, 储存稳定性, 未经测试的属性, 或供应商对您的预期用途的合规性 (缩影仪; 中科院).
该边界是大多数肽分析证书文档失效的地方. 只有在说明了方法版本的情况下,数字杂质结果才可在报告之间进行比较, 仅当公开了方法的检测或定量限时,“未检测到”结果才可解释, 因为没有检测到并不意味着没有分析物 (缩影仪).
要点: 仅当公开方法的 LOD/LOQ 和方法版本时,“未检测到”结果才可解释. Absence of detection is not absence of analyte.
Five disclosure fields carry that transparency: 方法版本, LOD/LOQ, 抗衡离子形式, 批次发布所依据的规格版本, and the raw-data package reference. 没有他们, 肽数据完整性 ALCOA+ 在签名块处停止. 肽键合成
故障模式很安静. 一个团队比较一个 0.3% 杂质含量与先前供应商在不同方法版本下生成的报告的对比, reads the difference as a trend, 并对两个文档从未支持的比较进行操作.
步 6: 客户和实验室团队之间的闭环
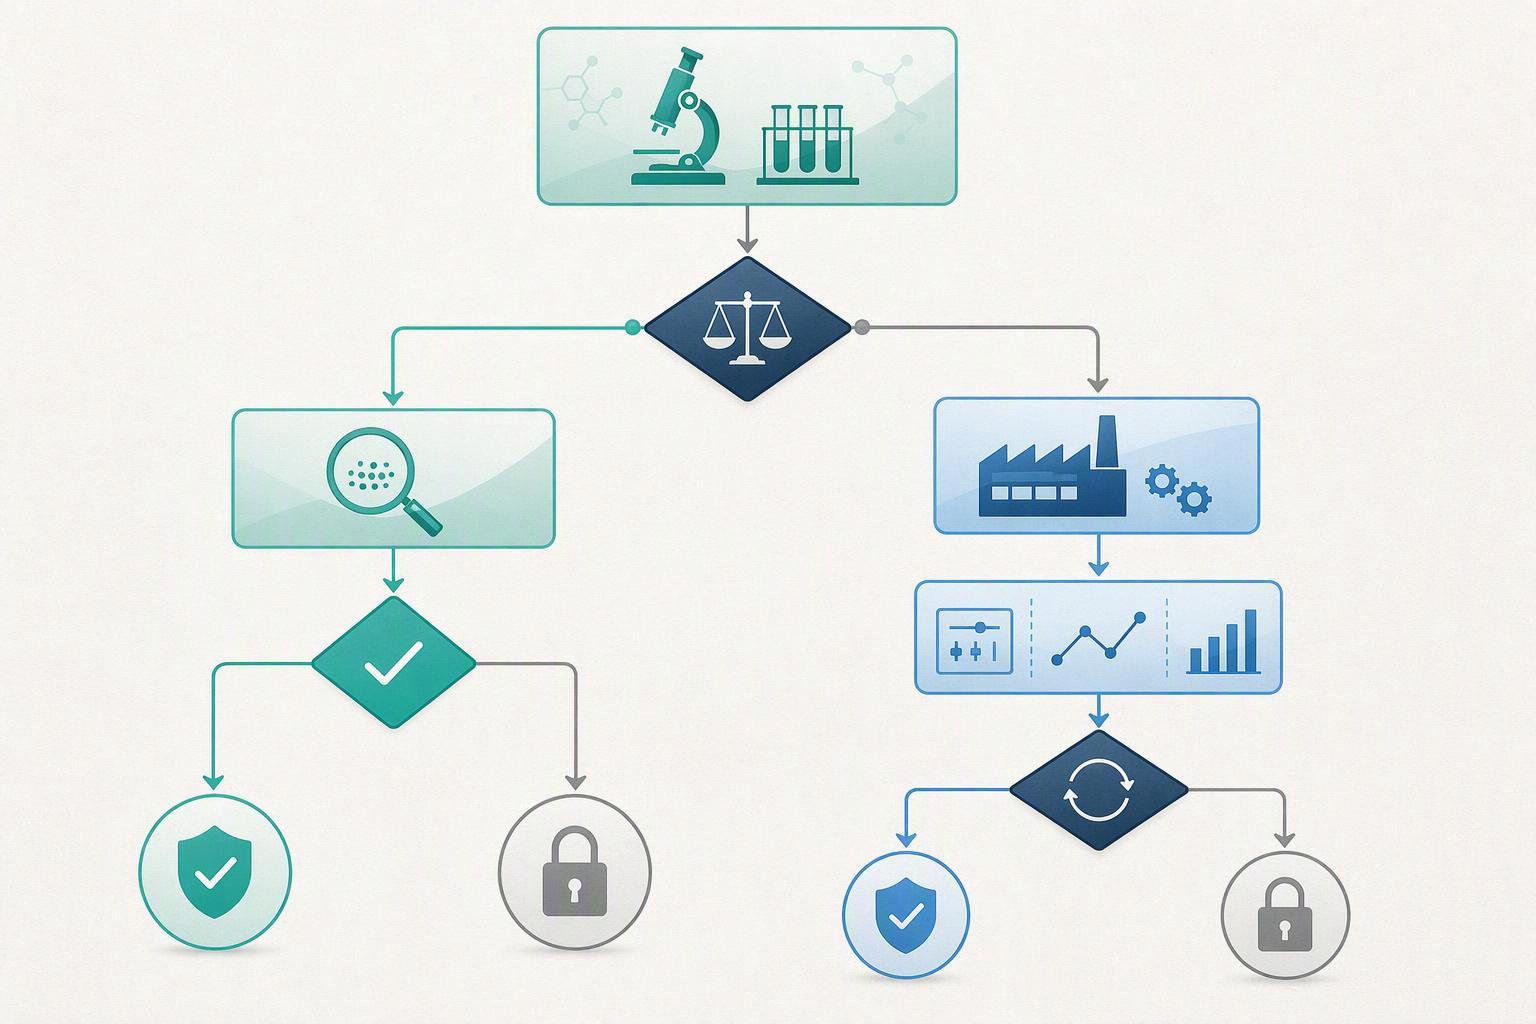
仅当双方书面同意谁拥有该规范时,责任划分才成立, 谁拥有变更控制权, 谁签署了偏差, 谁审查原始数据, and who makes the release or quarantine call. Revisit that agreement at tech transfer, not after the first failed lot. 这 2026 修订更加注重变革管理, 这使得客户和实验室之间的无证分裂成为一个等待发生的发现.
Peptide work shows why the split matters. 树脂上的聚集表现为树脂收缩和耦合减慢, 并通过裂解产物的色谱法确认不完全脱保护. 能够提供特定批次分析文档的合作伙伴可以更快地关闭该循环.
对于小费: 在严重聚集的情况下,过程中的颜色测试可能会返回假阴性. 在将步骤视为完成之前确认切割的产品. 肽
要避免的常见错误
最常见的失败是将修订视为文档刷新: 重写质量手册,同时重写规格表, 偏差日志和原始数据存档保持原样. 看似合规的系统与实际运行的系统之间的差距主要由五个错误造成.
Validating the method only at release. 团队确认批次符合规格,但从未确认分析方法仍然有效. 使固定: treat method validation as a gate before release, 不是一次性事件.
Closing deviations on disposition. 批次发布后,偏差将被标记为关闭, with no check that the corrective action worked. 使固定: 需要在关闭前验证 CAPA 的有效性.
Archiving processed results without native data. 报告已归档; the instrument file and audit trail are not. 使固定: archive the reconstructable package, 不是总结.
Issuing CoAs without method version or LOD/LOQ. 仅当说明了方法版本时,数值结果才可在报告之间进行比较. 使固定: 为每个 CoA 设置方法版本和检测限值.
客户与实验室的责任划分没有记录在案. 使固定: name the owner for each record at tech transfer.
笔记: 2025 财年 FDA 警告信中的数据完整性份额来自供应商对公共执法数据的分析. 在内部引用之前先根据 FDA 自己的数据库进行验证.
常见问题解答
是否 2026 修订要求我们重建我们的质量管理体系?
不. 这 2026 版本更新了框架而不是替换它, and organizations already on the 2015 版本可以采用它而无需重新设计他们的系统, per AFNOR’s international transition FAQ. 改变的是重点: 品质文化, 风险与机遇, and data integrity become explicit expectations. Your documented processes stay; the evidence attached to them gets sharper.
ISO 的实际过渡期限是多少 9001:2015 证书?
国际标准化组织 9001:2015 证书仅在过渡结束日期之前有效, AFNOR 报告, with the three-year window closing on 30 九月 2029. 该指南建议在 4 月之前安排基于 2026 年的审计 2028, and no 2015-based audits are scheduled from May 2029. 该规则源自认证团体而非 ISO 本身, so confirm dates with your certification body.
执行 ISO/IEC 17025 或 cGMP 取代 ISO 9001 用于肽实验室?
不, they cover different aspects. 国际标准化组织/国际电工委员会 17025 解决测试和校准实验室的能力问题, 因此它说明了纯度测定或杂质方法在技术上是否可行. cGMP 制定了药品生产的制造标准. 国际标准化组织 9001 管理与规格相关的质量管理体系, 偏差, records and responsibilities together. When a client requests certification evidence, ask which of the three they mean.
当供应商的 CoA 在没有 LOD 的情况下报告“未检测到”时,我们该怎么办?
在接受结果之前请求方法的检测限或定量限以及方法版本. Absence of detection is not absence of analyte: “未检测到”仅意味着该物质低于 CoA 未规定的阈值, 该阈值可能高于您的规范所关心的水平. 没有 LOD, 方法版本和仪器条件, 将数字视为未经验证,并在内部重新测试或根据您控制的方法对材料进行鉴定.
结论
您现在已经拥有了可实现 ISO 转换的六部分 9001:2026 从治理原则到日常肽 R&D 实践: 命名责任, 版本控制规范, 具有趋势的两相偏差过程, 可重构的原始数据包, CoA 表明其所证明的内容, 以及书面的客户-实验室划分. 这些都不需要重建您的质量管理体系; 他们需要让已经存在的东西变得可追踪.
The reason to start now is the calendar, 不是一个指标. The transition window for ISO 9001:2026 关闭于 30 九月 2029 (国际标准化组织, 检索到的 2026-06-11), 在你计算审计周期之前,这听起来很遥远, 肽计划需要进行供应商重新认证和文件修订.
后续步骤: 索取文档包或技术可行性评估,以了解这些实践如何映射到您当前的 ISO 9001:2026 肽R&D 工作流程. It is a low-commitment first conversation, 不是购买.
披露: MOL Changes 在肽质量标准方面具有商业利益.