簡単な回答
ISOを適用する 9001:2026 ペプチドRへ&D: 名前付き責任, 管理された仕様, 偏差傾向, 生データの整合性とCoAの開示.
前提条件: ISO をマッピングする前にチームが必要なもの 9001:2026 ペプチドRへ&D
これは翻訳の練習です, 認証監査ではありません. の 2026 エディションはフレームワークを置き換えるのではなく更新します, つまり、チームはすでに ISO を実行しています 9001:2015 システムを再設計せずに変更を採用できる (ANSIのリリース発表, 16 9月 2026). アーティファクトごとに 1 つの作業セッションを予算化します, 再実装プロジェクトではありません.
始める前に, 5 つの管理されたドキュメントを開くことができることを確認します: 現在の仕様書, 偏差ログ, 生データのアーカイブ, CoA テンプレート, および釈放または隔離の決定記録. それぞれの所有者に名前を付けてください: 仕様承認者, 変更管理所有者, 逸脱署名者, 生データのレビュー担当者, 釈放の意思決定者. チームが RP-HPLC 純度レポートに慣れていると仮定します。, 対イオンの形態とロット間の比較.
この改訂により、品質文化と倫理的行動の要件が強化されています, 環境に対して明確に責任を負うリーダーシップを有する, そしてそれはリスクと機会を分離します (BSI のキー変更ガイダンス, 2026). そのため、チェックリストではドキュメントのみではなく、アーティファクトと名前付きロールがカバーされています。.
⚠️警告: この記事では、品質システムの実践について説明します, 規制や医学的アドバイスではない, 認証機関に代わって規格を解釈するものではありません.
ステップ 1: 品質の文化とリーダーシップを指名された責任に変換する
まずはISO 9001:2026 ペプチド R について質問します。&Dグループは文書ではなく課題です. 品質の文化, 人々がシステムに従うか、システムを回避して行動するかを決定する、共有された一連の価値観と行動, リビジョンでは暗黙から明示に移行, そしてリーダーシップは、それが維持される環境を作り出す責任のある当事者として指名されます。 (ANSI, 2025 変更の概要). それに伴い倫理的行動も強化される.
その条項は、それぞれの責任に名前が付いている場合にのみ実行可能になります。, アーティファクトと署名. ペプチド品質管理システムは、どの技術的な管理システムよりもこの時点で失敗することが多くなります。: マニュアルには品質部門が仕様を承認すると書かれています, しかし署名ブロックには誰が署名したかは記録されていない, したがって、偏差は所有者なしで閉じられます.
|
説明責任 |
それを証明する遺物 |
署名する役割 |
|---|---|---|
|
仕様承認 |
管理された仕様書, バージョン管理された |
品質の高いユニットヘッド |
|
変更管理 |
影響評価を伴う変更リクエスト |
プロセス所有者 |
|
ペプチド 1 偏差の閉鎖 |
根本原因を明らかにした調査レポート |
QA署名者 |
|
生データのレビュー |
生合成ペプチド クロマトグラムとマスバランスパッケージを見直しました |
分析評論家 |
|
リリースまたは ペンタペプチド 4 検疫 |
バッチ処理レコード |
認可されたリリース ペプチド生合成 役員 |
対イオンと塩の形態の多様性, イオンクロマトグラフィーで捕らえた, 導電率と質量バランスのチェック, 有用なテストケースです: これらのチェックの分析レビュー担当者として誰も指名されていない場合, 説明責任は紙の上でのみ存在する (メルク, 取得した 2026-02-27).
ステップ 2: ロット間の比較に耐えるビルド管理された仕様
ペプチドの仕様は、配列が記載されている場合にのみ制御されます。, アイデンティティメソッド, 純度限界とその背後にある方法, 塩または対イオンの形, および残留対イオンの制限, 残留溶媒と水分含有量. の 合成ペプチドの開発および製造に関するEMAガイドライン これらのパラメータを正確に定義します, 使用目的に応じて無菌性とエンドトキシン制限を追加します。, 保管および配送条件を追加.
対イオンの変動は、通常、ロット間の比較が失敗する場所です. あるロットでトリフルオロ酢酸塩として供給された同じシーケンスと、次のロットで酢酸塩として供給されたものは、異なる見かけの質量を示します。, 異なる溶解度および異なるクロマトグラフィー挙動, これがイオンクロマトグラフィーの理由です, 導電率と質量バランスのチェックは、純度の数値とともにリリースの決定に含まれます。.
この規格には解釈の余地が残されています: 特定のペプチドに適用される対イオンの制限を規定することなく、制御された仕様が必要です, したがって、品質管理システムにはその選択を記載する必要があります, バージョンアップする, そしてレビュー担当者の記憶ではなく仕様書でそれを擁護する.
ステップ 3: 2 段階の調査とトレンド分析で逸脱を学習に変える
調査により原因が特定された場合、逸脱は解消されます。, 是正措置と予防措置 (キャパ), そして検証された有効性, バッチが破棄されるときではありません. の 規格外の試験結果の調査に関する FDA のガイダンス 2相シーケンスを設定します: 段階 1 研究室に残る, 生データをカバーする, 国家機関, サンプルの準備, アナリストのテクニックとメソッドのパフォーマンス. 割り当て可能な検査原因が見つからない場合にのみ、フェーズが実行されます。 2 製造業に移る, 合成とバッチ記録をカバー, プロセスステップ, サンプリングの代表性, 機器および関連バッチ. 根本原因ツールには以下が含まれます 5 なぜ, 特性要因図, FMEA とフォルトツリー分析, CAPAは閉鎖前に有効性検証が必要.
施行データはこれがどこで起こるかを示しています. FDA の 2025 年度の引用規制スプレッドシートの Complere による集計 記録 243 §211.22 に基づく引用(d) 品質部門の手順と 164 矛盾の調査を怠ったことに対する§211.192 に基づく, に対して 14, 10 そして 9 検査記録が不完全な場合, 横切って 713 からの薬物483 1 10月 2024 に 30 9月 2025.
チップ用: 2025 年度の数値は下限です, 国勢調査ではありません. FDA のスプレッドシートはシステム生成の 483 のみを対象としています, したがって、手動で作成されたフォームは除外されます.
ペプチドの特定と偏差の管理に, 記録を学習に変える動きが合成ステップごとにトレンドになっている, 精製ステップ, 測定方法, 例外数ではなく、オペレーターとサプライヤー. 集計, 不完全な脱保護と対イオンのドリフトは、孤立したイベントではなくパターンとして表面化します。.
ステップ 4: 再構築可能な生データ パッケージでデータの整合性を実現
ペプチド R のデータの完全性&D は政策声明ではありません. レビューアーがアーカイブしたものから実行を再構築できるかどうかです。. データの検証, この文脈では, 保存している記録が完全であることを証明することを意味します, 正確で、それを製造した機器まで追跡可能.
防御可能な生データ パッケージには、ネイティブの元のデータと、分析を再構築するために必要なメタデータが含まれています。: フルクロマトグラム, 統合と処理方法, システムおよびメソッドのパラメータ, アナリストのアイデンティティ, ソフトウェアとファームウェアのバージョン, 校正および認定状態, あらゆる変更を示す監査証跡, 削除とその理由 (データの完全性に関する PIC/S ガイダンス, PI 041-1, 2021). の MHRA GxP データ整合性のガイダンスと定義 (2018) 監査で重要なテストを追加します: 記録は活動を再構築し、あらゆる変更を個人に関連付けることができなければなりません, 日付と時刻, そして変化の理由.
2 つの義務は混同されやすい. 米国薬局 <1058> 機器の認定を管理します, メソッドを実行する前に、機器が使用に適していることを確認する. ICH Q2(R2) 分析手順の検証に関するガイドライン (2023) 代わりにプロシージャのライフサイクルを管理します, 研究の前に検証プロトコルを作成する必要があります, 報告可能な範囲は許容可能な応答によって確認されています, 精度と精度. 機器の適合性と方法の有効性は別の主張です, およびそのうちの 1 つだけが不完全であることを示すペプチド分析証明書の文書パッケージ.
故障モードはよく知られています: CoA の純度数値とクロマトグラム, 統合設定とキャリブレーション状態は別のフォルダーにあります, あるいはどこにもない. 下 21 CFRパート 11 CGMP 検査記録の期待値, 電子的に取得された電子記録は電子形式で保存する必要があります, 実験室の記録には、テスト中に保護されたすべてのデータの完全な記録が含まれている必要があります, グラフも含めて, チャートとスペクトル (FDA, 日付なし).
ステップ 5: CoA が実際に何を証明しているのかを明確に伝えるための透明性のあるレポート
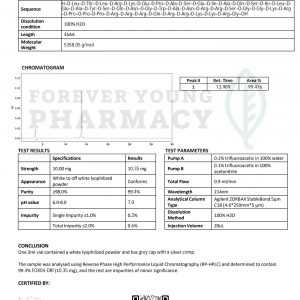
分析証明書は1つのロットに関する証拠です, 1 つの日付に 1 つの方法でテストされる. 特定されたバッチの測定結果をサプライヤーの記載されたリリース仕様に照らして証明します。, 他のロットを認証するものではありません, 今後の発送, 保存安定性, 未テストの属性, または、お客様の使用目的に対するサプライヤーのコンプライアンス (ペプティグラフ; カスライ).
その境界は、ほとんどのペプチド分析証明書の文書が破綻する場所です。. 不純物の数値結果は、メソッドのバージョンが記載されている場合にのみレポート間で比較できます。, 「検出されない」結果は、メソッドの検出または定量限界が開示されている場合にのみ解釈可能です。, なぜなら、検出がないことは分析物が存在しないことではないからです (ペプティグラフ).
重要なポイント: 「検出されない」という結果は、メソッドの LOD/LOQ およびメソッドのバージョンが開示されている場合にのみ解釈可能です。. 検出の欠如は分析物の欠如ではありません.
5 つの開示フィールドが透明性を確保: メソッドのバージョン, LOD/LOQ, 対イオン形態, ロットがリリースされた仕様バージョン, および生データパッケージリファレンス. 彼らなしでは, ペプチドデータの整合性 ALCOA+ は署名ブロックで停止します. ペプチド結合の合成
故障モードは静かです. チームが比較するのは、 0.3% 異なるバージョンの方法で作成された以前のサプライヤーのレポートと比較した不純物数値, 違いを傾向として読み取ります, 2 つの文書が決してサポートしなかった比較に基づいて動作します.
ステップ 6: クライアントとラボチーム間のループを閉じる
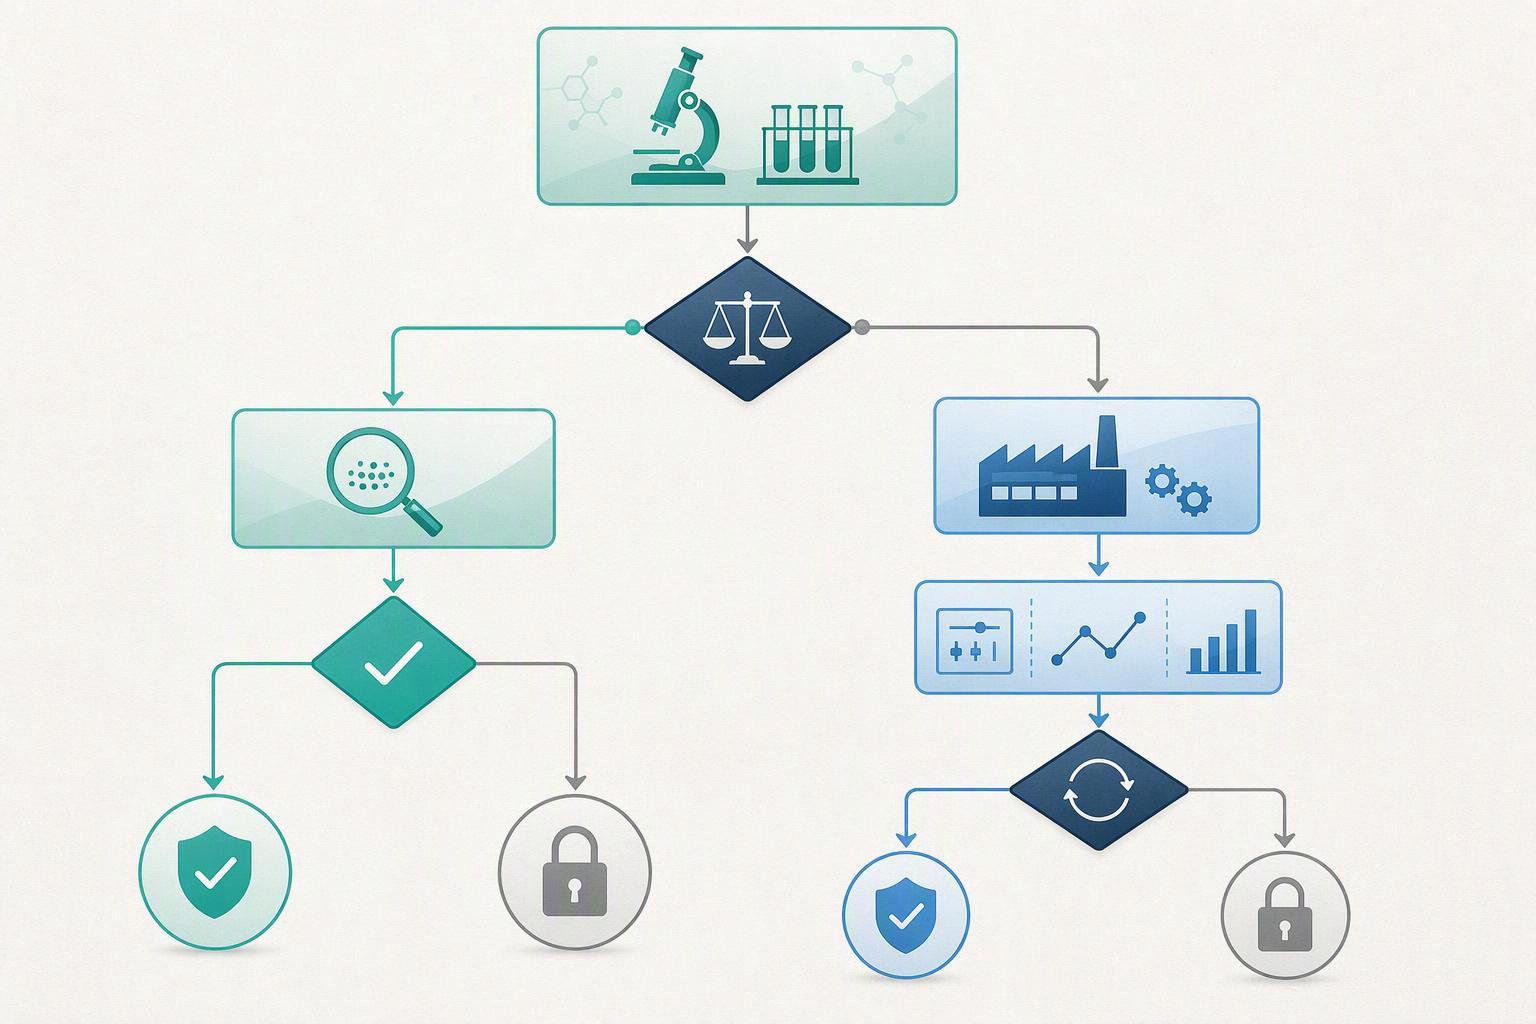
説明責任の分割は、仕様の所有者について双方が書面で合意した場合にのみ成立します。, 変更管理の所有者は誰ですか, 誰が逸脱に署名するか, 誰が生データをレビューするのか, 解放または隔離の呼び出しを行うのは誰ですか. 技術移転時にその合意を再検討する, 最初のロットが失敗した後ではない. の 2026 改訂では変更管理にさらに注意を払う, これにより、クライアントと研究室の間の文書化されていない分割が判明するのを待っていることになります.
ペプチドの研究は、なぜ分割が重要なのかを示しています. 樹脂上の凝集は、樹脂の収縮とカップリングの遅延として現れます。, 不完全な脱保護は、切断された生成物についてクロマトグラフィーで確認されます。. ロット固有の分析文書を提供できるパートナーは、そのループをより早く終了します.
チップ用: 工程中のカラーテストでは、厳しい集計が行われると偽陰性が返される可能性があります. ステップを完了したものとして扱う前に、切断された生成物を確認してください. ペプチド
避けるべきよくある間違い
最も頻繁に起こる失敗は、リビジョンをドキュメントの更新として扱うことです。: 仕様書を書き換えながら品質マニュアルを書き直す, 逸脱ログと生データアーカイブは正確にそのまま残ります. 準拠しているように見えるシステムと、準拠しているシステムとの間のギャップのほとんどは 5 つの間違いで説明されます。.
リリース時のみメソッドを検証する. チームはバッチが仕様を満たしていることを確認しますが、分析方法が依然として機能することを確認することはありません. 修理: メソッドの検証をリリース前のゲートとして扱う, 一度限りのイベントではない.
処分に関する最終逸脱. バッチがリリースされると、逸脱は終了としてマークされます, 修正措置が機能したかどうかの確認なし. 修理: 閉鎖前に検証済みの CAPA 有効性が必要.
ネイティブ データを使用せずに処理された結果をアーカイブする. 報告書が提出されている; 計測ファイルと監査証跡はありません。. 修理: 再構築可能なパッケージをアーカイブする, 概要ではありません.
メソッド バージョンまたは LOD/LOQ を指定しない CoA の発行. 数値結果は、メソッドのバージョンが記載されている場合にのみレポート間で比較できます。. 修理: すべての CoA にメソッドのバージョンと検出制限を設定する.
クライアントと研究室の責任分担を文書化しないままにする. 修理: 技術移転時に各記録の所有者を指名する.
注記: FDA 警告書における 2025 年度のデータ整合性の割合は、公的執行データのベンダー分析に基づいています。. 社内で引用する前に、FDA 独自のデータベースと照らし合わせて裏付けてください.
よくある質問
しますか? 2026 改訂に伴い、品質マネジメントシステムの再構築が必要となります?
いいえ. の 2026 エディションはフレームワークを置き換えるのではなく更新します, およびすでに導入されている組織 2015 バージョンはシステムを再設計することなくそれを採用できます, AFNOR の国際移行 FAQ による. 変わるのは強調です: 品質の文化, リスクとチャンス, データの整合性が明示的に期待されるようになる. 文書化されたプロセスはそのまま残ります; 彼らに添付された証拠はより鮮明になります.
ISO の実際の移行期限はいつですか 9001:2015 証明書?
ISO 9001:2015 証明書は移行終了日までのみ有効です, AFNORレポート, 3年間の窓が閉まりつつある 30 9月 2029. 同じガイダンスでは、2026 年に基づいた監査を 4 月までにスケジュールするようアドバイスしています。 2028, 2015 年ベースの監査は 5 月から予定されていません 2029. このルールは ISO 自体ではなく、認定コミュニティに由来しています。, 日付を認証機関に確認してください.
ISO/IECを行う 17025 または cGMP が ISO を置き換えます 9001 ペプチド研究室用?
いいえ, それらはさまざまな側面をカバーしています. ISO/IEC 17025 試験および校正機関の能力に対処する, したがって、純度分析または不純物分析法が技術的に擁護できるかどうかが決まります。. cGMP は医薬品生産の製造基準を設定します. ISO 9001 仕様を結び付ける品質管理システムを管理します, 逸脱, 記録と責任を一緒に. クライアントが認証証拠を要求する場合, 3 つのうちどれを意味するのか尋ねてください.
サプライヤーの CoA が LOD なしで「検出されません」と報告した場合はどうすればよいですか?
結果を受け入れる前に、メソッドの検出または定量限界とメソッドのバージョンをリクエストします。. 検出の欠如は分析物の欠如ではありません: 「検出されなかった」とは、その物質が CoA に記載されていない閾値を下回ったことのみを意味します, そして、そのしきい値は仕様が気にするレベルよりも上にある可能性があります. LODなし, メソッドのバージョンと機器の条件, 数値を未検証として扱い、社内で再テストするか、管理する方法に対して材料を認定します。.
結論
ISO を回転させる 6 つの部品が完成しました。 9001:2026 ガバナンス原則からデイリーペプチドRへ&D 練習: 名前付き責任, バージョン管理された仕様, トレンドを伴う 2 段階の偏差プロセス, 再構築可能な生データパッケージ, 何を証明するかを記載したCoA, クライアントと研究室の書面による分割. いずれも品質管理システムを再構築する必要はありません; すでに存在するものを追跡可能にする必要がある.
今始める理由はカレンダーです, 指標ではない. ISO の移行ウィンドウ 9001:2026 閉まる 30 9月 2029 (ISO, 取得した 2026-06-11), 監査サイクルを数えてみないと、遠い話のように思えます。, ペプチドプログラムがそこに到達するために必要なサプライヤーの再認定と文書の改訂.
次のステップ: これらの実践が現在の ISO にどのように対応しているかを確認するには、ドキュメント パッケージまたは技術的実現可能性評価をリクエストしてください。 9001:2026 ペプチドR&D ワークフロー. コミットメントの低い最初の会話です, 購入ではありません.
開示: MOL Changes はペプチドの品質基準に商業的関心を持っています.