Forudsætninger: Hvad dit team har brug for, før du kortlægger ISO 9001:2026 til Peptide R&D
Dette er en oversættelsesøvelse, ikke en certificeringsrevision. De 2026 udgaven opdaterer rammen i stedet for at erstatte den, så et hold, der allerede kører ISO 9001:2015 kan vedtage ændringerne uden at redesigne sit system (ANSI's udgivelsesmeddelelse, 16 september 2026). Budgetter én arbejdssession pr. artefakt, ikke et genimplementeringsprojekt.
Før du starter, bekræft, at du kan åbne fem kontrollerede dokumenter: det aktuelle specifikationsark, afvigelsesloggen, rådataarkivet, CoA skabelonen, og registreringen af frigivelse eller karantænebeslutning. Navngiv ejeren af hver: specifikationsgodkender, change-control ejer, afvigelsesunderskriver, rådata anmelder, frigive beslutningstager. Antag, at holdet er fortrolig med RP-HPLC-renhedsrapportering, modion-former og lot-til-lot sammenligning.
Revisionen styrker krav til kvalitetskultur og etisk adfærd, med ledelse eksplicit ansvarlig for miljøet, og det adskiller risici fra muligheder (BSI's nøgleændringsvejledning, 2026). Derfor dækker tjeklisten artefakter og navngivne roller frem for dokumenter alene.
⚠️ Advarsel: Denne artikel beskriver praksis for kvalitetssystem, ikke lovpligtig eller medicinsk rådgivning, og fortolker ikke standarden på et certificeringsorgans vegne.
Trin 1: Oversæt kvalitetskultur og lederskab til navngivne ansvarsområder
Den første ting ISO 9001:2026 spørger om et peptid R&D-gruppe er ikke et dokument, men en opgave. Kvalitetskultur, det fælles sæt af værdier og adfærd, der bestemmer, om folk følger systemet eller omgår det, går fra underforstået til eksplicit i revisionen, og ledelse er udpeget som den part, der er ansvarlig for at skabe det miljø, det holder i (ANSI, 2025 ændre oversigt). Etisk adfærd styrkes sideløbende med det.
Denne klausul kan kun handles, når hver ansvarlighed har et navn, en artefakt og en signatur. Et peptidkvalitetsstyringssystem fejler på dette tidspunkt oftere end på noget teknisk: manualen siger, at kvalitetsenheden godkender specifikationer, men ingen signaturblok registrerer, hvem der gjorde, så en afvigelse lukker uden en ejer.
|
Ansvarlighed |
Artefakt der beviser det |
Rolle, der tegner |
|---|---|---|
|
Specifikationsgodkendelse |
Kontrolleret specifikationsark, versioneret |
Kvalitetsenhedshoved |
|
Skift kontrol |
Ændringsanmodning med konsekvensanalyse |
Procesejer |
|
Peptid 1 Afvigelse lukning |
Undersøgelsesrapport med rodårsag |
QA underskriver |
|
Rådatagennemgang |
Biosyntesepeptid Gennemgået kromatogram og massebalancepakke |
Analytisk anmelder |
|
Slip eller Pentapeptid 4 karantæne |
Batch disposition record |
Autoriseret frigivelse Peptidbiosyntese officer |
Variabilitet i modion og saltform, fanget ved ionkromatografi, kontrol af ledningsevne og massebalance, er en nyttig testcase: hvis ingen er angivet som analytisk korrekturlæser for disse kontroller, ansvarligheden findes kun på papiret (Merck, hentet 2026-02-27).
Trin 2: Byg kontrollerede specifikationer, der overlever en sammenligning mellem partier
En peptidspecifikation styres kun, når den angiver sekvensen, identitetsmetoden, renhedsgrænsen og metoden bag, salt- eller modionformen, og grænserne for resterende modioner, resterende opløsningsmidler og vandindhold. De EMA guideline om udvikling og fremstilling af syntetiske peptider definerer præcis disse parametre, tilføjelse af sterilitets- og endotoksingrænser, hvor den påtænkte anvendelse kræver det, plus opbevarings- og forsendelsesbetingelser.
Counterion-variabilitet er, hvor lot-til-lot-sammenligning normalt bryder sammen. Den samme sekvens leveret som trifluoracetatsaltet i et parti og acetatsaltet i det næste viser en anden tilsyneladende masse, forskellig opløselighed og forskellig kromatografisk adfærd, hvilket er grunden til ionkromatografi, kontrol af ledningsevne og massebalance hører hjemme i frigivelsesbeslutningen sammen med renhedstallet.
Standarden giver her plads til fortolkning: det kræver kontrollerede specifikationer uden at foreskrive, hvilke modiongrænser der gælder for et givet peptid, så dit kvalitetsstyringssystem skal angive dette valg, version det, og forsvare det i specifikationsarket frem for i en anmelders hukommelse.
Trin 3: Gør afvigelser til læring med tofaset undersøgelse og trending
En afvigelse afsluttes, når undersøgelsen har frembragt en årsag, en korrigerende og forebyggende handling (CAPA), og verificeret effektivitet, ikke når partiet er disponeret. De FDA-vejledning om undersøgelse af testresultater uden for specifikationen indstiller en to-faset sekvens: Fase 1 bliver i laboratoriet, dækker rådata, statsinstrument, prøveforberedelse, analytiker teknik og metode ydeevne. Kun hvis der ikke findes nogen laboratorieårsag, der kan tildeles, udføres fase 2 gå over til produktion, dækker syntese og batch-record, procestrin, stikprøverepræsentativitet, udstyr og relaterede partier. Root-årsag værktøjer omfatter 5 hvorfor, fiskebensdiagrammer, FMEA og fejltræsanalyse, og CAPA har brug for effektivitetsverifikation før lukning.
Håndhævelsesdata viser, hvor dette bryder sammen. Compleres tabel over FDA's FY2025 regneark med citeret regulering optegnelser 243 citater under §211.22(d) for kvalitetsenhedsprocedurer og 164 under §211.192 for manglende undersøgelse af uoverensstemmelser, mod 14, 10 og 9 for ufuldstændige laboratoriejournaler, over 713 stof 483s fra 1 oktober 2024 til 30 september 2025.
Til tip: Disse FY2025-tal er et gulv, ikke en folketælling. FDA's regneark dækker kun systemgenererede 483'er, så manuelt udarbejdede formularer er udelukket.
Til peptidspecifikation og afvigelseskontrol, bevægelsen, der forvandler poster til læring, er trending efter syntesetrin, rensningstrin, analysemetode, operatør og leverandør snarere end ved undtagelsestælling. Aggregation, ufuldstændig afbeskyttelse og modiondrift dukker derefter op som mønstre i stedet for isolerede begivenheder.
Trin 4: Gør dataintegritet virkelig med en rekonstruerbar rådatapakke
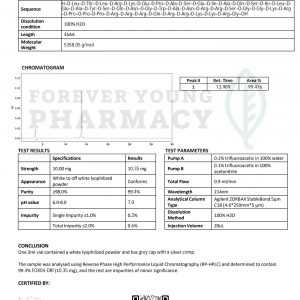
Dataintegritet i peptid R&D er ikke en politikerklæring. Det er, om en anmelder kan rekonstruere løbet fra det, du har arkiveret. Datavalidering, i denne sammenhæng, betyder at demonstrere, at den registrering, du opbevarer, er fuldstændig, nøjagtig og sporbar tilbage til det instrument, der producerede det.
En forsvarlig rådatapakke indeholder de oprindelige originale data plus de metadata, der er nødvendige for at genopbygge analysen: fulde kromatogrammer, integration og bearbejdningsmetoder, system- og metodeparametre, analytiker identitet, software- og firmwareversioner, kalibrerings- og kvalifikationstilstand, og revisionssporet, der viser hver ændring, sletning og årsagen hertil (PIC/S-vejledning om dataintegritet, PI 041-1, 2021). De MHRA GxP Dataintegritetsvejledning og definitioner (2018) tilføjer den test, der betyder noget ved en revision: journalen skal være i stand til at rekonstruere aktiviteten og knytte enhver ændring til en person, en dato og tid, og en grund til forandring.
To forpligtelser er lette at sammenblande. USP <1058> styrer instrumentkvalifikation, at fastslå, at instrumentet er egnet til brug, før en metode kører på det. ICH Q2(R2) vejledning om validering af analytiske procedurer (2023) styrer procedurens livscyklus i stedet, og kræver, at valideringsprotokollen skrives før undersøgelsen, med det rapporterbare interval bekræftet af acceptabelt svar, nøjagtighed og præcision. Instrumentegnethed og metodevaliditet er separate krav, og en dokumentationspakke med peptidanalysecertifikat, der viser, at kun én af dem er ufuldstændig.
Fejltilstanden er velkendt: et renhedstal på en CoA mens kromatogrammet, integrationsindstillinger og kalibreringstilstand sidder i en anden mappe, eller ingen steder. Under 21 CFR del 11 og CGMP laboratorie-rekord forventninger, elektroniske optegnelser, der er registreret elektronisk, skal opbevares i elektronisk form, og laboratoriejournalen skal indeholde en fuldstændig registrering af alle data, der er sikret under testning, inklusive grafer, diagrammer og spektre (FDA, udateret).
Trin 5: Rapportér gennemsigtigt, så et CoA siger, hvad det faktisk certificerer
Et analysecertifikat er bevis for ét parti, testet med én metode på én dato. Den attesterer det målte resultat for det identificerede parti i forhold til leverandørens angivne frigivelsesspecifikation, og den attesterer ikke andre partier, fremtidige forsendelser, opbevaringsstabilitet, utestede egenskaber, eller leverandørens overholdelse af din tilsigtede brug (Peptigraf; CASRAI).
Det er den grænse, hvor det meste af peptidanalysedokumentationen går i stykker. Et numerisk urenhedsresultat er kun sammenligneligt på tværs af rapporter, hvis metodeversionen er angivet, og et "ikke detekteret" resultat kan kun fortolkes, hvis metodens grænse for detektion eller kvantificering er afsløret, fordi fravær af detektion ikke er fravær af analyt (Peptigraf).
Nøgle takeaway: Et "ikke detekteret" resultat kan kun fortolkes, når metodens LOD/LOQ og metodeversion er afsløret. Fravær af påvisning er ikke fravær af analyt.
Fem oplysningsfelter bærer denne gennemsigtighed: metode version, LOD/LOQ, modion form, den specifikationsversion, som partiet blev frigivet mod, og rådatapakkens reference. Uden dem, peptiddataintegritet ALCOA+ stopper ved signaturblokken. Peptidbindingssyntese
Fejltilstanden er stille. Et hold sammenligner en 0.3% urenhedstal i forhold til en tidligere leverandørs rapport produceret under en anden metodeversion, læser forskellen som en trend, og handler på en sammenligning af de to dokumenter, der aldrig blev understøttet.
Trin 6: Luk Loop Across Client og Laboratory Teams
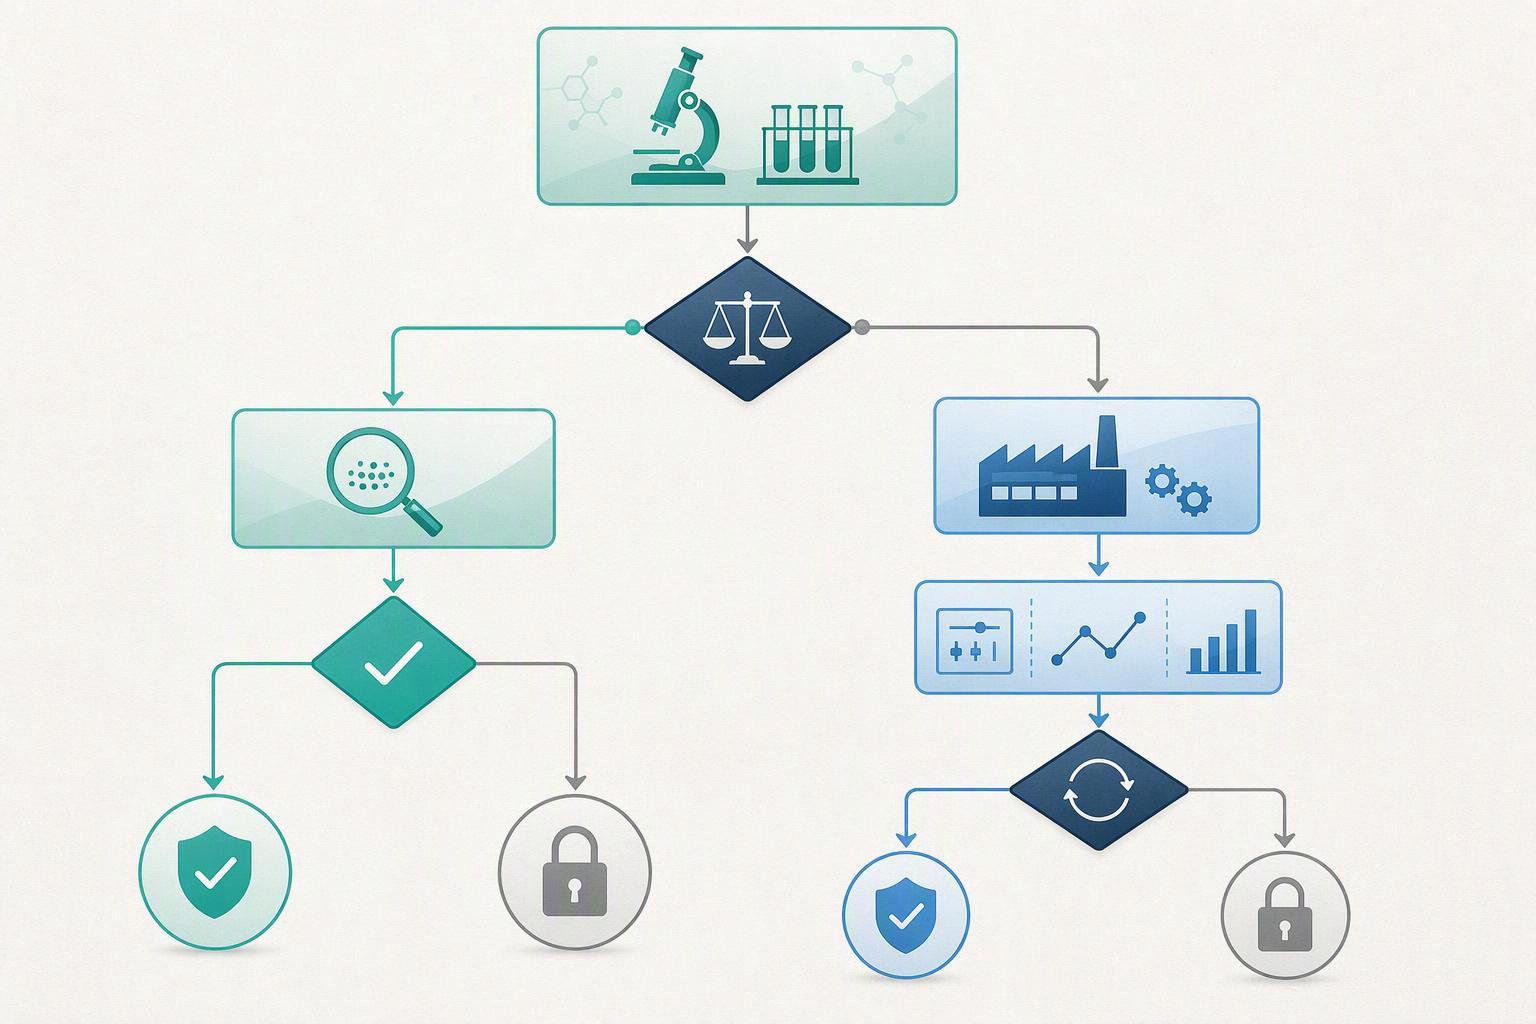
Ansvarsfordelingen gælder kun, hvis begge sider skriftligt er enige om, hvem der ejer specifikationen, hvem ejer forandringskontrol, der underskriver en afvigelse, der gennemgår rådata, og hvem der foretager frigivelsen eller karantæneopkaldet. Gense den aftale ved teknologioverførsel, ikke efter det første mislykkede parti. De 2026 revision giver større opmærksomhed på forandringsledelse, hvilket gør en udokumenteret opdeling mellem klient og laboratorium til et fund, der venter på at ske.
Peptidarbejde viser, hvorfor opdelingen betyder noget. Aggregering på harpiks vises som harpikskrympning og langsommere kobling, og ufuldstændig afbeskyttelse bekræftes kromatografisk på det spaltede produkt. En partner, der er i stand til at levere lot-specifik analytisk dokumentation, lukker denne sløjfe hurtigere.
Til tip: Farvetest i processen kan returnere falske negativer under alvorlig aggregering. Bekræft på det spaltede produkt, før du behandler et trin som afsluttet. Peptid
Almindelige fejl at undgå
Den hyppigste fejl er at behandle revisionen som en dokumentationsopdatering: omskrivning af kvalitetsmanualen, mens specifikationsarket, afvigelsesloggen og rådataarkivet forbliver præcis, som de var. Fem fejl tegner sig for det meste af kløften mellem et kompatibelt udseende system og et, der holder stand.
Validerer først metoden ved frigivelse. Teams bekræfter, at batchen opfylder specifikationerne, men bekræfter aldrig, at den analytiske metode stadig fungerer. Lave: behandle metodevalidering som en gate før frigivelse, ikke en engangsbegivenhed.
Afsluttende afvigelser på disposition. En afvigelse markeres som lukket, når partiet er frigivet, uden kontrol af, at den korrigerende handling virkede. Lave: kræver verificeret CAPA-effektivitet før lukning.
Arkivering af behandlede resultater uden indbyggede data. Rapporten er indgivet; instrumentfilen og revisionssporet er ikke. Lave: arkivere den rekonstruerbare pakke, ikke resuméet.
Udstedelse af CoA'er uden metodeversion eller LOD/LOQ. Et numerisk resultat er kun sammenligneligt på tværs af rapporter, hvis metodeversionen er angivet. Lave: sæt metodeversion og detektionsgrænser på hver CoA.
Efterlader klient-laboratoriets ansvarsdeling udokumenteret. Lave: navngiv ejeren for hver post ved teknologioverførsel.
Note: FY2025-dataintegritetsandelen af FDA-advarselsbreve kommer fra en leverandøranalyse af offentlige håndhævelsesdata. Bekræft det mod FDA's egen database, før du citerer det internt.
Ofte stillede spørgsmål
gør 2026 revision kræver, at vi genopbygger vores kvalitetsstyringssystem?
Ingen. De 2026 udgaven opdaterer rammen i stedet for at erstatte den, og organisationer, der allerede er på 2015 version kan adoptere det uden at redesigne deres system, ifølge AFNORs internationale transitions FAQ. Det, der ændrer sig, er vægtning: kvalitetskultur, risiko og mulighed, og dataintegritet bliver eksplicitte forventninger. Dine dokumenterede processer forbliver; beviserne knyttet til dem bliver skarpere.
Hvad er den egentlige overgangsfrist for ISO 9001:2015 certifikater?
ISO 9001:2015 certifikater er kun gyldige indtil overgangens slutdato, Det oplyser AFNOR, med det treårige vindue lukket på 30 september 2029. Den samme vejledning råder til at planlægge en 2026-baseret revision inden april 2028, og ingen 2015-baserede revisioner er planlagt fra maj 2029. Reglen stammer fra akkrediteringssamfundet snarere end ISO selv, så bekræft datoer med dit certificeringsorgan.
Gør ISO/IEC 17025 eller cGMP erstatte ISO 9001 til et peptidlaboratorium?
Ingen, de dækker forskellige aspekter. ISO/IEC 17025 omhandler kompetencen i test- og kalibreringslaboratorier, så det taler om, hvorvidt en renhedsanalyse eller en urenhedsmetode er teknisk forsvarlig. cGMP sætter produktionsstandarder for farmaceutisk produktion. ISO 9001 styrer kvalitetsstyringssystemet, der binder specifikationer, afvigelser, optegnelser og ansvar sammen. Når en klient anmoder om certificeringsbevis, spørg hvilken af de tre de mener.
Hvad skal vi gøre, når en leverandørs CoA rapporterer "ikke opdaget" uden en LOD?
Anmod om metodens detektions- eller kvantificeringsgrænse og metodeversionen, før du accepterer resultatet. Fravær af påvisning er ikke fravær af analyt: "ikke opdaget" betyder kun, at stoffet faldt under en tærskel, som CoA ikke angiver, og den tærskel kan ligge over det niveau, din specifikation bekymrer sig om. Uden LOD, metodeversion og instrumentforhold, behandle figuren som uverificeret og gentest internt eller kvalificere materialet mod en metode, du kontrollerer.
Konklusion
Du har nu de seks stykker, der bliver ISO 9001:2026 fra et styringsprincip til dagligt peptid R&D praksis: navngivne ansvarligheder, versionskontrollerede specifikationer, en to-faset afvigelsesproces med trending, en rekonstruerbar rådatapakke, et CoA, der siger, hvad det certificerer, og en skriftlig opdeling mellem klient og laboratorium. Ingen af disse kræver genopbygning af dit kvalitetsstyringssystem; de kræver, at det, der allerede findes, kan spores.
Grunden til at starte nu er kalenderen, ikke en metrik. Overgangsvinduet for ISO 9001:2026 lukker på 30 september 2029 (ISO, hentet 2026-06-11), som lyder fjernt, indtil du tæller revisionscyklusserne, leverandøromkvalificering og dokumentrevision skal et peptidprogram for at nå dertil.
Næste trin: Anmod om dokumentationspakken eller en teknisk gennemførlighedsvurdering for at se, hvordan denne praksis passer til din nuværende ISO 9001:2026 peptid R&D arbejdsgang. Det er en første samtale med lavt engagement, ikke et køb.
Afsløring: MOL Changes har en kommerciel interesse i peptidkvalitetsstandarder.