为什么瓶颈从模型转移到了工作台
人工智能联合科学家是一个多智能体系统,可以生成研究假设并对其进行排名; 工作台界面是介于排名候选人和一小瓶特征材料之间的一切. 模型能力已经超出了该接口, 差距就是收益被损失的地方.
谷歌自己报告的验证是最清楚的说明. 其多药剂 Gemini 联合科学家提出了急性髓性白血病再利用候选药物,可在临床相关浓度下抑制 KG-1 活力, 在人类肝类器官中表现出活性的表观遗传靶点 (p < 0.01), 以及抗微生物药物耐药性的 cf-PICI/噬菌体尾机制 (谷歌研究, 2025-02-19). 阅读细则: 系统产生假设, 不是材料. 这些主张中的每一项只有在湿实验室工作之后才成为主张, 当第一个经过同行评审的联合科学家成果发表在《自然》杂志上时, 覆盖范围明确表明实验室验证, 不是模型, 具有证据分量 (IEEE 频谱, 2026).
这种模式在整个球场上重复出现. 对六个代理发现框架的评估发现,没有一个框架完全支持其中任何一个 15 现实世界的任务类别, 特定肽任务的覆盖率为零, 系统偏向于小分子表示 (审查覆盖范围, 2026-02-13).
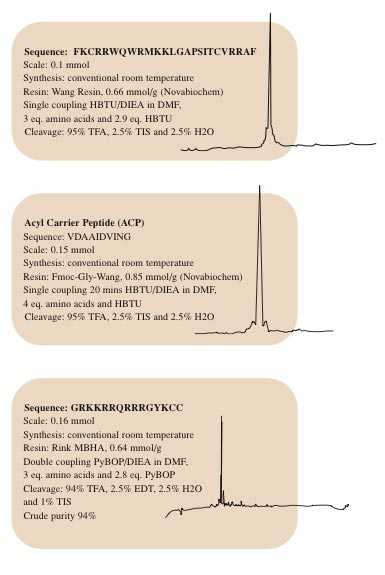
物理层没有舍入误差. 同样的16聚体, 六种树脂, 粗品纯度相差五倍: 酒吧明星[75–90] 范围从 20% 到 52% 没有增溶标签并且 41% 到 72% 带有 ArgTag (SPPS树脂研究, 2025-11-21). 每步效率以同样的方式复合: 99% 超过 30 残基大致给出 74% 总产量, 98% 给出关于 55%, 和 95% 给出关于 21% (制造讲解员, 2026-07-24). 最后一组是算术插图, 未测量活动数据, 这种类型的数字因来源而异.
要点: 一个对候选者进行良好排名的模型仍然会向工作台提供一个其合成可行性的分子, 修改兼容性和分析确认尚未确定. 人工智能设计的肽合成可行性是设定循环实际交付内容的约束.
多肽合成 涵盖六种合成树脂以及中试规模的 PS-2CTC, 每种树脂有两个系列 (没有精氨酸标签 / 带有精氨酸标签). 不带/带的值: 20/41, 痕迹/24, 45/72, 52/58, 51/64, 34/64, 27/50. 来源: PMC12645436, 2025.]
综合可行性是一个设计过滤器, 不是事后检查
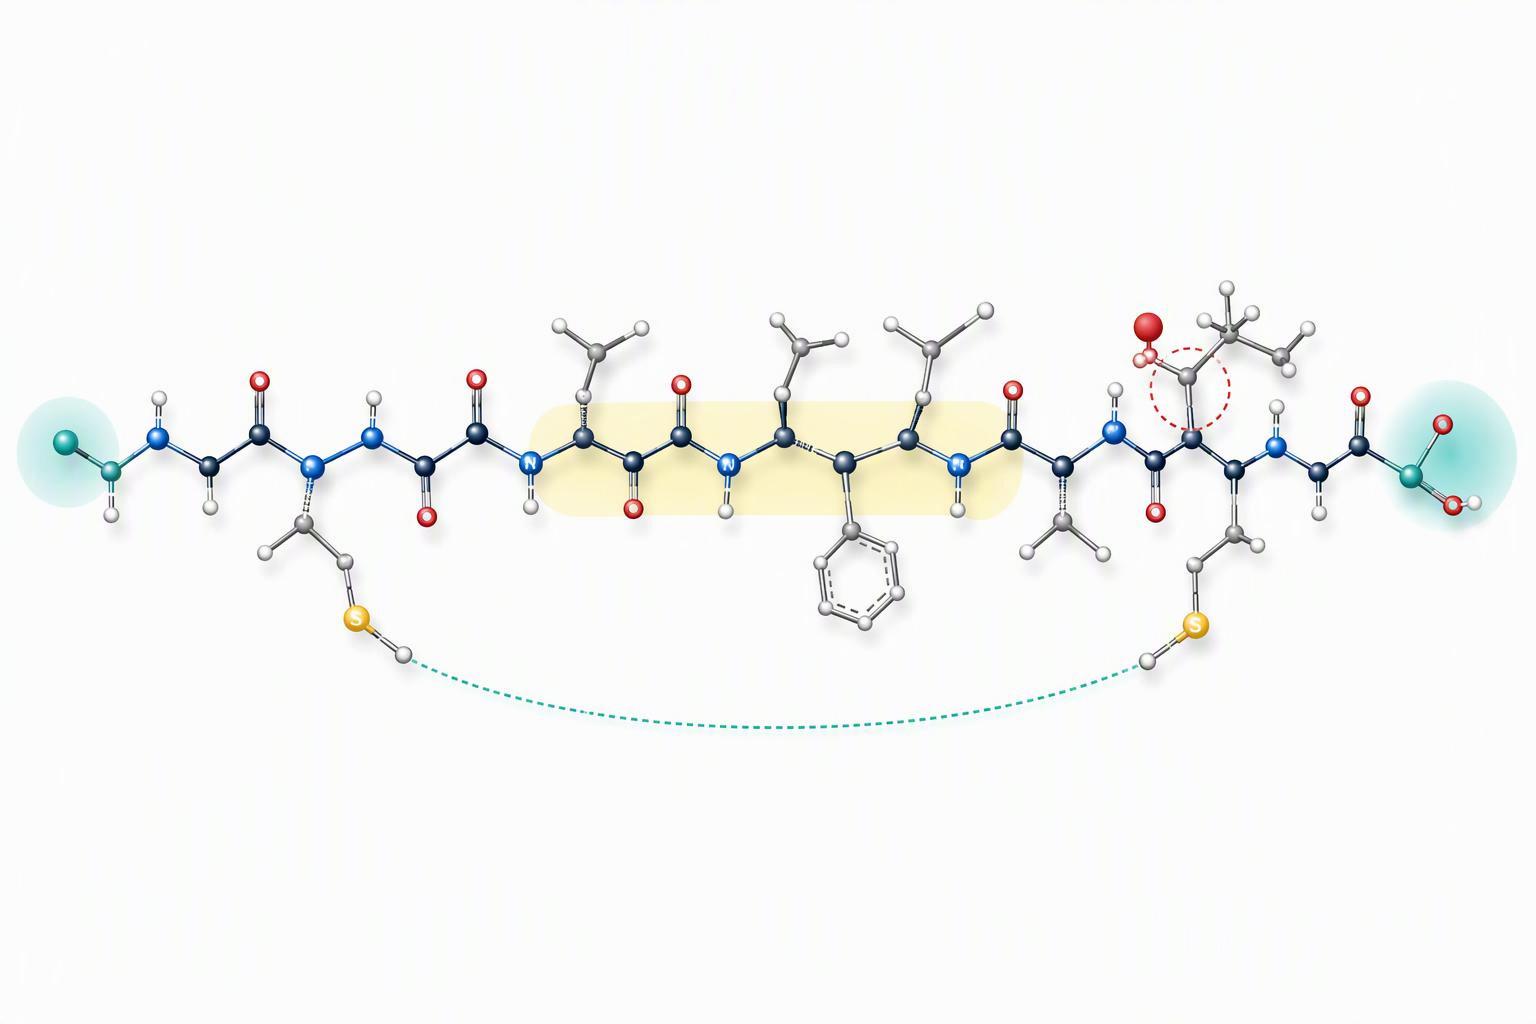
人工智能设计的肽合成可行性必须在任何人下订单之前筛选候选者, 事后不解释失败. 将其视为设计过滤器: 在模型输出上运行的序列级屏幕, 与评分函数在同一循环中.
大多数合成化学家的实际工作上限很短. 以上大致 15 氨基酸, 固相原油产品携带大量低级副产品, 这些副产物常常超过粗品中的目标肽 (SPPS 实践回顾, 2025). 超过 35–40 个残基, 逐步的 SPPS 不再是正确的途径,而是收敛缩合或天然化学连接取代 (相同的评论, 2025).
算术解释了为什么. 在 95% 每一步, 30 个残基链的回报约为理论值的五分之一; 超过 100 残留物, 一个 1% 每步损失大约为理论值的八分之一 (多肽合成讲解员, 2026). 两张图都是算术图, 未测量活动数据.
可综合性分数在这里有帮助, 有限制. SAscore 根据化学家的判断进行验证,r² = 0.89 四十个分子, 一小套 (RSC 化学科学, 2025), 文献将这些分数作为预警指标, 不是可制造性的证明 (可综合性过滤研究, 2026).
要点: 分离序列-内在可行性问题 (聚集倾向, 疏水性拉伸, 多二硫键拓扑结构, 位阻耦合) 来自依赖于路线的 (保护策略, 树脂选择, 裂解和纯化条件). 首先是设计约束; 第二是流程选择.
修改约束属于生成步骤
肽修饰约束是生成时输入, 不是净化时的惊喜. 在模型提交给候选者之前,必须相互检查预期的化学反应和真实的合成路线, 因为仅结构分数看不到路线. 模特们依旧是合身的款式, 不是物理学: 对多代理肽设计框架的同行评审报告表明,这些系统受到稀疏的高质量实验数据的限制, 对柔性和无序肽的处理能力较弱, 并依赖统计模式而不是物理化学 (生物信息学简报, 2024; 化学通讯, 2026).
这个差距正是兼容性检查发挥作用的地方. 携带脂质化的候选者, 在下订单之前,应根据涵盖预期化学成分的修改菜单运行环化或荧光标签, 不是在失败之后 合成肽 很多. 实际上这是一个简短的交换: 序列中, 预期的修改命名为, 路线和可行性回读. 菜单停止的地方, 有能力的 CDMO 或专业供应商是诚实的答案, 而仲裁者仍然是实验.
一次读数并不能确认
肽的正交分析确认是指使用分离或鉴定分子的物理基础真正独立的方法, 不是同一原理的两次运行. 单一反相 HPLC 迹线告诉您批次作为一个峰洗脱; 它没有告诉你那个峰值是什么. FDA 自己的比较肽申请中的缺陷清单期望采用具有不同分离原理的正交色谱方法以及 UHPLC-HRMS/MS 来确认峰身份 (FDA 比较肽分析指南, 2022-09-20). 我Q2(R2) 设置每个程序类型的验证特征,并允许针对第二个程序类型证明特异性, 明确的程序, 包括一个正交的 (我Q2(R2), 2023-11-30). Q6B 根据制造一致性批次设定规格, 这就是为什么验收标准属于该批次的原因, 不进行测定 (我Q6B).
|
杂质含量 |
服务 需要采取行动 |
|---|---|
|
≥0.10% |
报告 |
|
≥0.5% |
确认 |
|
≥1.0% |
取得资格 |
|
>0.5% 新杂质对比. 参考产品 |
不符合 店铺 埃普塔布尔 |
根据 FDA 指南的阈值 (2022-09-20) 和 EMA 合成肽指南 (2025-12-04).
重复的长凳模式: 候选人在计算机中排名很高, 合成为低回收率原油, 净化效果不佳, 并产生很多单方法读数看起来可以接受的结果,而正交方法则不同意.
身份和纯度文件应可追溯至每批次的原始数据文件, 没有基础色谱图和质谱图的 CoA 是无法验证的. 多肽生产
批次可比性是设计输入
肽批次间的可比性是指能够证明两个批次的相同序列符合相同的规格, 在 QC 打开小瓶之前很久就决定了. 规格不是纯度值; 这是测试, 程序和标准, 并且相同的阈值适用于批次 (FDA 内毒素限量指南). 路线和树脂选择是可比较变量: 在一个 2025 SPPS研究, 一个序列给出了 27% 高负载量 PS-2CTC 树脂上的粗纯度 0.75 毫摩尔/克, 上升到 50% 在 0.69 mmol/g 带有标签, 而非极性 PSAM-RAM 大致给出了 20% 和MBHA-RAM仅跟踪产品 (相同的 SPPS 树脂研究). 副产品落入删除, 终止和化学修饰, 他们的轮廓随着路线的变化而变化.
尚未发布的 2025-2026 年数据集给出了复杂修饰肽与简单线性肽的批次间纯度分布数值. 记录修复的是发布层: 不育需要 14 在得出无菌结果之前,在两种温度下在两种介质中放置几天, 不需要在任何一种培养基中生长 (FDA药物微生物学手册), 并根据内毒素进行判断 5 EU/kg 注射限量, 计算方式为 K/M (FDA 内毒素限量指南). 每批次文档集记录批次号, 外貌, 通过 HPLC 和色谱图测定纯度, 通过 MS 和光谱进行鉴定, 以及内毒素和无菌结果, 每个都可追溯到其原始数据文件.
循环速率由分析周转设置, 不是推理速度
肽发现的设计-测试-学习循环, 设计候选人的循环, 合成的, 测试并反馈到下一轮, 由替补席上的日历时间决定, 不是通过推理速度. 人工智能驱动的小分子发现, 通常运行设计-制造-测试-分析迭代 4 到 8 周, 而肽服务报价则将标准合成置于 1 到 3 数周和修饰或更长的肽 2 到 6 周, 初步检测周转时间为 3 到 5 天, 5 ADME 的日子, 及以下 10 体内 PK 天数 (生物产业协会, 检索到的 2026-09-12). 这些是供应商和服务级别声明, 不是受控基准. 阿斯利康不到 5 天的设计到测试数据目标和不到 2 小时的原型周期展示了当湿实验室步骤专为提高速度而设计时,相同的循环是什么样子 (内弹道弹道导弹, 检索到的 2026-09-11).
综合请求实际消耗的日历时间遵循相同的形状: 标准肽 2 到 30 上面的氨基酸 80% 纯度通常到达 10 到 15 工作日, 快递订单在 5 到 7 天, 和复杂的或多重修改的序列 3 到 4 周. 缩短循环意味着回购那几周的时间, 没有缩短模型运行的毫秒数.
但模型将围绕化学进行设计——他们还没有吗?
部分, 和让步事项. SAscore 级可综合性过滤器是标准做法, 2025-2026 年的文献将可访问性分数视为有用的预警指标. 但同一文献明确指出他们是代理人, 不是可制造性的证明, 物理实验仍然是仲裁者. 代理也比名气薄: SAscore 在 40 个分子上得到验证, 它只是结构而不是基于路线. 在模型方面, 对六个代理框架的审查发现六个框架的肽任务覆盖率为零, 偏向于小分子表征, 基本的评分很大程度上是符合模式的, 不是物理学. 更好的过滤器可以提高命中率. 它们不会消除可行性, 修改兼容性, 作为设计输入的正交确认和可比性.
下一步: 将界面视为设计表面
AI设计的肽合成可行性, 修改兼容性, 正交确认和批次可比性是设计输入, 不是下游检查, 循环速率由分析周转而不是推理速度设置. 启动序列很短. 在订购任何产品之前,根据序列内在的可行性规则筛选候选人. 根据实际运行它的路线检查预期的修改. 需要正交确认和每批次原始数据可追溯性. 在订单本身中指定可比性标准, 第一批货到达后不会在后续电子邮件中出现.
MOL Changes 是一种特殊的肽 R&D有机化学与生物学结合的组织, 提供从序列设计到大规模生产的定制合成, 具有一流的生产能力 100 超无菌洁净室环境和 MS QC, 高效液相色谱法, AAA, 内毒素, 抗衡离子, 旋光度和紫外线含量. MOL Changes 在肽质量标准方面具有商业利益. 开发阶段的材料表征不是临床声明, 配方或剂量决定应由合格的专业人员做出.
发送序列以进行可行性读取. 在提交订单之前,您会获得路线评估和实际的时间表, 这是确定候选人是否可以存在于小瓶中的最便宜的方法. 关于
常见问题解答
可合成性过滤器是否已经解决了这个问题?
部分, 这就是诚实的答案. 过滤器是有用的代理, 不是证书. 40 个分子的验证集显示,预测的可合成性和试验结果经常存在分歧,以至于过滤器可以对候选物进行排名,但无法清除其中一个. 将及格分数视为尝试的许可, 从来不作为分子存在的证据.
我们的计划已经致力于失败可行性的候选人. 现在什么?
重新设计分子之前重新测序路线. 副产品积累成为上述的主要约束 15 残留物, 并且路线本身在上面发生了变化 35 到 40 残留物, 聚合连接开始发挥作用的地方. 许多“不可行”的序列在不同的组装策略上是可行的.
模型不会变得更好并围绕化学进行设计吗?
能力正在提升; 覆盖范围不是. 六大评估框架肽覆盖率为零, 因此框架没有针对肽进行评估. 更好的模型有帮助, 但肽修饰的限制是物理性的, 不提供信息, 目前没有基准来衡量它们.
批次可比性在研究规模上重要吗, 或仅在制造时?
一旦两个批次喂养一个实验就很重要. 可比性是一个规范问题: 在比较批次结果之前定义杂质阈值和测量它们的分析方法, 不在复制后不同意.