CPHI Milan 关于肽供应链定价压力实际上发出了什么信号?
多肽信息供应商 基础肽 秀场传递出情绪, 不是价格指数. 这 CPHI Milan 的营养洞察评论 2026, 发表 14 十月 2026, 记录了纳格雷的“定价点压力”,他读到“负担能力很重要”,Indena 的 Stefano Togni 描述了“提高质量标准和科学验证的广泛需求”。同一篇评论清楚地表达了其关键要点: “医药级验证, 证实, 和文档已从区分因素转变为入门要求。”
宏观背景解释了成本压力为何触底. CPHI自己的 2026 供应链简报 将危机追溯到早期 2025, 当美国“对药品进口实施全面关税”时, 造成直接的财务压力,”并指出“该行业面临着越来越大的压力,要求其制造业多元化,远离关税高发地区。”
资质和容量投资会影响切换时间和成本, 但不建立通用价格下限或证明多元化不会影响近期报价. 比较实际范围, 供应选项和时间表.
为什么肽供应链分裂为大宗商品和高价值部分?
这种情绪在披露的财务数据中也有对应的体现. 多肽集团 2025 结果 报告欧元收入 389.3 百万, 向上 15.6% 相对 2024, 但增长不平衡: 开发收入上升 29.9% 商业收入增加的同时 7.9%. 上市肽 CDMO 的服务收入增长速度大约是产品收入的四倍.
相同产能的需求压力由制造商自己记录. Bachem 关于 GLP-1 卷的注释 指出需求“不再以公斤为单位,而是越来越多地以公斤和公吨为单位,”以及“如果没有高效的流程, 反应堆, 纯化柱, 冻干机很快就会成为瓶颈。”制造商的注释带有自己的偏见, 但方向与PolyPeptide的资本支出相匹配. 大规模生产批次间一致性的肽是昂贵的,因为其背后的资产是昂贵的.
是什么让肽序列变得困难, 为什么这打破了简单的价格比较?
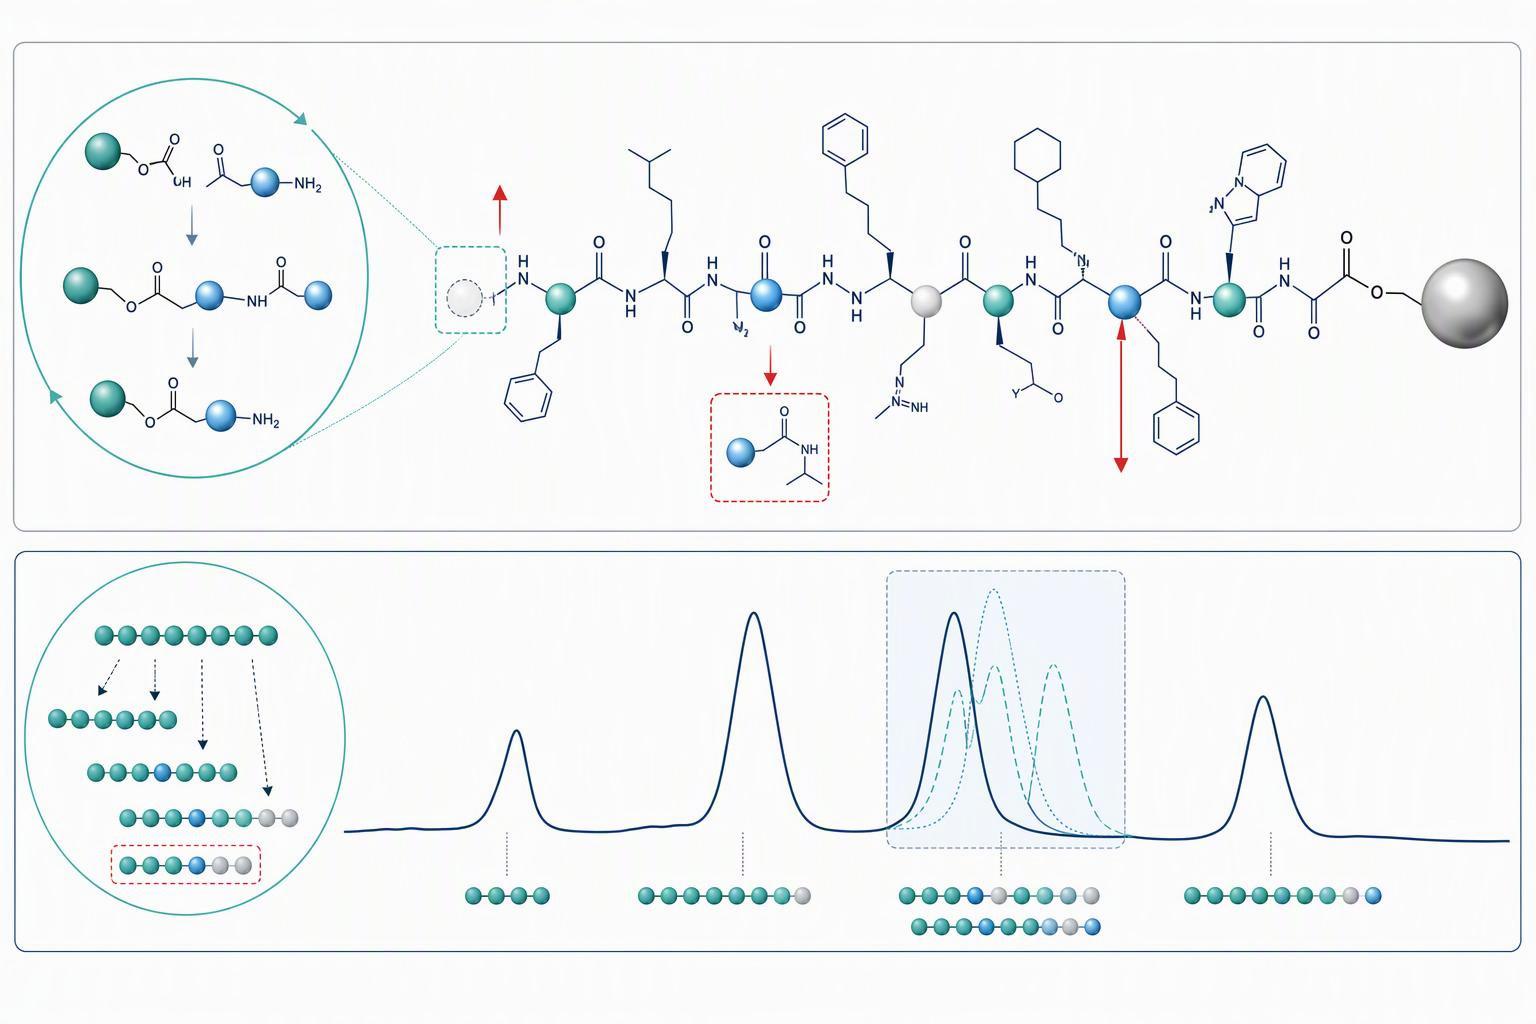
测序难度取决于残基模式, 修改, 路线, 规模和质量要求. 已发表的超出特定长度的困难示例并不是付费开发工作的通用 12 残基触发器.
杂质概况是价格比较的突破点. 昂博生物列出了“外消旋物种, 删除, 插入, 形成的杂质中“保护基团未完全去除”, 并指出“许多这些杂质可以非常接近主产物峰洗脱,甚至与其共洗脱。”与主峰共洗脱的缺失杂质可以位于纯度数据内,而不会被纯度数据解析.
净化然后吸收成本. 放大的行业流程描述将耦合完整性识别为复合风险, 因为小的效率低下“可能会放大为显着的缺失序列,并在较大的批量大小下导致产量损失,”并指出困难的粗谱“会使制备纯化速度变慢, 低产, 或不经济。”一旦物料量增加,纯化往往成为真正的瓶颈. 假设纯净原油概况的报价正在为不同的分子定价.
综合报价包括什么和排除什么?
报价仅当被视为规格时才具有可比性. ICH Q6A 定义了规范 作为“测试列表, 分析程序参考, 和适当的验收标准,”物质“应符合其预期用途才被视为可接受的标准”。仅当两个状态测试时,同一序列的两个报价才具有可比性, 方法和限制.
纯度数字背后的方法是价格的一部分. 只有当分析程序符合规定时,纯度数字才可信。 经 ICH Q2 验证(R2), 达到 Step 的当前修订版本 4 十一月 2023 并取代Q2(R1). 方法开发, 为困难原油选择的纯化路线, 反离子交换, 偏差处理, 稳定性测试和技术转让都需要成本, 低报价通常会使它们超出其范围.
|
行项目 |
说明性范围更窄 |
说明性扩展范围 |
|---|---|---|
|
顺序和修改 |
如所列 |
如所列, 与路线评估 |
|
粗略的剖面假设 |
氯 重组肽 伊恩 |
特色; 难的 多肽工厂 标记的区域 |
|
纯化路线 |
标准 |
专为序列而开发 |
|
反离子形式 |
默认 |
指定的, 如果需要的话可以交换 |
|
分析方法 |
高效液相色谱法, 多发性硬化症 多肽结构 |
经过验证的方法, 完整数据包 合成肽批发 |
|
稳定性测试 |
通常排除在外 |
范围 |
|
偏差处理 |
通常排除在外 |
定义 |
|
扩大规模和技术转让 |
通常排除在外 |
范围 |
因此,定制肽合成成本是规范要求的函数, 不是单独的序列字符串.
我们如何在 MOL Changes 中应用这一点, 本指南的出版商. 我们的质量控制涵盖 HPLC, MS 和无菌检测, 因此,我们的报价可以说明该批次附带哪些身份和纯度数据. 它不会告诉您某个规范是否适合您的使用, 并且不能保证供应商的原始数据; 您仍然自己阅读 CoA 和批次记录, 与任何供应商, 包括我们的.
除了 HPLC 纯度值之外,质量意味着什么?
纯度, 身份和内容是三个独立的问题, 单个面积百分比数字仅回答第一个问题. EMA 合成肽指南, 自六月起生效 2026, 将合成肽视为小分子和蛋白质界面上的一类,并考虑特定的质量, 并制定了涵盖总杂质和个别杂质的非详尽规格清单, 高分子量杂质, 化验/内容, 反离子特性和含量, 残留三氟乙酸, 水, 残留溶剂, 元素杂质, 细菌内毒素和微生物纯度.
该指南还拒绝包罗万象的参数. 它指出“仅表示‘高分子量杂质’的规格参数是不可接受的,”并且杂质“应具体说明 (例如. 二聚体, 三聚体, 低聚物, 聚集体),”,反离子含量受“合理上限”控制。命名二聚体, 三聚体, 要求的标准是低聚物和聚集体,而不是包罗万象的参数.
肽参考标准的同行评审工作确定 对肽质量最重要的四个属性: 初级序列, 二级结构, 低聚物/聚集态, 以及杂质和降解产物. 它还解释了为什么纯度数和含量数不同, 通过质量平衡纯度分配: “所有可检测到的杂质 (例如, 肽相关杂质, 抗衡离子, 水, 残留溶剂, 不燃残留物) 测量并从 100% 中减去。”
一个可行的例子使差距具体化. 同一篇论文报道了很多 0.92% HPLC 杂质和 5.58% 醋酸含量, 屈服 0.93 每毫克材料含毫克肽. “99% 纯净”标签和 93% 肽质量含量对于该批次来说都是正确的. 肽质量文档 CoA 应显示两个数字, 没有一个.
有效的 CoA 和批次记录必须包含哪些内容?
证书的好坏取决于其背后的原始数据. MHRA 制定的 ALCOA+ 原则 将数据定义为可归因的, 清晰易读, 同期, 原创且准确, 用“+”覆盖完整, 持续的, 持久且可用, 并指出“无论使用哪个缩写词,期望都没有差异。”无法从归因中重建的 CoA, 同期原始数据是一个文档, 不是证据.
电子记录有自己的控制. 部分 11 电子批次记录控制 制定 FDA 认为电子记录和签名“值得信赖”的标准, 可靠的, 一般相当于纸质记录,”并要求计算机系统和随附文档“随时可供使用, 并受, FDA检查。”审计追踪, 用户归因和记录保留是质量问题的一部分, 不是 IT 事后的想法.
供应商资格应先于第一份订单. APIC 管理 API 供应商的最佳实践指南 指出质量协议“对于高度关键的材料和服务是强制性的”,并且“最好在订购材料或使用服务之前签署”,” 在审核期间验证了合规性. 第一份采购订单前签署质量协议.
这些是一般 GxP 文本; 将它们应用于特定的肽批次是买方的推论, 不是文件规定的规则. 实用清单: 特定批次的 HPLC 和 MS 数据, 具有指定杂质类别的规范, 质量平衡含量, 原始数据会议ALCOA+, 并签订质量协议.
买方何时应该为降低开发风险和批次可靠性而不是最低报价付费?
商品报价对于筛选工作仍然合法. 早期发现, 非临床筛选和小批量试验通常需要快速掌握序列, 具有 HPLC 和 MS 数据的标准级合成可满足此目的. 该错误是将筛选级报价及其文档深度带入程序中,而批量可靠性现在很重要.
可以稍后切换,但不是免费的. 将序列转移到新的供应商意味着重新建立流程, 重新验证方法并重复合理的规范要求的分析工作, 这就是为什么供应商选择是在第一个采购订单之前而不是在第一次偏差之后做出的决定.
|
扳机 |
需要强调什么 |
需要什么要求 |
|---|---|---|
|
已证明合成或纯化风险的序列 |
路线评估和纯化开发 |
粗略剖面数据和困难地区策略 |
|
规格名称杂质类别和含量 |
多属性规范 |
命名二聚体, 三聚体, 低聚物; 反离子限制; 质量平衡含量 |
|
程序将扩展到重复批次 |
批次间的一致性和数据完整性 |
批次历史记录, 美铝+原始数据, 部分 11 审计追踪 |
|
仅筛查或早期发现 |
速度和成本 |
标准 HPLC 和 MS 数据, 明确的范围限制 |
因此,肽 CDMO 选择是一个将文档深度与项目阶段相匹配的问题, 不是为每个订单寻找最便宜的供应商.
结论
将报价与相同的预期用途进行比较, 规范和证据要求. 常规筛查可能证明缩小包装范围是合理的, 但仍应解析身份, 可能改变结果的杂质和检测风险. 仅价格并不能确定质量或技术深度.
下一步是在下一个采购订单之前进行规格审查: 取两个引号, 根据规格列表映射每一项, 并向两家供应商询问其纯度数据背后的批次特定数据. 答案不同的地方, 价格差距通常可以解释清楚.
出版商披露: MOL Changes 提供肽服务并对此主题具有商业利益. 服务范围和能力声明是供应商的声明; 特定构造的可用性和性能需要项目特定的证据.