Was ist das AI-Assisted Peptide Research Governance Framework??
Das Governance-Framework für die KI-gestützte Peptidforschung ist das Regelwerk, Aufzeichnungen, und Überprüfungstore, die dafür sorgen, dass ein von der KI entworfener Entwurf auf einen benannten Menschen zurückgeführt werden kann, der ihn verteidigen kann. Es steht neben den Qualitätssystemen, die ein Labor bereits betreibt, nicht über ihnen, und es existiert, weil sich jetzt vier verschiedene Attributionssysteme auf derselben Benchmark-Arbeit überschneiden.
Diese vier Systeme beantworten unterschiedliche Fragen und werden von unterschiedlichen Behörden verwaltet. In den überarbeiteten Erfinderleitlinien des USPTO heißt es, dass nur natürliche Personen ordnungsgemäß als Erfinder benannt werden können, und behandelt KI-Systeme als Werkzeuge, die von menschlichen Erfindern unter denselben rechtlichen Standards verwendet werden, die für jede andere Erfindung gelten. Die regulatorische Zuordnung erfolgt auf einer separaten Spur: Teil der FDA 11 Die Richtlinien zu Umfang und Anwendung gelten für erstellte elektronische Aufzeichnungen, modifiziert, gepflegt, archiviert, abgerufen, oder gemäß einer Aufzeichnungspflicht in den FDA-Vorschriften übermittelt werden, wobei diese zugrunde liegenden Anforderungen als Prädikatregeln fungieren.
|
Attributionssystem |
Was es entscheidet |
Wer kann es halten? |
Kann die KI es halten? |
Notieren Sie die erforderlichen Beweise |
|---|---|---|---|---|
|
Gewahrsam |
Wer hatte das Material und wann? |
Benannte Person oder Site |
NEIN |
Chain-of-Custody-Protokoll, Speicher- und Transfereinträge |
|
Urheberschaft |
Wer hat die Begründung und Analyse geschrieben? |
Benannte Person |
NEIN |
Datierte Einträge, Eingabeaufforderungs- und Ausgabedatensätze, abmelden |
|
Erfindergeist |
Wer hat die beanspruchte Erfindung erfunden? |
Nur natürliche Personen |
Peptidsynthese NEIN |
Aufzeichnungen über die Empfängnis, Beitragserzählung |
|
Regulatorische Zuschreibung |
Wer ist gegenüber der Agentur rechenschaftspflichtig? |
Juristische Person und verantwortliche Personen |
NEIN |
Prädikatregeldatensätze, Audit-Trail, elektronische Signaturen |
Der Wortschatz hier ist unscheinbar, aber tragend. ALCOA+ beschreibt die Qualität von Schallplatten: zurechenbar, lesbar, gleichzeitig, Original, genau, plus komplett, konsistent, ausdauernd, und verfügbar. Ein ELN ist ein elektronisches Laborbuch; Ein LIMS ist ein Laborinformationsmanagementsystem; Eine orthogonale Methode bestätigt ein Ergebnis durch ein chemisch unabhängiges Prinzip, anstatt dieselbe Messung zu wiederholen.
Synthetische Peptide c=“https://molchanges.com/wp-content/uploads/2026/09/pub_20260921_225551_664_f7182fac5c724f199d0c23c32516026d.png“>
Experimenteller Datensatzbesitz und Datenintegrität bilden die Schnittstelle aller vier Systeme, Aus diesem Grund trennt das Framework sie, bevor es jemanden auffordert, einen Workflow zu ändern. Das weit verbreitete Missverständnis ist, dass Governance die Wissenschaft verlangsamt. In der Praxis entfällt dadurch die Rekonstruktionsarbeit, die einem umstrittenen Ergebnis folgt, und dieser Wiederaufbau ist der langsame Teil.
Warum die Steuerung der KI-gestützten Peptidforschung jetzt wichtig ist
Generative KI hat sich in der Chemie von der Neuheit zur Produktion entwickelt, und das Patentprotokoll zeigt es. Juli der WIPO 2026 GenAI-Patentaktualisierung zählt ungefähr 14,000 generative KI-Patentfamilien in 2023 und mehr als 37,800 In 2025. GenAI-Patentanalyse der WIPO Legen Sie die 2024 Figur bei 18,862 und die 2025 Figur bei 37,808, so haben sich die Einreichungen in einem einzigen Jahr ungefähr verdoppelt.
Gleichzeitig zogen die Aufsichtsbehörden um. Der 2025 Durch die Überarbeitung der Erfinderleitlinien des USPTO wird der Februar aufgehoben 2024 Die Anleitung zur KI-Erfindung ist vollständig und setzt die Executive Order um 14179.
Die Konsequenz, dies zu ignorieren, ist konkret. Eine experimentelle Aufzeichnung, die aus einem Chat-Thread und einem unbeschrifteten Aliquot zusammengestellt wurde, kann keinen Erfinderanspruch stützen, ein Reproduzierbarkeitsanspruch oder ein Sicherheitsanspruch. Hier ist die Dokumentation des KI-gestützten Peptiddesigns kein Papierkram mehr, sondern wird zum Vermögenswert selbst.
Pillen 1: Dokumentation von Eingabeaufforderungen und Designgrundsätzen
Das Dokumentieren von Eingabeaufforderungen und Designgründen bedeutet, die KI-Interaktion und das darauf folgende menschliche Urteil als einen verknüpften Datensatz zu erfassen, nicht zwei separate Artefakte. Die Aufforderung allein beweist nichts: Es zeigt, was das Modell zurückgegeben hat, nicht, warum ein Wissenschaftler einen Kandidaten vorschlug und den Rest ablehnte.
Die folgende Feldliste ist eine gängige Praxis, die aus Prompt-Management-Tools von Softwareanbietern stammt. Nur die Datensatzattribute sind im Regulierungscluster verankert. Ein funktionsfähiger Protokolleintrag trägt den Modellnamen und die Version, der Aufforderungstext wie gesendet, Parameter und Saatgut, ein Zeitstempel, der Betreiber, Der Kandidatensatz wurde zurückgegeben, und eine schriftliche Begründung für jede Annahme- oder Ablehnungsentscheidung. Jedes Feld wird dann dem elektronischen Laborbuch zugeordnet (ELN) Eintrag, den es begleiten muss, so bleiben die Entwurfsaufzeichnung und die experimentelle Aufzeichnung verbunden.
Diese Zuordnung ist wichtig, weil die Regulierungsbehörden die Regeln interpretieren. FDA interpretiert Teil 11 Umfang eng begrenzt: Es gilt für Aufzeichnungen, die gemäß den Prädikatsregeln erforderlich sind und elektronisch anstelle von Papier aufbewahrt werden, oder zusätzlich zum Papier elektronisch aufbewahrt und zur Durchführung regulierter Aktivitäten herangezogen werden (FDA, Teil 11 Umfang und Anwendung, Seite aktuell ab 2018-08-24). Der GxP-Datenintegritätsleitfaden der MHRA liefert die Attribute, die einen solchen Datensatz vertretbar machen: ALCOA+ (Zurechenbar, Lesbar, Gleichzeitig, Original, Genau, plus Komplett, Konsistent, Dauerhaft, Verfügbar), und ein Prüfpfad, der als Metadaten definiert ist und die Rekonstruktion des Verlaufs eines Datensatzes ermöglicht, einschließlich wer, Was, wann und warum.
Der Fehlermodus ist bekannt. Ein Designgrundsatz, der nur in einem Chat-Thread existiert, kann nicht rekonstruiert werden, wenn die Erfinderfähigkeit in Frage gestellt wird, weil der menschliche Beitrag unsichtbar ist. Wie viel von der Prompt-Kette Sie behalten, hängt von der Programmphase ab: Forschungsarbeit kann die endgültige Anregung und Begründung beibehalten, während GMP-gebundenes Material die vollständige Kette benötigt, einschließlich abgelehnter Kandidaten.
Pillen 2: Human Review Gates für KI-gestützte Forschung
Ein Review-Gate ist ein Entscheidungspunkt mit einem benannten Eigentümer, ein definiertes Ablehnungskriterium und eine Möglichkeit zur Berufung. Es ist kein Treffen, bei dem ein Entwurf besprochen und dann stillschweigend vorangetrieben wird.
Die Unterscheidung ist wichtig, weil die Frage der Rechenschaftspflicht bereits gesetzlich geregelt ist. Der Standpunkt des USPTO ist, dass KI-Systeme Werkzeuge sind, die von menschlichen Erfindern verwendet werden, und die Häufig gestellte Fragen zum KI-Erfindertum des USPTO bestätigen, dass sich die Analyse weiterhin auf den menschlichen Beitrag konzentriert: Die Leitlinien „schaffen keinen erhöhten Standard für Erfinder“ und fügen keine gesonderte KI-Offenlegungspflicht über die bestehenden Regeln hinaus hinzu (USPTO, 2025-01-14). Was auch immer das vorgeschlagene Modell ist, Eine Person besitzt die Entscheidung.
Dienstleistungen Vier Tore tragen dieses Eigentum in der Praxis.
|
Tor |
Gutachterkompetenz |
Genehmigungsbehörde |
Ablehnungskriterien |
Eskalationspfad |
|---|---|---|---|---|
|
Kandidatenförderung |
Fachwissenschaftler, der mit dem Ziel und dem Stand der Technik vertraut ist |
Hauptforscher oder Projektleiter |
Begründung aus dem Eingabeaufforderungsprotokoll nicht reproduzierbar; keine orthogonale Begründung für die vorgeschlagene Änderung |
Programmdirektor, mit dem beigefügten Eingabeaufforderungsprotokoll |
|
Engagement im Nasslabor |
Chemiker oder Prozessverantwortlicher, der die Arbeiten leitet oder in Auftrag gibt |
Laborleiter |
Route im erforderlichen Maßstab nicht realisierbar; Reagenzien- oder Geräteeinschränkungen ungelöst |
Leiter von R&D |
|
Analytische Veröffentlichung |
Analyst qualifiziert am Geschäft die konkrete Methode |
QC-Leitung |
Angaben zur Identität oder Reinheit sind für den vorgesehenen Verwendungszweck unvollständig |
Qualitätsmanager |
|
Sicherheitsrelevante Störstoffentsorgung |
Toxikologe oder qualifizierter Sicherheitsgutachter |
Qualitätsmanager, oder die qualifizierte Person, wenn das Material GMP-gebunden ist |
Verunreinigung über dem für den vorgesehenen Verwendungszweck festgelegten Grenzwert, ohne berechtigte Kontrolle |
Qualitätsmanager und Regulatory Affairs gemeinsam |
Wer darf Änderungen am Materialstatus signieren?. Ein Reagenz in Forschungsqualität kann nach Prüfung durch einen qualifizierten Analysten freigegeben werden. Ein GMP-gebundenes Material kann das nicht: Die Freigabe erfordert die benannte qualifizierte Person im Rahmen des geltenden Qualitätssystems, und keine KI-Ausgabe ersetzt diese Signatur.
Schlüssel zum Mitnehmen: Ein Review-Gate ohne benannte Genehmigungsbehörde und definiertes Ablehnungskriterium ist keine Kontrolle, es ist ein Treffen.
Der Fehlermodus ist ruhig. Auf dem Papier existiert ein Tor, Die Diskussion findet statt, und ein von der KI ausgewählter Kandidat tritt in die Synthese ein, ohne dass jemand für die Entscheidung verantwortlich ist. Wenn die Aufzeichnung später in Frage gestellt wird, Die Spur zeigt ein Gespräch, keine Zustimmung.
Pillen 3: Experimenteller Datensatzbesitz und Datenintegrität
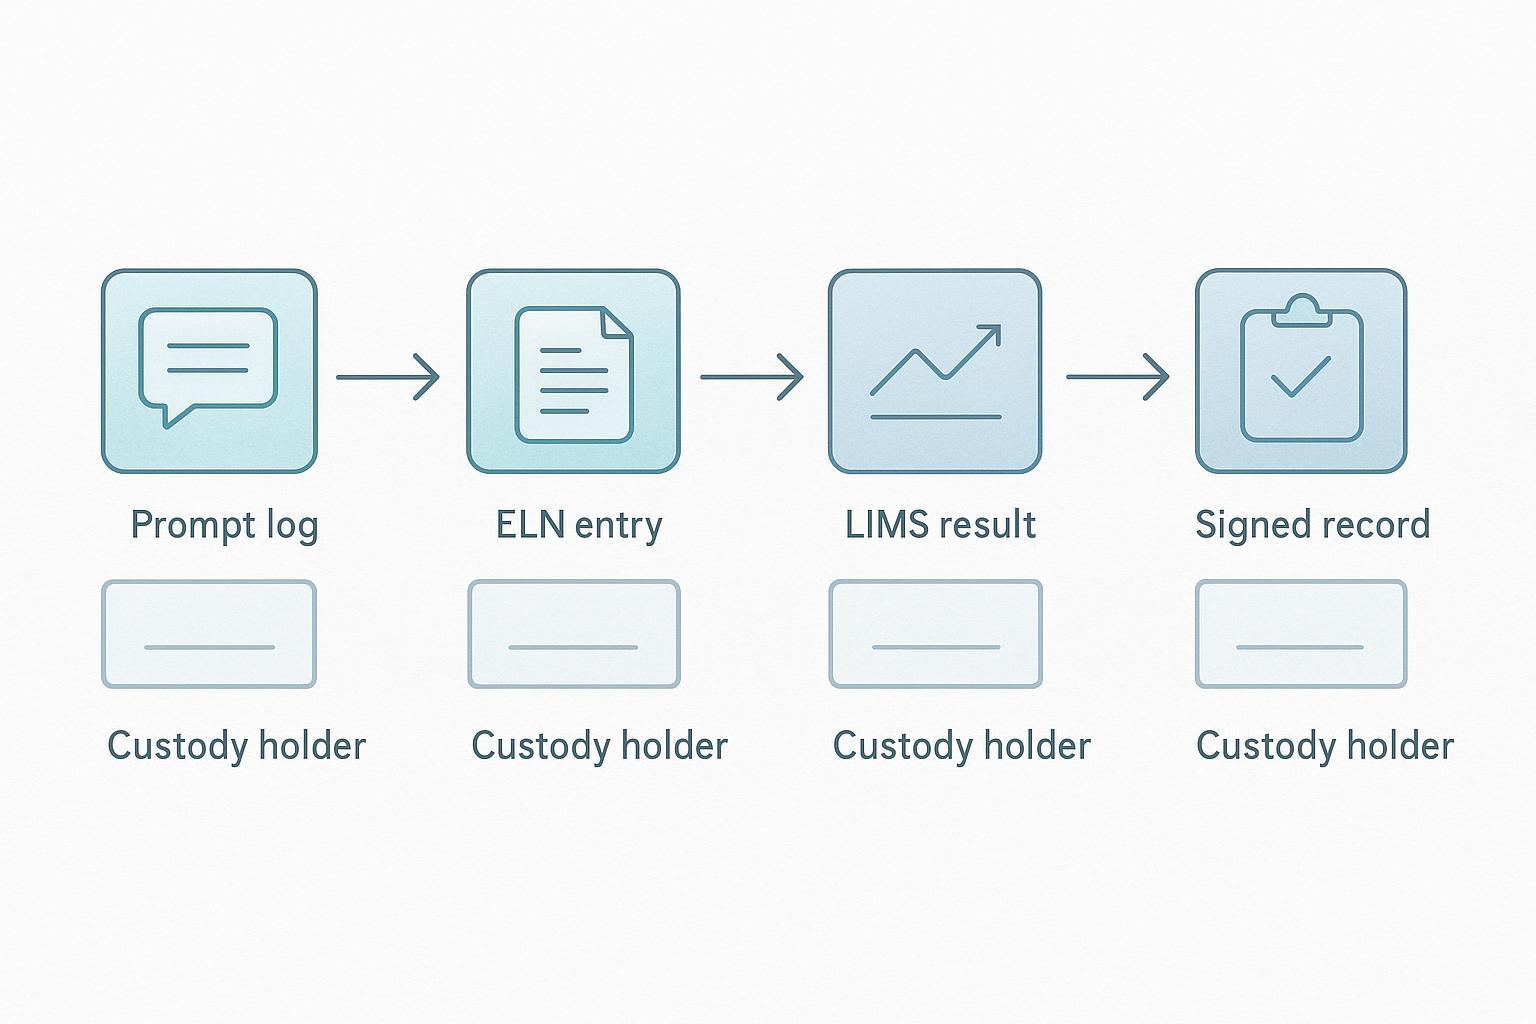
Eigentum besteht aus vier Fragen, nicht einer. Custody fragt, wer physisch die Akte hält; Die Autorschaft fragt, wer es geschrieben hat; Inventurship fragt, wer zur Erfindung beigetragen hat; Bei der regulatorischen Zuordnung wird gefragt, wer gegenüber einem Inspektor rechenschaftspflichtig ist. In den meisten KI-gestützten Programmen landen diese bei vier verschiedenen Personen, und der Rekord muss alle vier gleichzeitig zufriedenstellen.
Die GxP-Datenintegritätsrichtlinie der MHRA definiert ALCOA+ als neun Attribute: Zurechenbar, Lesbar, Gleichzeitig, Original, Genau, plus Komplett, Konsistent, Dauerhaft und verfügbar. In denselben Leitlinien wird der Prüfpfad als Metadaten zur Erfassung der Person behandelt, Was, wann und warum, mit jeder Änderung datiert, zugeschrieben und begründet. Die CGMP-Definition der FDA ist im Wortlaut enger und in der Wirkung identisch: ein sicheres, computergeneriert, zeitgestempelte Aufzeichnung, die eine Rekonstruktion des Tathergangs ermöglicht.
Beim Scope interpretieren Teams die Regeln falsch. Teil der FDA 11 Die Richtlinie zu Umfang und Anwendung fügt die Verordnung den erstellten Aufzeichnungen hinzu, modifiziert, gepflegt, archiviert, gemäß einer Aufzeichnungspflicht in den FDA-Vorschriften abgerufen oder übermittelt werden, und die enge Auslegung des Anwendungsbereichs von Teil 11 durch die FDA bedeutet, dass papierähnliche Verpflichtungen der Prädikatsregel folgen, nicht die Software.
Der Fehlermodus ist Fragmentierung. Rohdaten, Zwischendateien, Analyseskripte und Modellausgaben befinden sich an vier Stellen, Daher gibt es keinen einzigen Datensatz, der den Lauf rekonstruiert, und niemand kann sagen, wer sich abgemeldet hat. Die Pflichten zur Aufbewahrung und Audit-Trail-Überprüfung skalieren dann mit der Programmphase: Eine forschungswürdige Aufzeichnung verträgt eine weniger strenge Prüfung als eine GMP-gebundene.
Pillen 4: Bestätigung der Peptididentität
Keine einzelne Analysemethode bestätigt die Identität eines Peptids. Orthogonale Bestätigung, Damit sind zwei oder mehr Methoden gemeint, die auf unterschiedlichen physikalischen oder chemischen Prinzipien beruhen, ist es, was aus einem plausiblen Ergebnis einen vertretbaren Identitätsdatensatz für die Reinheit der Peptididentität und die Bestätigung der Verunreinigung macht.
Massenspektrometrie mit MS-MS-Fragmentierung bestimmt die Molekülmasse und, durch Fragmentionen, die Aminosäuresequenz. Es kann Ihnen nicht sagen, ob das Material das richtige Diastereomer ist, und es wird eine Sequenz nicht von einem eng verwandten Deletionsanalogon unterscheiden, das ähnlich fragmentiert. Die Aminosäureanalyse ermittelt das Zusammensetzungsverhältnis nach der Hydrolyse, das Ersetzungen und Kürzungen auffängt, die der Masse allein entgehen können, aber es zerstört Informationen zur Sequenzreihenfolge und sagt nichts über Chiralität aus. Durch chromatographische Retention gegenüber einem Referenzstandard wird nachgewiesen, dass sich das Material unter definierten Bedingungen identisch mit einer charakterisierten Charge verhält, Das ist eher eine starke Ähnlichkeitsaussage als eine strukturelle.
Gemeinsam laufen, Die drei Methoden decken gegenseitig ihre blinden Flecken ab. Alleine laufen, Jedes hinterlässt eine Lücke, die ein Prüfer oder eine Regulierungsbehörde finden wird. In der folgenden Methodentabelle wird erläutert, was die einzelnen Techniken bewirken, was es nicht feststellen kann, und in welchem Programmstadium es verpflichtend wird.
|
Orthogonale Identitätsmethode |
Was es begründet |
Was es nicht feststellen kann |
Obligatorisch bei |
|---|---|---|---|
|
Massenspektrometrie mit MS-MS-Fragmentierung |
Molekularmasse und fragmentabgeleitete Sequenz |
Diastereomeridentität; Unterschied zu einigen eng verwandten Analoga |
Ab Forschungsgrad |
|
Aminosäureanalyse |
Zusammensetzungsverhältnis nach Hydrolyse |
Reihenfolge; Chiralität |
Ab Forschungsgrad |
|
Chromatografische Retention vs. Referenzstandard |
Verhaltensidentität zu einem charakterisierten Los |
Strukturelle Identität |
Ab Forschungsgrad |
Die Erwartungen an die Validierung dieser Methoden bleiben bestehen ICH Q2(R2), die aktuelle Überarbeitung der Richtlinie zur Validierung analytischer Verfahren, die bei Step angenommen wurde 4 und erlangte in der EU Rechtswirksamkeit 14 Juni 2024, ersetzt Q2(R1) von 1995. ICH Q2 der EMA(R2) Auf der Richtlinienseite wird dieses Datum des Inkrafttretens vermerkt. Q2(R2) behandelt Validierungstests und Terminologie für Verfahren, die bei Freigabe- und Stabilitätstests verwendet werden, und es kann risikobasiert auf andere Verfahren der Kontrollstrategie angewendet werden. Die Eignung des Instruments ist eine gesonderte Verpflichtung: USP <1058> zur Qualifizierung analytischer Instrumente erfordert einen dokumentierten Nachweis, dass ein Instrument im gesamten Design für seinen beabsichtigten Zweck geeignet ist, Installation, Betriebs- und Leistungsqualifizierung.
Der Fehlermodus ist spezifisch und häufig. Als Identitätsdatensatz wird ein Herstellerzertifikat oder eine modellgenerierte Identitätszusammenfassung abgelegt, ohne orthogonale Bestätigung und ohne Instrumentenqualifizierungspfad dahinter. Der Datensatz bestätigt dann eine Identität, die niemand aus Primärdaten rekonstruieren kann.
Der Unterschied zwischen Forschungsqualität und GMP-gebundener Qualität ist eine Frage des Ausmaßes und der Evidenz. Forschungsarbeiten können sinnvollerweise auf eine einzige primäre Methode mit einer zweiten Bestätigungstechnik zurückgreifen, wenn die Verwendung des Materials dies rechtfertigt. GMP-gebundenes Material legt die Messlatte höher: die vollständige orthogonale Menge, Jede Methode wurde unter Q2 validiert(R2), und jedes Instrument trägt einen aktuellen Qualifikationsnachweis gemäß USP <1058>.
Pillen 5: Reinheits- und sicherheitsrelevante Verunreinigungsprofile
Eine HPLC-Flächenprozentzahl ist keine Reinheitsangabe. Es gibt den Anteil des UV-absorbierenden Signals an 214 oder 220 nm, Daher kann es das Trifluoracetat-Gegenion nicht sehen, restliche Lösungsmittel, elementare Verunreinigungen, oder Wasser, das neben dem Peptid getragen wird. Test, Gegenionengehalt und Feuchtigkeit müssen zusammen berücksichtigt werden, bevor Reinheitswerte aussagekräftig sind.
Die bekannten Schwellenwerte sind Konvention, keine Arzneibuchregel. Lieferanten und Branchenpraktiken geben üblicherweise ≥95 % für Material in Forschungsqualität und ≥98–99 % für Material in pharmazeutischer Qualität an, aber kein Kompendiumkapitel legt diese Zahlen als Erfolgskriterium für ein Peptid fest. Behandeln Sie sie als Einkaufskürzel und definieren Sie Ihre eigene Spezifikation anhand des Verwendungszwecks.
Was Forschungsqualität von GMP-gebundenem Material unterscheidet, ist nicht der Gesamtprozentsatz, sondern welche Verunreinigungsklassen quantifiziert und nicht nur beobachtet werden müssen. Ein Forschungsreagenz kann ein gemeldetes Gegenion und ein nicht spezifiziertes Lösungsmittelprofil tolerieren. Eine GMP-gebundene Charge kann das nicht: Für sicherheitsrelevante Verunreinigungen in der Peptidarbeit ist die Benennung jeder Klasse erforderlich, gemessen an einer Grenze, und zu Protokoll gegeben.
Die zu nennenden und zu verwendenden Klassen sind Restlösungsmittel, elementare Verunreinigungen, Verschleppung von Trifluoracetat-Gegenionen, Lösch- und Verkürzungssequenzen aus unvollständiger Kopplung, und Endotoxin dort, wo es der Weg erfordert. Für Parenteralia, USP <85>, der bakterielle Endotoxintest, legt den Grenzwert aus der maximalen menschlichen Dosis pro Kilogramm pro Stunde mithilfe der Formel K/M fest, mit K = 5 EU/kg/h für die meisten Routen und 0.2 EU/kg/h für intrathekale Verabreichung (USP <85>). Wo Sterilität beansprucht wird, USP <71> Sterilitätstests erfordern eine 14-tägige Inkubation in flüssigem Thioglykolatmedium und Sojabohnen-Kasein-Verdauungsmedium, ohne Wachstum für einen Pass (FDA-Pyrogen- und Endotoxintests Q&A).
Die Automatisierung beseitigt diese Belastung nicht. A 2025 Übersicht über LLMs in der organischen Synthese dokumentiert, dass IBM RoboRXN+ eine 12-stufige Synthese eines nichtribosomalen Peptids abschließt 92% Reinheit, und MoleculeX berichtet, dass die Routenplanung für Kinase-Inhibitoren von Wochen auf Stunden verkürzt wurde 70% Ertrag (Tharwani et al., 2025). Bei beiden Zahlen handelt es sich um Flächenprozent- oder Einzelertragsergebnisse. Keiner sagt Ihnen, was sich sonst noch in der Durchstechflasche befindet.
Diese Lücke ist der Fehlermodus. Ein 24-mer mit einem TFA-Gegenion wird allein aufgrund einer Flächenprozentzahl in einen Zelltest übernommen, und der Assay misst sowohl das Gegenion als auch das Peptid. Peptididentität, Reinheits- und Verunreinigungsbestätigung sind drei separate Bestimmungen, und erst die dritte sagt Ihnen, ob das Material für das Experiment, das Sie durchführen möchten, geeignet ist.
Pillen 6: Aktivitätsdaten und sicherheitsrelevante Verunreinigungen im Kontext
Ein Aktivitätswert allein bedeutet wenig. Ein einzelnes nicht repliziertes Ergebnis ist ein Datenpunkt, kein Beweis, und die Reproduzierbarkeitsliteratur zeigt, warum: In Bäcker 2016 Untersuchung der Naturreproduzierbarkeit, mehr als 70% von 1,576 Befragte Forscher berichteten, dass es ihnen mindestens einmal nicht gelungen sei, das Experiment eines anderen Wissenschaftlers zu reproduzieren. Diese Zahl ist eine Selbstangabe, keine gemessene Replikationsrate, aber es stellt den praktischen Punkt dar. Aktivitätsdaten erhalten ihr Gewicht durch Wiederholung und durch Rückverfolgbarkeit auf das Material, anhand dessen sie generiert wurden.
Durch diese Rückverfolgbarkeit werden Aktivitätsergebnisse mit sicherheitsrelevanten Verunreinigungen in einem Peptidprogramm verknüpft. Jeder Aktivitätswert sollte die Chargenkennung tragen, das Reinheitsprofil, und die Verunreinigungsneigung, an der es gemessen wurde, damit ein späterer Befund auf jedes Ergebnis zurückgeführt werden kann, das dadurch entkräftet werden könnte. Die orthogonale Bestätigung der Peptididentität gehört in denselben Datensatz, weil eine Aktivitätsanzeige aus einer falsch identifizierten Charge im Nachhinein nicht wiederhergestellt werden kann.
Die Unterscheidung zwischen Forschungsqualität und GMP-gebundener Qualität ändert sowohl die Replikationsanforderung als auch den Schwellenwert, bei dem ein Verunreinigungsbefund einen erneuten Test auslöst. Wo ein Reagenz in Forschungsqualität eine einzelne Bestimmung tolerieren kann, Für ein GMP-gebundenes Material gelten die in USP beschriebenen strengeren routenabhängigen Grenzwerte <85>, der bakterielle Endotoxintest, und jede Verunreinigung, die über dem Schwellenwert liegt, stellt die betroffenen Ergebnisse erneut in Frage.
Der Fehlermodus ist stumpf. Ein Aktivitätsergebnis, das nicht mit der Charge verknüpft werden kann, aus der es stammt, lässt keine Möglichkeit, den Schaden einzuschätzen, wenn später eine sicherheitsrelevante Verunreinigung auftritt, und der gesamte Datensatz wird verworfen, anstatt selektiv erneut getestet zu werden.
Fortschrittlich: Skalierung der Beweislast auf die Programmphase
Wenn Ihr Team bereits einen KI-gestützten Workflow ausführt, Die Einsicht, die zählt, ist diese: Das Governance-Framework für die KI-gestützte Peptidforschung wird nicht einheitlich angewendet. Es skaliert mit Auswirkungen auf die Patientensicherheit und die Qualität, Daher wird ein forschungsorientiertes Programm, das das gesamte GMP-gebundene Paket übernimmt, überdokumentieren und ins Stocken geraten, während ein Programm, das auf einen Zulassungsantrag zusteuert und das Forschungspaket annimmt, unzureichend dokumentiert ist und den Rekord verliert.
Die Skalierungsregel ist einfach. Passen Sie die Beweislast an die jeweilige Phase an: Forschungsarbeiten erfordern zeitnahe Protokolle, Design-Rationale, und Bindung abgelehnter Kandidaten; Die Entwicklungsarbeit fügt qualifizierte Instrumente und validierte Methoden hinzu; GMP-gebundene Arbeiten fügen vollständige Freigabe- und Stabilitätstests hinzu. Der Auslöser, der ein Programm um eine Stufe nach oben befördert, ist eine regulatorische Verpflichtung, kein Kalenderdatum. ICH Q2(R2), die aktuelle Überarbeitung der Richtlinie zur Validierung analytischer Verfahren, erlaubt ausdrücklich die risikobasierte Anwendung seiner Validierungstests und Terminologie auf andere Verfahren, Dies ist dieselbe Logik, die Ihre Dokumentationstiefe bestimmen sollte. USP <1058> Bei der Qualifizierung analytischer Instrumente wird das gleiche Lebenszyklusdenken auf Instrumente angewendet.
Ehrlich, Dieses Framework ist umfangreicher als ein reines Discovery-Programm benötigt. Verkleinern Sie nicht zwei Dinge, obwohl.
Für Trinkgeld: Reduzieren Sie niemals die menschliche Genehmigungsbefugnis oder die Bindung abgelehnter Kandidaten. Beides lässt sich im Nachhinein nicht rekonstruieren, und beides sind die Elemente, nach denen Regulierungsbehörden und Gutachter zuerst fragen.
Abgelehnte Kandidaten und negative Ergebnisse behalten
Ein abgelehnter Kandidat ist ein Beweis, keine Hauswirtschaft. Das Design, das verloren hat, der Grund, warum es verloren hat, die Eingabeaufforderung und die Modellversion, die es erstellt hat, und der Rezensent, der es abgelehnt hat, zeigen gemeinsam das menschliche Urteilsvermögen, das den Gewinner ausgewählt hat. Entfernen Sie diese und die Aufzeichnung beweist, dass eine Ausgabe vorhanden war, aber nicht, dass jemand es gewählt hätte. Genau in dieser Lücke lässt sich die Frage, wem die experimentelle Aufzeichnung gehört, nur schwer beantworten.
Die Aufbewahrungsregel skaliert mit der Programmphase. Bei Forschungsarbeiten können abgelehnte Kandidaten in einem Archiv mit einer definierten Aufbewahrungsfrist aufbewahrt werden, solange der Ablehnungsgrund auffindbar bleibt. Ein GMP-gebundenes Programm sollte sie im kontrollierten Datensatz selbst speichern, denn die Auswahlentscheidung ist Teil der Chargenhistorie, die ein Prüfer später rekonstruieren wird.
Der Fehlermodus ist häufig und leise: Nur der Siegerentwurf ist erhalten, Der Datensatz liest sich also so, als ob die Sequenz vollständig erstellt angekommen wäre. In den überarbeiteten Erfinderleitlinien des USPTO heißt es, dass nur natürliche Personen als Erfinder benannt werden dürfen, und die häufig gestellten Fragen zum KI-Erfindertum bestätigen, dass die Analyse eher auf dem menschlichen Beitrag als auf einem erhöhten Standard basiert. Abgelehnte Kandidaten sind oft der deutlichste Beweis für diesen Beitrag.
Werkzeuge und Datensatzstrukturen
Vor jeder Softwareentscheidung sind drei Datensatzstrukturen von Bedeutung: das kontrollierte Aufzeichnungssystem, die Eingabeaufforderungs- und Modellmetadatenschicht, und das analytische Datensystem. Ein elektronisches Labornotizbuch (ELN) oder Laborinformationsmanagementsystem (LIMS) ist das kontrollierte Aufzeichnungssystem, und es muss einen Prüfpfad enthalten, der aufzeichnet, wer wann was geändert hat. Dieser Prüfpfad besteht aus Metadaten, kein Erzählfeld, und die GxP-Datenintegritätsleitlinie der MHRA umrahmt es durch die neun ALCOA+-Attribute: zurechenbar, lesbar, gleichzeitig, Original, genau, vollständig, konsistent, ausdauernd, und verfügbar. Die Eingabeaufforderungs- und Modellmetadatenschicht ist die Ergänzung, die den meisten Teams noch fehlt, und es muss die Modellversion erfassen, den Aufforderungstext, und der Mensch, der die Ausgabe akzeptierte. Das analytische Datensystem enthält rohe Instrumentendateien, und es muss sie neben dem verarbeiteten Ergebnis unverändert bewahren. Das Eigentum an experimentellen Datensätzen und die Datenintegrität hängen von der Verbindung aller drei Faktoren ab, Und in einem Punkt liefert keiner von ihnen etwas: eine benannte Genehmigungsbehörde. Die enge Auslegung des Anwendungsbereichs von Teil 11 durch die FDA macht deutlich, dass ein validiertes System nicht dasselbe ist wie eine verantwortliche Person.
|
Kategorie |
Erforderliche Fähigkeit Um |
Typischer Besitzer |
Meist bereits vorhanden? |
|---|---|---|---|
|
Kontrolliertes Aufzeichnungssystem (ELN/KLEBER) |
Audit-Trail, Versionsgeschichte, elektronische Signatur |
Qualitäts- oder Datenintegritätsleiter |
Ja, in einem regulierten Stapel |
|
Eingabeaufforderungs- und Modellmetadatenschicht |
Modellversion, Aufforderungstext, Abnahmeprotokoll |
Forschungsleiter oder Informatiker |
Selten; normalerweise eine Ergänzung Peptidproduktion |
|
Analytisches Datensystem |
Aufbewahrung von Rohdateien, unveränderte Originale |
Analytische oder QC-Leitung |
Teilweise; Die Aufbewahrung von Rohdateien erfordert oft Arbeit |
MOL Changes unterstützt als Peptidpartner die analytische Verifizierung und Chargenrückverfolgbarkeit. Dies ist ein kommerzielles Interesse, hier offengelegt und nicht als Leistungsanspruch dargestellt.
Erste Schritte
Öffnen Sie die neueste KI-gestützte Entwurfsentscheidung in Ihrem Programm und versuchen Sie, sie allein anhand der Aufzeichnungen zu rekonstruieren: die Eingabeaufforderung, wie sie geschrieben wurde, das Modell und die Version, die die Ausgabe erzeugt haben, und die menschliche Begründung für die Annahme oder Ablehnung. Falls einer dieser drei fehlt, Du hast deine erste Lücke gefunden, und Sie haben es in fünf Minuten ohne Besprechung gefunden.
Nächste, Benennen Sie die Genehmigungsbehörde für das vor Ihnen liegende Tor und schreiben Sie das Ablehnungskriterium auf, bevor die Arbeit sie erreicht. Ein Tor ohne namentlich genannten Besitzer und ohne schriftliches Kriterium ist ein Stempel, und die GxP-Datenintegritätsleitlinien der MHRA machen deutlich, dass dies der Fall ist, zeitgenössische Aufzeichnungen bilden die Grundlage, kein Wunsch (MHRA GxP-Datenintegritätsleitlinien und -definitionen, 2018). Die gleiche Logik zieht sich durch das Erfindertum: Die überarbeiteten Erfinderleitlinien des USPTO bestätigen, dass nur natürliche Personen als Erfinder benannt werden dürfen, Das bedeutet, dass ein KI-System nicht die Verantwortung übernehmen kann, die Ihre Akte impliziert (USPTO überarbeitete Inventorship Guidance, 2024).
Wählen Sie dann eine Säule aus und übernehmen Sie diese durchgehend, bevor Sie eine zweite hinzufügen. Eine schnelle Rückverfolgbarkeit ist in der Regel der günstigste Ausgangspunkt.
Erste Aktion: Bevor Sie diese Seite verlassen, Öffnen Sie eine KI-gestützte Designentscheidung und prüfen Sie drei Dinge: Ist die Eingabeaufforderung wiederherstellbar?, ist die aufgezeichnete Modellversion, und ist die niedergeschriebene menschliche Vernunft?
Die allgemeine Bedenken bestehen darin, dass die Nachrüstung der Dokumentation in einen bestehenden ELN-Workflow zu Störungen im Labor führen wird. Wenn Sie mit einer einzigen Säule beginnen, können Sie dies vermeiden: eine Änderung, vollständig angewendet, sagt Ihnen, was der Workflow toleriert, bevor Sie das Programm darauf festlegen.
MOL Changes bietet maßgeschneiderte Peptidsynthese- und Analysedienste, Daher haben wir ein kommerzielles Interesse an diesem Thema. Wenn es hilfreich wäre, zu sehen, wie die Datensatzstruktur in der Praxis aussieht, Sie können das Dokumentationsmodell überprüfen oder eine technische Diskussion mit unserem Analyseteam eröffnen.
Häufig gestellte Fragen
Was ist ein KI-gestütztes Governance-Framework für die Peptidforschung??
Es handelt sich um die Menge der Datensatzstrukturen, Überprüfungstore und Genehmigungsbehörden, die einen qualifizierten Menschen für jede kontrollierte Entscheidung in einem KI-gestützten Peptid-Workflow verantwortlich machen. Es ergänzt die Datenintegritäts- und Qualitätssysteme, die ein Labor bereits betreibt, anstatt sie zu ersetzen, und es schafft kein neues Regulierungssystem. Der Definitionsabschnitt Oben wird dargelegt, wie das Framework auf ALCOA+ abgebildet wird 21 CFR Teil 11.
Wem gehört die experimentelle Aufzeichnung, wenn ein KI-Tool das Design entworfen hat??
Gewahrsam, Urheberschaft, Erfindertum und regulatorische Zuschreibung sind vier separate Fragen, die von vier verschiedenen Parteien gestellt werden, und keiner von ihnen wird vom KI-System festgehalten. Das Sorgerecht entscheidet, wer die Aufzeichnungen wann ändern kann; Die Urheberschaft entscheidet darüber, wer die Begründung unterzeichnet hat; Die Erfinderschaft entscheidet darüber, wer in einer Anmeldung genannt wird; Die Zuschreibung entscheidet darüber, wer einem Inspektor Rechenschaft ablegen muss. Die Unterscheidungstabelle im Definitionsabschnitt weist jede einzelne zu.
Hat die Verwendung von KI zum Entwerfen eines Peptids Auswirkungen darauf, wer als Erfinder genannt werden kann??
Für KI-gestützte Erfindungen existiert kein gesonderter Rechtsstandard, Als Erfinder dürfen nur natürliche Personen genannt werden. Bei der Beurteilung geht es um den menschlichen Beitrag zum beanspruchten Gegenstand, also ein Designer, der die Grenzen setzt, Wer den Kandidaten auswählt und das Ergebnis überprüft, wird auf die gleiche Weise bewertet wie jemand, der ohne Model arbeitet. Es wird kein erhöhter Standard und keine neue KI-Offenlegungspflicht geschaffen; Die USPTO-Zeilen im Definitionsabschnitt enthalten die Einzelheiten.
Was muss ein Eingabeaufforderungsprotokoll enthalten, bevor ein Entwurf in das ELN gelangt??
Modellname und Version, Aufforderungstext, Parameter, Zeitstempel und die Identität der Person, die die Ausgabe akzeptiert hat. Ohne Version und Abnahmeprotokoll, ein Gutachter kann nicht rekonstruieren, warum ein Kandidat befördert wurde, Das ist die Fehlermodussäule 1 Adressen.
Ist für ein GMP-gebundenes Material ein Reinheitszertifikat eines Herstellers ausreichend??
NEIN. Ein Zertifikat legt fest, was der Anbieter an seiner eigenen Probe gemessen hat; es stellt keine Identität her, und es erfasst keine sicherheitsrelevanten Verunreinigungen, für deren Erkennung die Methode des Herstellers nie ausgelegt war. Die Standarddarstellung ist ein 24-mer mit einem TFA-Gegenion, das in einen Zellassay übertragen wird: Das Gegenion und etwaige Löschsequenzen liegen außerhalb eines Reinheitsprozentsatzes. Pillen 4 und Säule 5 decken orthogonale Bestätigung und Verunreinigungsprofilierung ab.
Wie lange müssen abgelehnte Kandidaten behalten werden??
Die Aufbewahrung folgt der Programmphase, und zwei Elemente sind nicht nachrüstbar: die prompte und gestalterische Begründung, und die Identität der Person, die die Ausgabe akzeptiert hat. Ein Forschungsprogramm kann abgelehnte Kandidaten mit einer Begründung in einem Forschungsarchiv aufbewahren; Ein GMP-gebundenes Material benötigt sie innerhalb der kontrollierten Aufzeichnung. Der Skalierungsabschnitt legt fest, wo die Linie verläuft.
Können wir abgelehnte Kandidaten archivieren, anstatt sie in der kontrollierten Akte zu behalten??
Für ein forschungsorientiertes Programm, Ja, lieferte die Begründung und der akzeptierende Gutachter reiste mit dem Kandidaten. Der Fehlermodus ist ein Archiv, das die Struktur enthält, jedoch nicht den Grund für die Ablehnung, weil das nächste Programm dieselbe Synthese wiederholt.
Abschluss
Das Governance-Framework für die KI-gestützte Peptidforschung regelt nicht, wem die experimentellen Aufzeichnungen gehören. Es macht den menschlichen Beitrag so sichtbar, dass die Frage überhaupt beantwortet werden kann. Jede Säule in diesem Leitfaden dient diesem einen Zweck: Dokumentation von Eingabeaufforderungen und Designgründen, damit die Überlegungen hinter einem Molekül die Sitzung, in der es entstanden ist, überdauern, Menschliche Überprüfungstore, die eine namentlich genannte Person zwischen die Ausgabe eines Modells und den Prüfstand stellen, experimentelle Regeln für Datensatzeigentum und Datenintegrität, die dafür sorgen, dass die Kette von der Anfrage bis zum Ergebnis nicht unterbrochen wird, Bestätigung der Reinheit der Peptididentität und der Verunreinigung durch orthogonale Methoden, und Aktivitätsdaten, die zusammen mit den Verunreinigungen gelesen werden, die dies erklären könnten. Nichts davon ist neues Gesetz. Die überarbeiteten Erfinderleitlinien des USPTO behalten die Erfinderschaft immer noch natürlichen Personen vor, und die Position des USPTO, dass KI-Systeme Werkzeuge sind, die von menschlichen Erfindern verwendet werden, legt keinen gesonderten rechtlichen Standard für sie fest. Was sich bewegt, ist das Werkzeug um diese stabile Grundlinie herum, weshalb die Aufzeichnung, nicht das Modell, ist das schützenswerte Gut.
Offenlegung: MOL Changes bietet maßgeschneiderte Peptidsynthese- und Analysedienste, Daher haben wir ein kommerzielles Interesse daran, wie sich die Dokumentationserwartungen entwickeln. Wenn Sie sehen möchten, wie sich diese Säulen in der Praxis umsetzen lassen, Überprüfen Sie das Dokumentationsmodell oder eröffnen Sie eine technische Diskussion mit dem Analyseteam.