Schnelle Antwort
Ein Ziel, das in Massendaten stark aussah, kann sich auflösen, sobald man es im Gewebe platziert. Das Transkript liegt im Lysat vor, Das Ranking sieht überzeugend aus, und die…
Was fügt die Raumbiologie hinzu, was Massen- und Einzelzellmethoden nicht bieten??
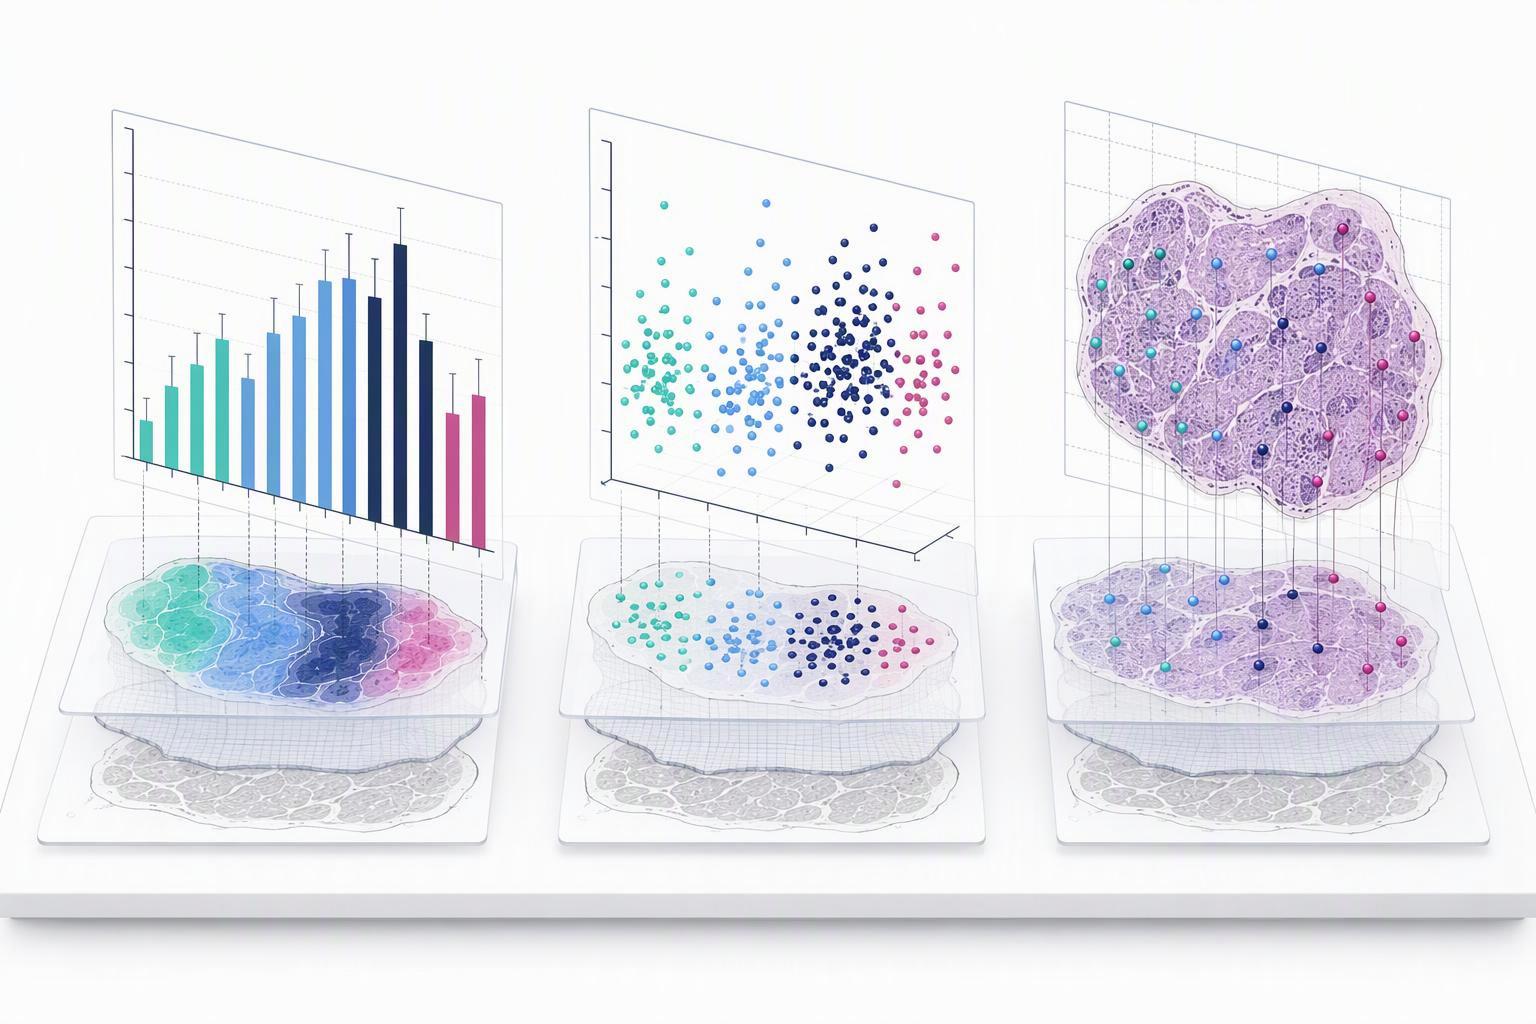
Großhandel mit synthetischen Polypeptiden Lösungspeptide Die Position ist die Variable, die durch die Massensequenzierung zerstört wird, und es ist die Variable, die eine Peptidsonde überleben muss. Die räumliche Transkriptomik misst die Genexpression zusammen mit den physikalischen Koordinaten der RNA in intaktem Gewebe, Es wird also ermittelt, welche Zellen oder Regionen ein Transkript exprimieren, wie nah sie an ihren Nachbarn sitzen, und Muster wie Schichten, Nischen und Grenzen, wohingegen Massen-RNA-Seq-Durchschnitte über das Gewebe und dissoziierte Einzelzellmethoden an Position verlieren (Überprüfung der räumlichen Transkriptomik, 2023). Die Gründungsmethode legte das Prinzip fest: Histologische Schnitte, die auf angeordneten Reverse-Transkriptions-Primern platziert werden, die eindeutige Positionsbarcodes tragen, liefern eine quantitative Expression sowie die zweidimensionale Verteilung von mRNAs, erstmals bei Mäusegehirnen und menschlichem Brustkrebs nachgewiesen (die ursprüngliche Methode der räumlichen Transkriptomik, 2016).
Die Methoden sind in zwei Klassen mit unterschiedlichen Fehlermodi unterteilt. Bildgebungsbasierte Plattformen nutzen hochmultiplexierte Einzelmolekül-FISH, um gezielte Gene ohne Sequenzierung zu entschlüsseln, während sequenzierungsbasierte Plattformen räumliche Barcodes auf einem Array sowie Sequenzierung der nächsten Generation verwenden, um die Position wiederherzustellen (die beiden Technologieklassen der räumlichen Transkriptomik, 2023). Keine der Klassen entgeht dem zentralen Kompromiss des Feldes. Eine kuratierte Rezension der Literatur aus der Zeit 1987 dokumentiert die Spannung zwischen Auflösung, Durchsatz und Empfindlichkeit statt einer einzigen besten Plattform (die fachspezifische Taxonomie räumlicher Methoden, 2022).
Die Zahlen machen den Kompromiss konkret. In einem unabhängigen Benchmark, bei dem fünf kommerzielle Plattformen auf passenden FFPE-Tumorschnitten von sechs Krebsarten liefen, Verwendung von Visium v1 und v2 55 µm-Flecken, während Visium HD eine zusammenhängende Version verwendet 2 × 2 µm-Barcode-Raster über a 6.5 × 6.5 mm Erfassungsbereich, ungefähr nachgeben 11 Millionen Bins bei nativer Auflösung, mit 8 µm und 16 Stattdessen werden typischerweise µm-Aggregationen verwendet (der Benchmark der Matched-Tissue-Plattform, 2026). Die gleichen Benchmark-gemessenen Bildtafeln bei 377 Gene für Xenium Multi-Tissue, 5,000 Gene für Xenium Prime, Und 1,000 Gene für das CosMx Universal Cell Characterization-Panel, mit Xenium scannt ein kontinuierlicher Bereich bis zu 1.1 × 2.4 cm gegen diskret 0.5 × 0.5 mm Sichtfelder auf CosMx (Die gemessenen Panelgrößen des gleichen Benchmarks, 2026). Für die Entdeckung von Biomarkern, Diese Geometrie entscheidet darüber, ob eine seltene Population mit invasivem Rand überhaupt auflösbar ist, oder ob es in a gemittelt wird 55 µm-Fleck neben dem Stroma daneben.
Warum verändert die räumliche Biologie für das Peptiddesign die Zielpriorisierung??
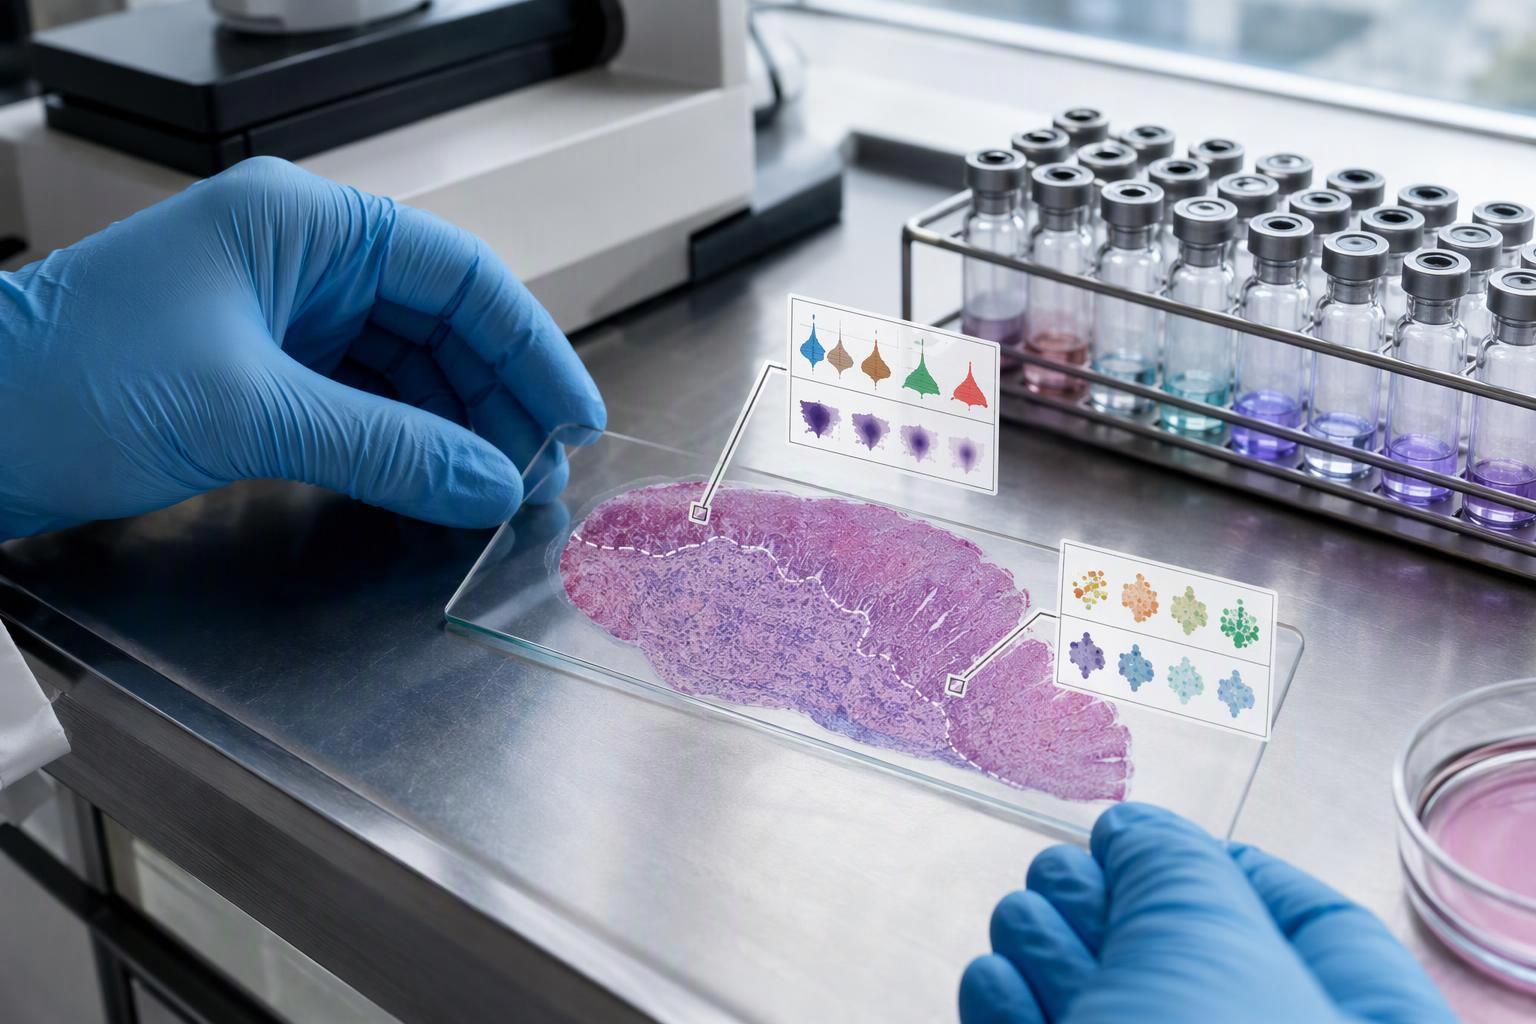
Die Priorisierung ändert sich, da räumliche Daten die Ausdrucksebene von der Ausdrucksposition trennen, und eine Sonde muss beides erfüllen. Die erste veröffentlichte Regel für die räumliche Analyse besteht darin, zu bestätigen, dass räumliche Informationen wesentlich sind, bevor man sich überhaupt auf die Methode einlässt, Dies ist derselbe Test, den ein Peptidprogramm auf ein mögliches Ziel anwenden sollte (die zehn veröffentlichten Regeln für die räumliche Analyse, 2026). Wenn der Wert eines Ziels nicht davon abhängt, wo es sich befindet, Eine Massenmessung beantwortet die Frage kostengünstiger.
Verwenden Sie eine Analyse, die die Versuchseinheit berücksichtigt, Patienten- oder Tierreplikation, räumliche Abhängigkeit und Mehrfachprüfung. Dies sind wichtige Entwurfsprüfungen; Die zitierten Quellen belegen nicht, dass die meisten gewebebasierten Programme an der Statistik scheitern.
Dies ist der praktische Sinn, in dem die räumliche Biologie für das Peptiddesign die Zielpriorisierung verändert: Das Ranking-Kriterium verschiebt sich von der Häufigkeit zur zugänglichen Häufigkeit in einem definierten Kompartiment. Ein Transkript, das in einer Region angereichert ist, die die Sonde nicht erreichen kann, rangiert unter einem mäßig exprimierten Ziel auf einer Oberfläche, die der Assay untersuchen kann. Der Beweis für diese Neuausrichtung ist eher struktureller als statistischer Natur, und es kommt von der Diskordanz zwischen RNA und Protein, die in denselben Abschnitten gemessen wurden, auf die in den nächsten Abschnitten eingegangen wird.
Wie werden lokalisierte Expressions- und Zellzustandskarten zu Designkriterien für Peptidsonden??
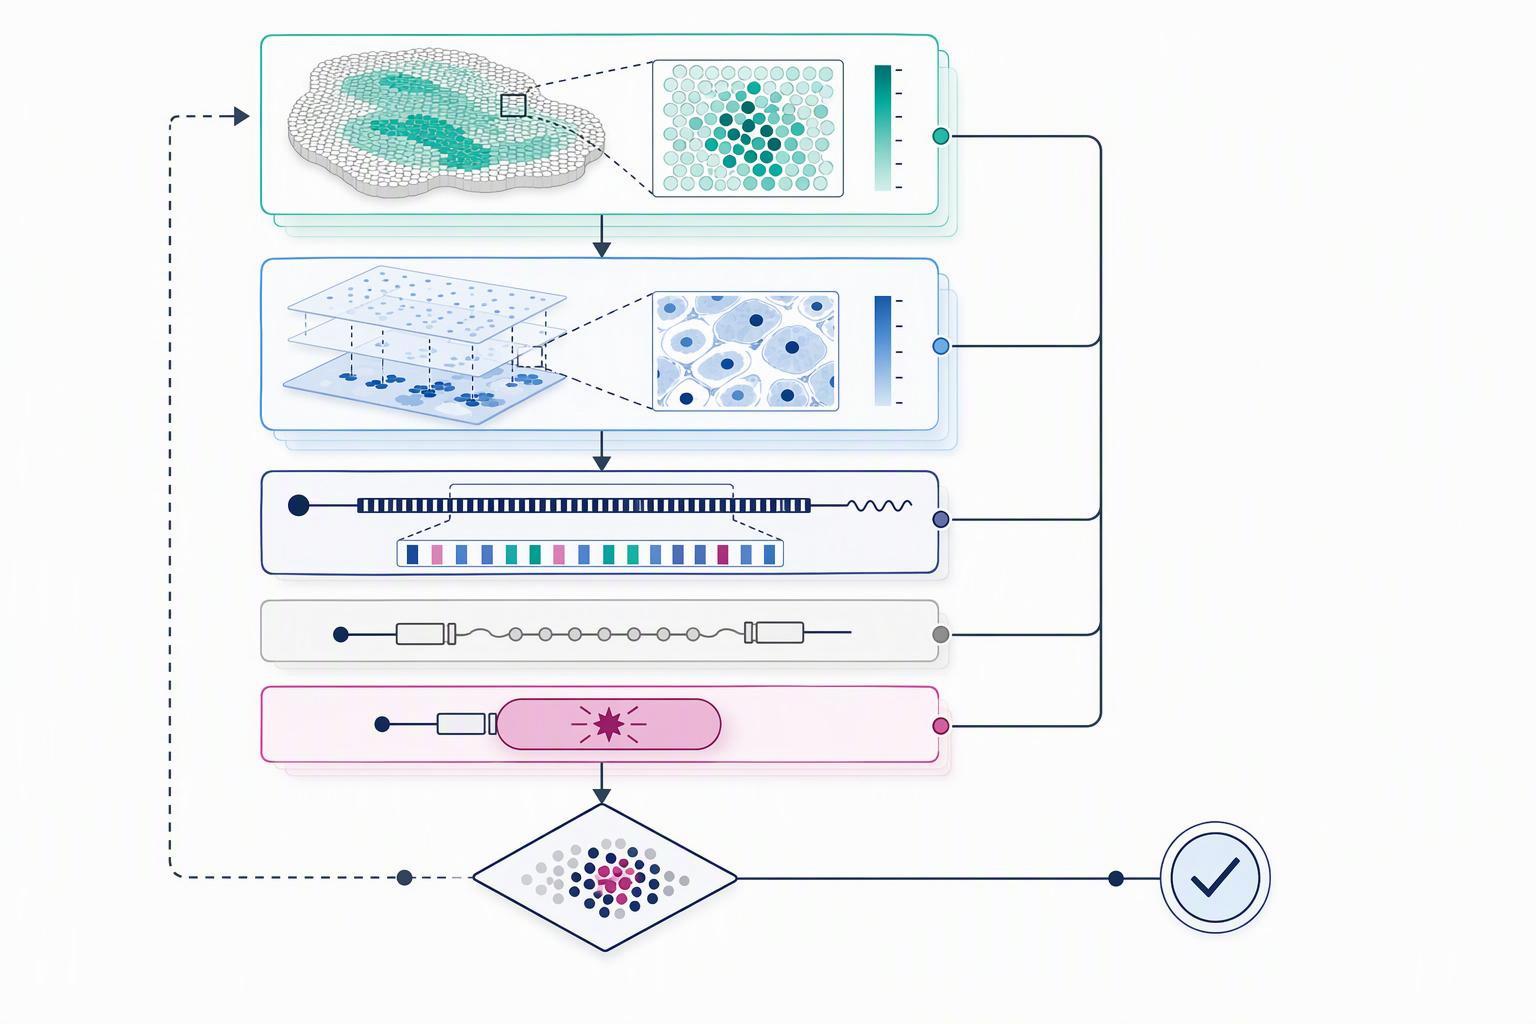
Eine Sonde besteht aus drei Teilen, und räumliche Daten schränken alle drei ein. In der Primärliteratur wird eine Sonde als Targeting-Einheit definiert, eine Linker- und eine Reportergruppe, und gibt an, dass auf Protease ausgerichtete Sonden eine Peptiderkennungssequenz benötigen, die für die Zielprotease selektiv ist, sowie einen Reporter (wie Peptidsonden konstruiert und ausgewählt werden, 2025). Lokalisierungsdaten fließen direkt in den ersten Teil ein: Die Erkennungssequenz muss mit einem Ziel übereinstimmen, das in dem von der Sonde untersuchten Kompartiment vorhanden ist.
Dieselbe Quelle zieht eine Designunterscheidung, die räumliche Karten umsetzbar machen. Substratbasierte Sonden verstärken das Signal, da ein Enzym viele Sondenmoleküle verarbeitet, während inhibitorbasierte Sonden kovalent und stöchiometrisch binden und eine direkte Aussage über die katalytische Funktion ermöglichen (wie Peptidsonden konstruiert und ausgewählt werden, 2025). Eine Zellzustandskarte, die ein Zielenzym zeigt, auf das beschränkt ist Kundenspezifische Peptidfabrik Eine kleine Region spricht für die verstärkende Architektur, weil die stöchiometrische Anzeige dadurch begrenzt wird, wie viele Zielmoleküle die Region enthält. Ebenso konkret sind die genannten In-vivo-Anforderungen: hohe Zielselektivität, Dies bedeutet Resistenz gegenüber der Spaltung durch Off-Target-Enzyme mit ähnlicher Spezifität, Schnelle Aktivierungskinetik mit Signal innerhalb von Minuten, Kreislaufstabilität und günstige Pharmakokinetik (wie Peptidsonden konstruiert und ausgewählt werden, 2025).
Die Peptidchemie selbst wurde auf bildgebende Präzision abgestimmt, Dies legt eine Erwartung fest, was eine entworfene Sonde erreichen kann. Ein rational überarbeitetes E/K-Spulenpaar erreicht 4 nm-Lokalisierungspräzision in Peptide-PAINT, gegen 3.6 nm für DNA-PAINT, während die Verkürzung des Imager-Peptids auf K18 die Präzision verringerte 8.5 nm, und die Paare decken einen weiten Affinitätsbereich ab: E3/K3 um 21 Aminosäuren mit einer Dissoziationskonstante nahe 20 nM, E22/K19 in der Nähe 81 nM, und E22/K18 in der Nähe 1.7 µM (wie Peptidpaare für die Bildgebung abgestimmt werden, 2020). Bindungskinetik und Affinität sind Designvariablen, nicht festgelegte Eigenschaften von Peptiden. Die gleiche Logik gilt für eine Gewebesonde: der Ablauf, Der Linker und der Reporter verschieben jeweils die Erkennungsschwelle.
Wie verändert die Etikettierungsstrategie, was eine räumliche Anzeige anzeigen kann??
Die Beschriftung bestimmt, welche molekulare Schicht die Anzeige meldet, und die Schichten sind anderer Meinung. Im Matched-Tissue-Benchmark, Die räumliche RNA-Protein-Korrelation wurde ungefähr gemittelt 0.1 über alle Gene und Proben hinweg, gegen ungefähr 0.7 in passenden Massentumorproben von CPTAC für sieben Krebsarten (der Benchmark der Matched-Tissue-Plattform, 2026). Der räumliche Proteomics-Arm dieser Studie verwendete ein 35-Protein-immunonkologisches Panel für dieselben Abschnitte. Eine Sonde, die allein auf der Grundlage von Transkriptdaten entwickelt wurde, basiert daher auf einer Messung, die die Proteinhäufigkeit in situ nur schlecht vorhersagt, selbst dort, wo die Massenkorrelation beruhigend aussieht.
Die Diskordanz ist nicht einheitlich, was für das Panel-Design wichtig ist. Dieselbe Studie identifizierte drei unterschiedliche RNA-Protein-Konkordanzmuster über Gene hinweg und nicht nur eine Diskordanzrate (der Benchmark der Matched-Tissue-Plattform, 2026). Einige Ziele können zwischen den Ebenen verfolgen, andere nicht, Ein Programm, das eine Sonde allein anhand des Transkriptsignals validiert, testet also die falsche Ebene für die nicht übereinstimmenden Klassen. Die praktische Antwort besteht darin, die Bezeichnung auszuwählen, die die Schicht angibt, auf die die Sonde stößt: eine auf Antikörpern basierende Anzeige für die Zugänglichkeit von Oberflächenproteinen, eine Transkriptauslesung für die Ausdruckszuordnung, und eine Massenmarkierungsanzeige, wenn multiplexierte Proteinziele benötigt werden.
Markierungsfreie Ansätze beseitigen die Antikörperfrage, bringen aber ihre eigenen Einschränkungen mit sich. Massenspektrometrie-Bildgebung bildet Tausende von Molekülen pro Experiment ohne Markierungen oder Antikörper ab, und kommerzielles MALDI-MSI erreicht auf einigen Instrumenten eine laterale Auflösung von 5–10 µm, mit Atmosphärendruck-MALDI unter Verwendung eines neuartigen Optiksystems 1.4 µm und Transmissionsmodus MALDI mit Laser-Postionisationsreichweite 600 nm im Gehirngewebe (Markierungsfreie Massenspektrometrie-Bildgebung, 2024). Die Auflösung ist mit Kosten verbunden, die ein Sondenentwickler einkalkulieren muss: in MALDI-MSI, Bei der Proteinbildgebung mit hoher räumlicher Auflösung gehen mit abnehmender Pixelgröße abgetragene und nachweisbare Analyten verloren, und die Größe des Matrixkristalls können die erreichbare Auflösung erheblich einschränken (was die räumliche Auflösung von MALDI einschränkt, 2026). Höhere Auflösung und geringere Empfindlichkeit gehen Hand in Hand.
Wie sollten Assayformat und Kontrollen aus räumlichen Daten ausgewählt werden??
Das Format ergibt sich aus den Aussagen der räumlichen Daten zur Zelldichte und Kompartimentgröße, und die Steuerelemente ergeben sich aus dem Format. Bildbasierte Panels bleiben aufgrund der optischen Verdrängung im Bereich von einigen Hundert bis Tausend Genen, steigendes Bindungsfehlerrisiko mit mehr Hybridisierungsrunden, Lange Bildgebungszeit und kleiner Bildgebungsbereich, Daher ist ein Format, das eine vollständige Transkriptomabdeckung voraussetzt, heute auf keiner der In-situ-Plattformen verfügbar (die beiden Technologieklassen der räumlichen Transkriptomik, 2023).
Bewerten Sie die Qualität der Segmentierung und Zellzuordnung, bevor Sie die Lokalisierung interpretieren. Die QC-Metriken des zitierten Datensatzes beschreiben diese Plattform, Panel- und Verarbeitungsversion; Sie belegen nicht, dass die Segmentierung in allen Labors die am häufigsten unterlassene Kontrolle ist.
Qualitätskontrolle und Normalisierung gehören in die Formatentscheidung, nicht danach. Flecken von geringer Qualität oder Zellen mit extrem niedrigen Genzahlen oder ungewöhnlich hohen Mitochondrienanteilen sollten entfernt oder gekennzeichnet werden, und jeder Punkt sollte nicht als gleichwertig mit einer einzelnen Zelle behandelt werden, weil die Normalisierung der Bibliotheksgröße von Spot-basierten Daten die Biologie durcheinander bringt, wenn Spots mehrere Zellen enthalten, Peptidergänzungen Aus diesem Grund wurden räumlich bewusste Methoden wie SpaNorm entwickelt (die Community-Workflow-Referenz für die Geodatenverarbeitung, aktuelle Version). A 55 µm-Spot enthält mehrere Zellen, Daher erbt jeder Intensitätsschwellenwert pro Punkt in einem Peptidassay diese Mischung.
Wie erkennt man bei gewebebasierten Peptidergebnissen die wahre Ziellokalisierung von Artefakten??
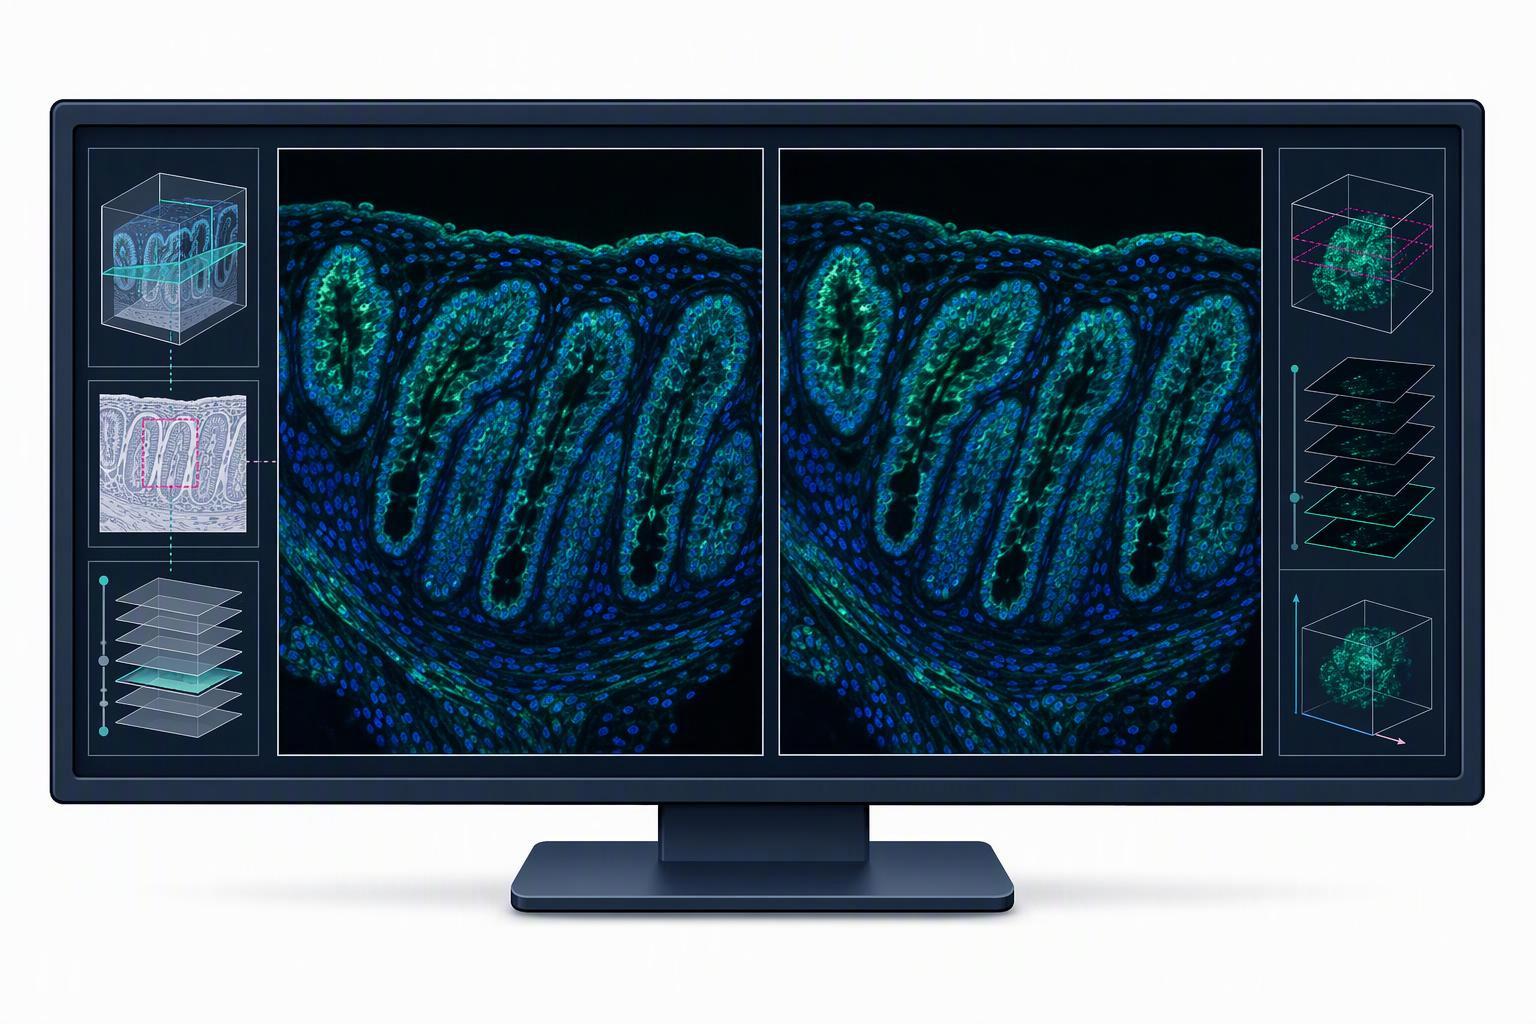
Die Artefakterkennung beginnt mit der eigenen Geometrie der Plattform, denn allein die Stichprobenfläche kann die Antwort verschieben. Im Benchmark, Schätzungen der Zellzusammensetzung aus der gesamten von Xenium gescannten Region unterschieden sich in zwei von sechs Proben von denen im CosMx-überlappenden Bereich, Brust und Darm, obwohl die beiden Plattformen bei der Beschränkung auf räumlich übereinstimmende Regionen weitgehend übereinstimmen (der Benchmark der Matched-Tissue-Plattform, 2026). Ein Ziel, das in einem Scanbereich angereichert erscheint und in einem anderen nicht, ist bis zum Beweis des Gegenteils ein Stichprobenartefakt. Großhandels-Peptidhersteller
Der Benchmark zeigt auch, dass Plattformunterschiede nicht immer biologischer Natur sind. Xenium wurde konsequent erkannt 5% Zu 30% mehr Zellen als CosMx, was die Autoren auf Segmentierungsunterschiede zurückführen: Xenium nutzt die DAPI-Färbung, um Kerne zu identifizieren und Grenzen rechnerisch zu erweitern, während CosMx sowohl Kern- als auch Membranfärbung umfasst (der Benchmark der Matched-Tissue-Plattform, 2026). Ein Zellzahlunterschied dieser Größe verändert jede Normalisierung pro Zelle, Daher benötigt ein auf Zellzahlen basierender Lokalisierungsanspruch die daneben angegebene Segmentierungsmethode.
Zwei weitere Prüfungen trennen das Signal vom Artefakt. Erste, Die am direktesten vergleichbaren Datensätze des Benchmarks wurden aus gemeinsam verarbeiteten Serienschnitten generiert, während die Xenium 5.000-Gen- und segmentierten Datensätze Monate später mit aktualisierten Reagenzien erstellt wurden und weniger direkt mit dem Rest der Kohorte vergleichbar sind, Daher müssen plattformübergreifende Vergleiche diesen Vorbehalt berücksichtigen (der Benchmark der Matched-Tissue-Plattform, 2026). Zweite, Die Ausrichtung selbst ist eine Fehlerquelle: Der Benchmark richtete die Xenium- und CosMx-Koordinaten anhand der in der Bildbearbeitungssoftware definierten Drehwinkel und Orientierungspunktverschiebungen aus, wohingegen ein offenes Daten-Framework nun eine auf Orientierungspunkten basierende Ausrichtung und Koordinatentransformationen bereitstellt, die anhand von Xenium- und Visium-Brustkrebsdaten demonstriert werden (das offene Framework für den Austausch räumlicher Datensätze, 2024). Manuelle Ausrichtungsschritte sind eine dokumentierte Artefaktquelle, keine neutrale Vorverarbeitungswahl.
Wohin geht die räumlich informierte Peptidarbeit als nächstes??
Die Datenschicht wird zu einer wiederverwendbaren Infrastruktur und nicht mehr zu einem maßgeschneiderten Aufwand für jedes Projekt, und das verändert die Wirtschaftlichkeit eines Sondenprogramms. Das offene Framework für das Feld stellt räumliche Daten als fünf Grundelemente dar, Bilder, Etiketten, Punkte, Formen und Tische, Verfolgt die auf jeden Datensatz angewendeten Koordinatentransformationen und Ausrichtungsschritte, und gibt seinen Zweck in der FAIRen Integration multimodaler Geodaten und gemeinsamer Koordinatenrahmen an (das offene Framework für den Austausch räumlicher Datensätze, 2024). Ein Team, das öffentliche Geodatensätze abfragen kann, bevor es eine Sonde entwirft, gibt sein Synthesebudget für Ziele aus, für die bereits Positionsnachweise vorliegen.
Die Marktzahlen sollten mit den beigefügten Umfängen gelesen werden, weil sie konstruktionsbedingt anderer Meinung sind. Der Markt für Raumbiologie wurde im Jahr auf etwa 1,14 Milliarden US-Dollar geschätzt 2026 und prognostiziert einen Wert von etwa 2,46 Milliarden US-Dollar 2031, um 17% jährliches Wachstum, in einem Umfang, der auch Multiplex-Immunfluoreszenz umfasst, digitale räumliche Profilierung, Multiplex-FISH- und bildgebende Massenzytometrie-Instrumente, Reagenzien und Dienstleistungen (die Marktprognose für Raumbiologie, 2026). Ein anders angelegter Bericht beziffert den Markt für räumliche Omics auf 711,0 Mio. USD 2024, 906,3 Mio. USD geschätzt 2026 und 1.696,5 Mio. USD 2030 bei a 16.3% CAGR, mit Verbrauchsmaterialien bei 56.2% von 2024 Umsatz und Nordamerika bei 57.4% (die räumlichen Omics-Marktdaten, 2025). Die beiden sind nicht das gleiche Maß, und sie zu einer Zahl zu verschmelzen, würde beide falsch darstellen. Worin sie sich einig sind, ist die Richtung und der Verbrauchsmaterial-lastige Mix.
Die ehrliche Grenze für all dies ist, dass die Nachweisschwelle einer Peptidsonde im Gewebe in der öffentlichen Literatur nach wie vor nur unzureichend spezifiziert ist. Keine hier gelesene Quelle gibt eine numerische Nachweisgrenze in fmol oder amol an, oder eine Rezeptordichteschwelle, für eine Peptidsonde in einem Gewebetest, und in der MALDI-Überprüfung wird der Kompromiss zwischen Auflösung und Analyt dargelegt, ohne eine Untergrenze zu quantifizieren (was die räumliche Auflösung von MALDI einschränkt, 2026). Die Empfindlichkeit nimmt mit der Pixelgröße ab, und Penetration und Hintergrund hängen von der Etikettenchemie ab, aber ein Team kann noch nicht gegen eine veröffentlichte Zahl entwerfen. Diese Lücke ist das Nützlichste, was ein Geodatensatz intern helfen kann, zu schließen, durch Messen des Schwellenwerts am eigenen Gewebe des Teams, bevor eine Sequenz festgelegt wird.
Häufig gestellte Fragen
Kann räumliche Transkriptomik die Zielvalidierung auf Proteinebene ersetzen??
NEIN. Die RNA-Häufigkeit ist kein Maß für das Oberflächenprotein, Daher kann eine Transkriptkarte nicht bestätigen, dass ein Ziel vorhanden ist, gefaltet und auf der Zelloberfläche erreichbar. Die Lücke ist groß genug, um eine Rolle zu spielen: im Matched-Tissue-Plattform-Benchmark, räumliche RNA- und Proteinsignale folgten einander ungefähr 0.1, während die gleichen Analyten im großen Tumormaterial bei etwa übereinstimmten 0.7 (der Benchmark der Matched-Tissue-Plattform, 2026). Betrachten Sie ein Transkriptergebnis als Grund für die Durchführung des Proteintests, nicht als Ersatz dafür. Peptidergänzungen
Bedeutet eine hohe HPLC-Reinheit, dass eine Peptidsonde gewebespezifisch ist??
Die Reinheit der HPLC-Fläche ist ein Detektor- und methodenabhängiges Peak-Flächen-Verhältnis, nicht unbedingt der Massenanteil des Ziels. Es stellt keine Bindungsselektivität her. Identität der Testsonde, Zielerkennung, Gewebezugänglichkeit und relevante Off-Target-Bindung unter Verwendung geeigneter Kontrollen.
Wie viele biologische Replikate benötigt eine gewebebasierte Peptidstudie??
Zählen Sie Replikate beim Patienten, Tier- oder Probenebene, niemals auf Punkt- oder Zellebene. Räumlich autokorrelierte Flecken sind keine unabhängigen Beobachtungen, und sie als solche zu behandeln, erhöht die Bedeutung, Dabei handelt es sich um das Pseudoreplikationsproblem, das die veröffentlichten Regeln für die räumliche Analyse direkt aufwerfen (die zehn veröffentlichten Regeln für die räumliche Analyse, 2026). Die Zahl selbst hängt von der Effektgröße und der Gewebeheterogenität ab, Schalten Sie es also gegen die biologische Einheit, die Sie tatsächlich beproben.
Können Visium- und Xenium-Datensätze direkt verglichen werden??
Nur wenn beim Vergleich berücksichtigt wird, wie die Daten generiert wurden. Serienschnitte, die im selben Durchlauf gemeinsam verarbeitet werden, sind vergleichbar; Datensätze wurden im Abstand von Monaten erstellt, auf verschiedenen Reagenzienversionen oder mit aktualisierten Panels, sind nicht, weil das gemessene Panel und die Chemie unterschiedlich sind. Die eigenen Vorbehalte des Benchmarks beinhalten diese Grenze, und seine Panelgrößen verdeutlichen die Streuung: 377 Gene für Xenium Multi-Tissue, 5,000 für Xenium Prime und 1,000 für das CosMx Universal Cell Characterization-Panel (der Benchmark der Matched-Tissue-Plattform, 2026). Match-Plattform, Panel und Verarbeitungsstapel, bevor Sie zwei Datensätze auf einer Achse platzieren.
Was soll ich tun, wenn räumliche RNA und Protein nicht übereinstimmen??
Behandeln Sie die Meinungsverschiedenheit als den erwarteten Fall und nicht als eine Anomalie, und auf Proteinebene auflösen. Diskordanz ist das Grundverhalten dieser beiden Schichten im Gewebe, Kein Zeichen dafür, dass ein Datensatz defekt ist, Die folgende Entscheidung ist also, welche Messung Ihre Frage beantwortet. Wenn es um die Frage geht, ob eine Sonde ihr Ziel in einem bestimmten Kompartiment erreichen kann, Die Proteinanzeige entscheidet darüber, und die Transkriptkarte liefert den Positionskontext rund um diese Antwort.
Abschluss
Geodaten verändern Entscheidungen zum Peptiddesign an dem Punkt, an dem die Häufigkeit nicht mehr das einzige Kriterium ist. Der Matched-Tissue-Benchmark ist ungefähr 0.1 räumliche RNA-Protein-Korrelation gegen grob 0.7 in bulk ist der deutlichste Beweis dafür, dass eine Sonde, die allein auf der Grundlage von Transkriptrankings entwickelt wurde, für die falsche Ebene konzipiert ist (der Benchmark der Matched-Tissue-Plattform, 2026). Ebenso spezifisch sind die Kontrollen, die ein Gewebeergebnis vertretbar machen: Zählen Sie Replikate auf Probenebene, Geben Sie die Segmentierungsmethode an, und behandeln Sie den Stichprobenbereich als eine Variable, die die Antwort verschieben kann.
Der nächste Schritt für ein Team, das mit dieser Arbeit beginnt, besteht darin, die Methode zu lesen, bevor die Sequenz festgeschrieben wird. Die zehn veröffentlichten Regeln zur räumlichen Analyse sind kurz, Praktische Checkliste zur Plattformwahl, Workflow-Struktur, Segmentierungstools und die Anforderung, technische Einschränkungen anzuerkennen, und sie sind eine Stunde wert, bevor der erste Abschnitt geschnitten wird (die zehn veröffentlichten Regeln für die räumliche Analyse, 2026). Lesen Sie sie zusammen mit dem Matched-Tissue-Benchmark, und entscheiden Sie, welches Fach Ihre Sonde erreichen muss, bevor Sie entscheiden, was sie erkennen soll.