So wählen Sie einen Peptid-CDMO-Partner aus: Beginnen Sie mit Ihrer eigenen Anforderungskarte
Die meisten Teams beginnen mit der Erstellung einer Anbieterliste. Der wirkungsvollere Schritt besteht darin, zuerst Ihre eigenen Einschränkungen aufzuschreiben, Denn ein Partner, der auf einer Leistungsseite hervorragend aussieht, kann dennoch nicht für Ihre Sequenz geeignet sein. Fünf Eingaben erledigen die Arbeit: Sequenzklasse und Länge, Modifikationsarten, Zielmaßstab und Route, Anmeldepfad und Zeitplan, und die Peptidanalyse- und Dokumentationsanforderungen, die Ihre Einreichung mit sich bringen wird.
Die Wegfrage gehört ganz oben auf diese Liste. Peptide liegen zwischen kleinen Molekülen und Biologika, werden typischerweise durch die ICH-Richtlinien für kleine Moleküle geregelt, Allerdings erfordern einige Kurse möglicherweise eine biologische Aufsicht, Deshalb ist eine frühzeitige regulatorische Angleichung wichtig (Neuland Labs, 2025). Beantworten Sie die Frage, bevor Sie jemanden kontaktieren, denn der Pfad bestimmt, welche Artefakte ein Partner produzieren können muss.
|
Erfordernis |
Warum es die Partnerwahl einschränkt |
Artefakt, das es beweist |
|---|---|---|
|
Sequenzklasse und Länge |
Bestimmt, ob eine Festphasensynthese erfolgt, Fermentation, oder eine Hybridroute ist machbar |
Routenbegründung mit Präzedenzsequenzen |
|
Änderungsarten |
Nicht standardmäßige Rückstände, Konjugate, und Cyclisierung erfordern spezielle chemische Fähigkeiten |
Änderungsmenü mit Funktionsgruppenabdeckung |
|
Zielmaßstab und Route |
Lücken zwischen Entwicklung und kommerziellem Maßstab erzwingen einen Technologietransfer |
Dokumentierter Scale-up-Verlauf in Ihrem Zielbereich |
|
Peptidsynthese Anmeldeweg und Zeitplan |
Die ICH-Übersicht zwischen kleinen Molekülen und biologischen Arzneimitteln verändert das Evidenzpaket |
Bewertung der Regulierungslücke für Ihren Weg |
|
Analyse- und Dokumentationsanforderungen |
Release-Test und Stabilitätsumfang müssen mit der Einreichung übereinstimmen |
Beispiel-Release-Paket und Methodenzusammenfassungen |
Schlüssel zum Mitnehmen: Füllen Sie diese Karte vor Ihrem ersten Lieferantenanruf aus. Es wandelt eine vage Suche in eine bewertete Auswahlliste um, und es sagt Ihnen, welche Artefakte Sie anfordern müssen, und nicht, welche Behauptungen Sie glauben sollen.
Technische Passform: Anpassen der Syntheseplattform an Ihre Sequenzklasse
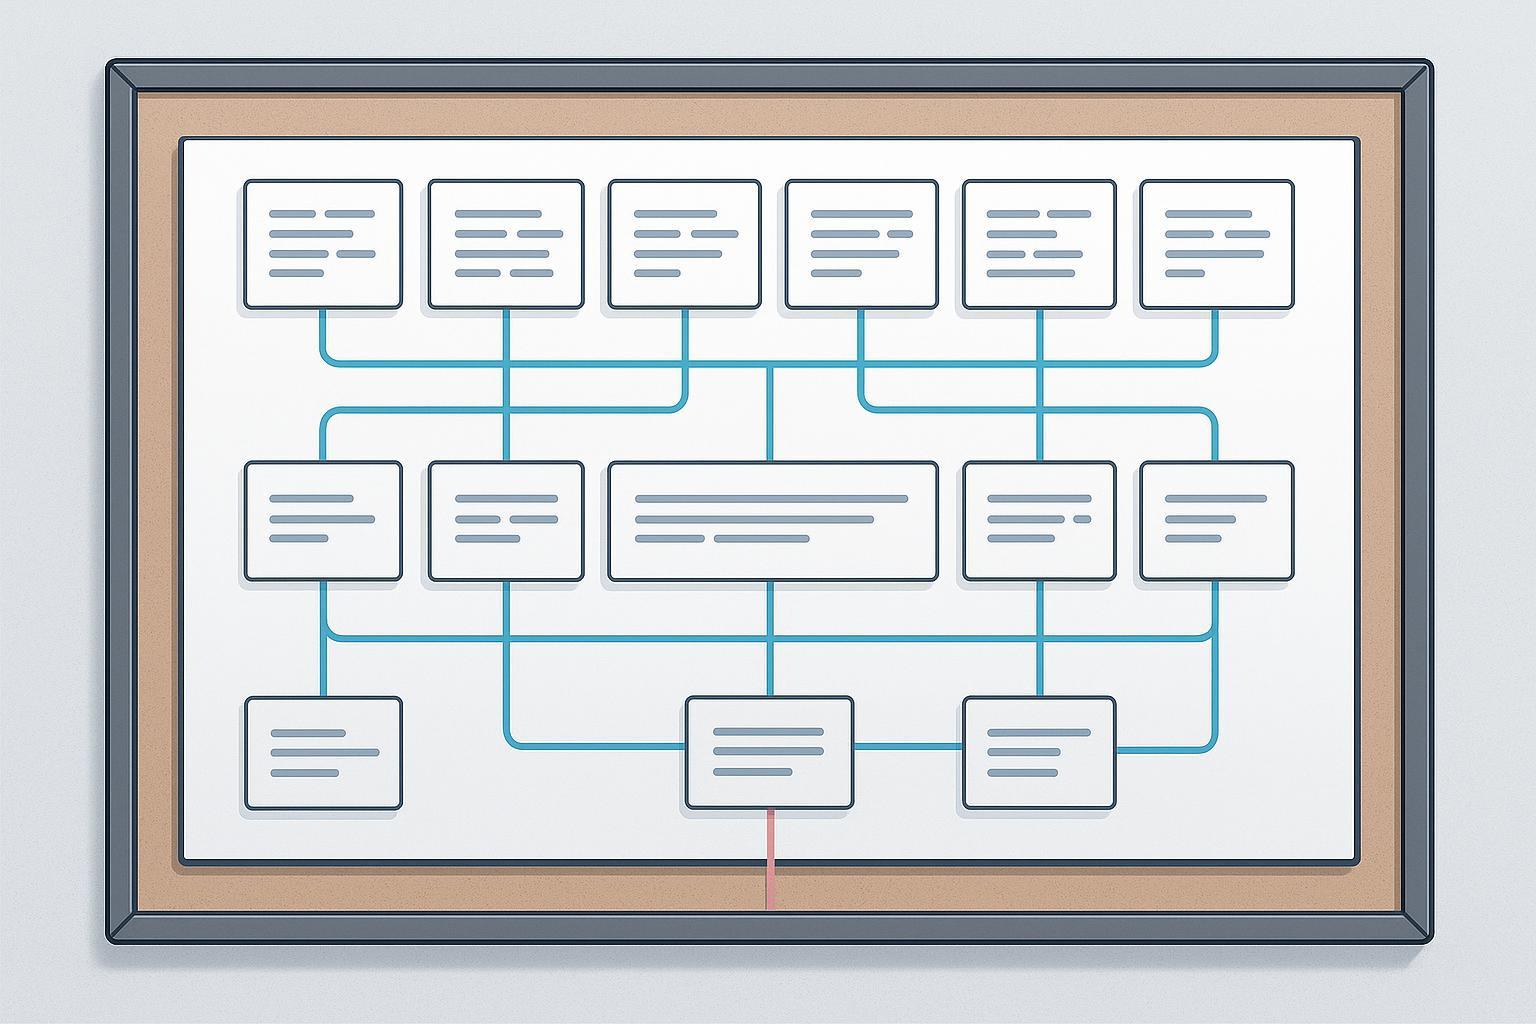
Mit dieser Karte in der Hand, Der erste Filter ist die Routenkompatibilität, nicht das Reaktorvolumen. Angekündigt Streckenspezifische Kapazität Zahlen nennen selten den Herstellungsprozess, der ihnen zugrunde liegt, und die Kapazität wird nicht über Routen hinweg übertragen: feste Phase (SPSS), Flüssigphase (LPPS), hybride Konvergenz, und rekombinante plus synthetische Plattformen sind nicht austauschbar. Ein Lieferant mit Reservetonnen auf einer LPPS-Linie kann Ihre SPPS-Arbeit nicht übernehmen.
Die Kettenlänge entscheidet darüber, welche Routen überhaupt realisierbar sind. Neuland Labs stellt fest, dass die SPPS-Erträge sinken, wenn die Ketten wachsen, mit Sequenzen darüber hinaus 30 Zu 40 Aminosäuren nähern sich dem praktischen Grenzwert für SPPS allein; Die hybride Fest-/Flüssigphasen-Fragmentkondensation senkt die Kosten und sorgt gleichzeitig für Reinheit. Die zusammengesetzte Mathematik der Kopplungseffizienz erklärt, warum: bei 99% pro Schritt Kopplung über 30 Schritte, nur 74% von Ketten in voller Länge kommen richtig heraus, und die Scale-up-Schwierigkeit nimmt darüber hinaus zu 30 Rückstände, Das ist genau dort, wo Semaglutid ist (31) und Tirzepatid (39) sitzen (PeptidJournal, 2026-02-09).
Wenn Sie also fragen, wie Sie einen Peptid-CDMO-Partner auswählen sollen, Die Antwort beginnt mit drei Fragen: Welche Route schlagen Sie für diese Sequenz vor?, Welche Fragmentstrategie verwendet diese Route?, und kann ich die Rohreinheitsdaten hinter der Wahl sehen??
Sequenzklasse-zu-Kandidaten-Routenentscheidungskarte, zeigt kurze lineare Peptide, lange oder hydrophobe Ketten, und modifizierte Sequenzen, die zu SPPS verzweigen, hybride Konvergenz, LPPS, oder rekombinante plus synthetische Wege.
Scale-up-Disziplin: Überprüfen Sie den Pfad, Nicht die Reaktorgröße
Routenkompatibilität geklärt, Die Größe des Reaktors ist immer noch kein Scale-Up-Plan. Die Bindungsbeschränkung in den meisten Peptidprogrammen ist die Reinigung, nicht Kettenmontage: präparative HPLC ausmacht 20 Zu 35 Prozent der gesamten Peptidherstellungskosten, und eine zweiwöchige Synthesekampagne kann vier bis sechs Wochen Reinigungsarbeit erfordern (PeptideStaff, abgerufen 2026-06-01). Die Analyse des CDMO Hub zur Peptidherstellung bringt das Gleiche deutlich zum Ausdruck: Synthesekapazität ist keine Reinigungskapazität, und für komplexe oder hochvolumige Sequenzen geben der präparative HPLC-Zug und die Lyophilisierungssuite den eigentlichen Zeitplan vor (Ausgabe 4, abgerufen 2026-08-26).
Diese Lücke vergrößert sich, wenn die Peptidskalierung von mg auf kg voranschreitet, weil ein einzelner präparativer HPLC-Lauf im GMP-Maßstab verbraucht 20 Zu 50 Liter Acetonitril und 4 Zu 12 Stunden Instrumentenzeit (PeptideStaff, abgerufen 2026-06-01). Lösungsmittellogistik, Abfallbehandlung, Der Gefriertrocknungsdurchsatz verdient daher die gleiche Prüfung wie das Reaktorvolumen.
Ein disziplinierter Partner sollte die Hochrisikoparameter bereits in einem definierten Designraum halten. QbD-Rezension von PharmaFocus America klassifiziert den pH-Wert und die Reaktionszeit der Abspaltung und Entschützung, HPLC-Lösungsmittelgradient und Flussrate, und SPPS-Kopplungseffizienz und Harzquellung als Hochrisikoparameter, die eine explizite Kontrolle erfordern, mit Design- und Kontrollräumen, die bis zum Ende der klinischen Entwicklung festgelegt sind (Qualität durch Design in Aktion, 2025-06-16).
Für Trinkgeld: Stellen Sie drei Fragen, bevor Sie einen Kapazitätsanspruch annehmen. Was ist der Reinigungszug?, einschließlich Säulenabmessungen und Gradientenfähigkeit? Wie groß ist die Kapazität der Gefriertrocknungsanlage?, in Regalfläche und Zyklen pro Woche? Und wie werden Fertigungsslots in der Vereinbarung definiert?, nach Kalenderfenster oder nach bestätigtem Kampagnenstart?
Analytische Tiefe: Das Release-Paket nach Bedarf
Fordern Sie die Methodenliste an, bevor Sie nach dem Preis fragen. Ein Anbieter, der seine chirale Methode benennen kann, Sein Gegenionentest und seine Endotoxinberechnung beschreiben ein Freisetzungspaket; Eine, die mit einem Reinheitsprozentsatz antwortet, beschreibt eine Broschüre.
Jedes analytische Verfahren hinter diesem Paket sollte gemäß validiert werden ICH Q2(R2), im März angenommen 2024, Dies legt den allgemeinen Rahmen für die Validierung fest, einschließlich spektroskopischer Methoden, und deckt das Änderungsmanagement nach der Genehmigung ab.
Endotoxin ist der Ort, an dem lose Sprache am schnellsten sichtbar wird. USP <85> legt keinen einzigen parenteralen Grenzwert fest: es ist der K/M-Endotoxingrenzwert, mit K = 5 USP-EU/kg für andere Routen als intrathekale und 0.2 USP-EU/kg für intrathekal, und M als die maximal empfohlene menschliche Dosis pro kg und Stunde. Ein Anbieter, der eine absolute EU/mg-Zahl ohne Dosisbasis angibt, hat die Berechnung nicht durchgeführt.
Sterilität folgt dem gleichen Muster. Die beiden USP-Sterilitätsmethoden sind Membranfiltration und Direktimpfung, beide erfordern eine 14-tägige Inkubation, mit flüssigem Thioglykolat-Medium bei 30-35 °C und Sojabohnen-Kasein-Verdauungsmedium bei 20-25 °C. Bestätigen Sie, welche Methode und für welche Stichprobengröße verwendet wird.
Die Kontrolle von Verunreinigungen ist das Kriterium, das die In-Prozess-Disziplin von der End-Only-Prüfung trennt. Die wichtigsten Peptidverunreinigungsklassen sind Löschsequenzen, unvollständige Entschützungsprodukte, übergekoppelte und Nebenreaktionsprodukte, Oxidationsprodukte, und Restreagenzien, Lösungsmittel und Gegenionen. In-Prozess-Analyse, UV-Überwachung zur Fmoc-Entfernung, Kaiser- oder Ninhydrin-Test zur Vollständigkeit der Kopplung, und HPLC/MS an rohem und gereinigtem Material, Fangen Sie diese ab, solange die Charge noch wiederherstellbar ist.
⚠️ Warnung: Ein hoher HPLC-Flächenanteil ist keine Identitätsbestätigung, und eine korrekte intakte Masse ist kein Maß für die Reinheit. ICH Q6A stellt fest, dass eine einzelne chromatographische Retentionszeit nicht ausreichend spezifisch ist, und Gegenionengehalt wie TFA, Acetat oder Chlorid erscheinen in einer HPLC-UV-Peptidreinheitszahl überhaupt nicht.
Die Schwellenwerte, die es wert sind, in Ihre Anforderungskarte aufgenommen zu werden, stammen aus dem 0.10% Und 0.5% Schwellenwerte für Verunreinigungen in der FDA 2021 Anleitung: Peptidbedingte Verunreinigungen bei 0.10% oder größer sollten identifiziert und charakterisiert werden, neue Verunreinigungen dazwischen 0.10% Und 0.5% Es ist eine Charakterisierung und Begründung erforderlich, einschließlich einer vergleichenden Bewertung des Immunogenitätsrisikos, und neue Verunreinigungen oben 0.5% von Arzneimittelsubstanzen sind für diesen ANDA-Signalweg nicht akzeptabel.
Verwenden Sie die folgende Tabelle als Checkliste, die Sie mit Ihrer Ausschreibung senden. Jede Zeile benennt einen Test, der Standard, auf dem es ruht, und das Artefakt, das der Verkäufer übergeben sollte, damit Sie den Anspruch überprüfen und nicht akzeptieren können.
|
Prüfen |
Standard oder Basis |
Vom Händler bereitgestelltes Artefakt |
|---|---|---|
|
Chirale Reinheit |
Validierte chirale Methode gemäß ICH Q2(R2) |
Repräsentatives Chromatogramm plus Validierungszusammenfassung |
|
Gegenidentität und Inhalt |
Dienstleistungen ICH Q6A specificity Synthetische Peptide Erwartungen |
Testmethode und Ergebnis für TFA, Acetat oder Chlorid |
|
Restlösungsmittel |
ICH Q3C limits |
Headspace-GC-Methode und Chargenergebnisse |
|
Endotoxin |
USP <85>, K/M-Berechnung |
LAL-Ergebnis mit der für M verwendeten Dosisbasis |
|
Sterilität |
USP <71>, Membranfiltration oder Direktimpfung |
Verfahren, Inkubationsbedingungen, 14-Tagesergebnis |
|
Peptidbedingte Verunreinigungen |
FDA 2021 Verunreinigungsschwellenwerte |
Verunreinigungstabelle mit Identifikations- und Charakterisierungsdaten |
|
Identität |
ICH Q6A |
Massenspektrum plus eine zweite orthogonale Identitätsmethode |
Behandeln Sie diese als Peptidanalyse- und Dokumentationsanforderungen, nicht als Wunschliste. Wenn ein Anbieter das Artefakt für eine Zeile nicht produzieren kann, Diese Zeile ist nicht bestätigt, und ungeprüfte analytische Tiefe ist die teuerste Lücke, die es später zu schließen gilt, weil es während der Einreichung und nicht während der Ausschreibung auftaucht.
Dokumentation und regulatorische Bereitschaft: Artefakte als Kontrollpunkte ablegen
Bei der Dokumentation verkürzt ein Peptid-CDMO-Partner entweder Ihren Einreichungszeitraum oder verlängert ihn stillschweigend. Bewerten Sie es als Ablageartefakte, nicht als Qualitätszertifikat.
Fordern Sie zunächst die Dokumentation der Analysemethode an, und vergleichen Sie es mit dem ICH Q2(R2) Validierungsrahmen: Spezifität, Genauigkeit, Präzision, Linearität, Reichweite, und Robustheit benötigen jeweils ein festgelegtes Ergebnis, kein Anspruch auf Einhaltung. Fragen Sie dann nach der Begründung für die Unreinheit. Die Verunreinigungsbegründungserwartung ist eine dokumentierte Begründung für jede spezifizierte und nicht spezifizierte Verunreinigung, an den Syntheseweg und an Daten zum erzwungenen Abbau gebunden. Ein Profil ohne Begründung für seine Grenzen ist ein Anmelderisiko, das Sie erben. Peptidproduktion
Lesen Sie Chargenaufzeichnungen durch die ALCOA-Datenintegritätslinse, die in den GXP-Datenintegritätsrichtlinien der MHRA dargelegt ist, Dann testen Sie es mit einer Frage: Wie wird eine Abweichung erfasst?, untersucht, und geschlossen? Die Antwort zeigt, ob es sich bei der Änderungshistorie um eine kontrollierte Aufzeichnung oder eine retrospektive Zusammenfassung handelt.
Nehmen Sie vier Punkte in die technische Vereinbarung auf: Chargenprotokolle, Begründung der Verunreinigung, Änderungsverlauf mit Gültigkeitsdaten, und die DMF- oder ASMF-Position. Fügen Sie die Auditlücke auf Lieferantenebene hinzu: Sponsoren prüfen das CDMO, nicht jedoch seine Input-Lieferanten, Die Vorlaufzeiten für die Endmontage der Ausrüstung werden unter angegeben 18-24 Monate (CDMO-Hub, Einblicke in die Peptidherstellung, Ausgabe 4, 2026).
Spezielle Änderungen ohne Verzögerungen bei der Übergabe
Jeder ausgelagerte Änderungsschritt ist eine Übergabe, und bei Übergaben gehen Zeitpläne verloren. Die Modifikationstypen, die am häufigsten die primäre Synthesestelle verlassen, sind die Lipidierung, PEGylierung, Konjugation, nicht-natürlicher und D-Aminosäure-Einbau, Zyklisierung, und Gegenionenaustausch.
Die Kosten einer ungeplanten Übergabe sind planerisch messbar. Die Qualifizierung eines neuen Peptid-API-Lieferanten wird in der Regel mit sechs bis zwölf Monaten veranschlagt, wobei der vollständige Second-Source-Pfad üblicherweise nach achtzehn bis vierundzwanzig Monaten angegeben wird (CDMO-Hub, „Sechs Fallstricke bei der Auswahl von Peptid-CDMOs.“,” abgerufen 2026-08-26). Hierbei handelt es sich um richtungsweisende Planungsbereiche von herstellernahen Fachverlagen, nicht geprüfte Zahlen, Behandeln Sie sie daher als Planungsannahme und nicht als Benchmark.
Ein untergeordneter Schritt kann auch auf einer anderen Route und einem anderen Kapazitätspool liegen als die Hauptkette, Das bedeutet, dass die Änderungswarteschlange nach dem Zeitplan einer anderen Person verschoben wird. Deshalb gehört die Frage der Modifikationsfähigkeit in die technische Bewertung: Ein integrierter Partner sollte interne Zyklen durchführen, PEGyliert, geheftet, konjugierte und ungewöhnliche Aminosäurefähigkeit (Neuland Labs, abgerufen 2026-07-16).
Eine praktische Möglichkeit zu bestätigen, dass die Unterstützung spezieller Peptidmodifikationen im selben System verbleibt, ist ein Verifizierungsworkflow und nicht ein Fähigkeitsanspruch. Bitten Sie den technischen Leiter des Sponsors, einen Änderungsschritt durchgängig zu verfolgen: welcher Änderungskontrolldatensatz ihn regelt, welche analytische Freigabespezifikation gilt, Wer unterschreibt die Abweichung?, und ob das Analysezertifikat nach demselben Qualitätssystem wie die Hauptkette ausgestellt wird. Wenn die Antworten über die Qualitätsabteilung eines Dritten laufen, Die Übergabe ist real, unabhängig davon, wie der Vorschlag sie beschreibt. MOL Changes ist ein Beispiel für eine Plattform, die Synthese und Änderung in einem einzigen, verantwortlichen Workflow abhält.
Der Vertragsprüfpunkt ergibt sich aus dieser Ablaufverfolgung. Benennen Sie die Änderungsschritte explizit in der Qualitätsvereinbarung, erfordern jeweils das gleiche Änderungskontroll- und Freigabesystem, und legen Sie eine Benachrichtigungspflicht fest, bevor ein Schritt auf eine andere Website verschoben wird.
Warnsignale und Deal-Breaker: Was sollte das Gespräch beenden?
Warnsignale sind nicht dasselbe wie fehlende Must-Haves. Ein fehlendes Muss ist eine Lücke, die Sie von einem Anbieter schließen lassen können; Eine rote Fahne ist ein Muster, das Ihnen sagt, dass der Anbieter anhand einer Broschüre und nicht anhand Ihrer Sequenz antwortet. Bewerten Sie die beiden Listen getrennt, Denn ein Kandidat kann jede Anforderung auf dem Papier erfüllen und trotzdem scheitern, weil die Antworten zustande gekommen sind.
Die beiden strukturellen Warnsignale betreffen beide Kapazitätsansprüche. Ein Anbieter, der Kapazität behauptet, ohne die Route zu benennen, auf die er sich bezieht, beschreibt eine allgemeine Fähigkeit, nicht dein Projekt, weil routenspezifische Kapazität nicht über Syntheserouten hinweg übertragen wird. Das Gleiche gilt für die Lücke zwischen Synthese und Reinigung: Synthesekapazität ist keine Reinigungskapazität, Die Anzahl der Reaktoren sagt Ihnen also nichts darüber, ob der Reinigungsstrang Ihre Last bewältigen kann.
Die verbleibenden Dealbreaker sind Dokumentationsfehler. Ein Freigabepaket, das sich auf das Aussehen und die Analyse beschränkt, hat keine Verunreinigungsgründe, und beim Einreichen ist die Schwelle unversöhnlich: neue Verunreinigungen oben 0.5% von Arzneimittelsubstanzen sind für diesen ANDA-Signalweg nicht akzeptabel. Weigerung, ein Änderungsprotokoll anzuzeigen, ein an Subunternehmer vergebener Änderungsschritt ohne benannten verantwortlichen Eigentümer, und Endotoxin- oder Sterilitätstests, die ohne die geltenden Grenzwerte oder Methoden beschrieben werden, gehören alle in dieselbe Liste. Dies gilt auch für alle Reinheitsansprüche, die sich ausschließlich auf HPLC-UV stützen, Deshalb sind Identität und Reinheit unterschiedliche Tests.
Bewerten Sie Kandidaten anhand Ihrer eigenen Anforderungen
Wandeln Sie die Anforderungskarte in eine gewichtete Matrix um, bevor Sie einen anderen Vorschlag lesen. Listen Sie jedes Kriterium aus Ihrer Eröffnungskarte auf, Weisen Sie ihm ein Gewicht zu, das sich summiert 100 über das ganze Set, Dann bewerten Sie jeden Kandidaten aus 1 Zu 5 auf dem Artefakt, das sie tatsächlich geliefert haben. Ein fehlendes Artefakt erhält null Punkte, keine neutrale Drei: Bei einem nicht zurückgegebenen Chromatogramm fehlen Beweise, kein Rundungsfehler.
Zwei Zeilen verdienen ihre eigenen Gewichtsspalten. Der erste Faktor sind die Gesamtengagementkosten, denn ein angegebener Preis ist nicht der Preis. Neuland schätzt, dass ein RFP-Preis möglicherweise nur repräsentativ ist 60 Zu 70 Prozent der tatsächlichen Engagementkosten nach Technologietransfer, analytische Entwicklung, Änderungsaufträge und Stabilitätsspeicher werden hinzugefügt, Hierbei handelt es sich eher um eine Schätzung eines einzelnen Unternehmens als um einen Branchen-Benchmark, Betrachten Sie es also als Aufforderung, Ihre eigenen Werbebuchungen zu erstellen. Das zweite ist die Slot-Sicherheit. Die US-Auslastungsschätzungen von PeptideStaff für Mitte 2026 gehen von einer US-amerikanischen Peptid-CDMO-Kapazitätsauslastung aus 78 Zu 85 Prozent, mit Phase 1 Versorgung in der Nähe 82 Prozent und Phase 2 Zu 3 nahe 78 Prozent bei Tier 1 CDMOs, und die kommerzielle Kapazität wird als knapp beschrieben; Der Analytiker hinter der Figur ist namentlich nicht bekannt, Bestätigen Sie daher direkt die aktuelle Verfügbarkeit, anstatt sich nur auf das Sortiment zu verlassen.
|
Kriterium |
Gewicht |
Kandidat A |
Kandidat B |
Kandidat C |
|---|---|---|---|---|
|
Sequenzklassenanpassung |
||||
|
Nachweis des Scale-up-Pfads |
||||
|
Vollständigkeit des Release-Pakets |
||||
|
Bereitschaft für regulatorische Artefakte |
||||
|
Änderungsschutz |
||||
|
Gesamtkosten für das Engagement |
||||
|
Slot-Sicherheit |
||||
|
Gewichtete Summe |
100 |
Bewerten Sie jede Zelle nur anhand der Dokumentation, die Ihnen vorliegt, und lassen Sie eine Zelle leer, anstatt zu raten. Die Matrix ist ein Vergleichstool, kein Urteil: Es zeigt Ihnen, wo sich zwei Kandidaten wirklich unterscheiden und wo der Unterschied nur darin besteht, wie gut sie auf die Ausschreibung geantwortet haben.
Nächste Schritte: Den Rahmen in ein technisches Gespräch verwandeln
Die Anforderungskarte, die Artefakt-Checkliste, und die bewertete Auswahlliste sind nur dann nützlich, wenn sie zu einer spezifischen Anfrage werden. Senden Sie dem in die engere Wahl gezogenen CDMO ein einzelnes Dokument, das Ihre Sequenzklasse paart, Maßstabsziel, und Modifikationsliste mit den genauen Artefakten, die Sie sehen müssen: Methodenpaket, analytische Dokumentation, und eine definierte Slot-Zusage. Diese Anfrage ist beantwortbar. Ein Deck mit allgemeinen Fähigkeiten ist es nicht.
Fragen Sie nach dem Methodenpaket und der analytischen Dokumentation, bevor Sie nach dem Preis fragen. Eine Preisgestaltung ohne eine Methode dahinter kann nicht zwischen den Kandidaten verglichen werden, und der Vergleich ist der springende Punkt des obigen Rahmenwerks. Um
Für ein fundiertes Gespür dafür, wie man einen Peptid-CDMO-Partner auswählt, Die Schlussbewegung ist auf jeder Skala gleich: Konvertieren Sie das Framework in ein technisches Gespräch, Dann lassen Sie die Artefakte entscheiden.
Notiz: MOL Changes ist ein Peptid-CDMO und könnte einer der Kandidaten sein, die Sie bewerten. Dieser Artikel dient der Aufklärung und empfiehlt keinen einzelnen Anbieter.
Leser sollten qualifizierte Regulierungs- und Qualitätsexperten konsultieren, bevor sie Entscheidungen zur Einreichung oder Beschaffung treffen.
Häufig gestellte Fragen
Wie lange dauert die Qualifizierung eines Peptid-CDMO-Partners??
Fachverlagsplanungsbereiche setzen eine Phase 1 Neues Programm beginnt um 9 Zu 15 Monate, aufwärts von 6 Zu 9 Monate in 2023, mit kommerzieller Fertigung oder Technologietransfer beginnt bei 12 Zu 18 Monate und ein vollständiger Zweitquellen-Qualifikationspfad, der häufig unter zitiert wird 18 Zu 24 Monate. Hierbei handelt es sich um Planungsspannen, die in Fachpublikationen gemeldet werden, nicht geprüfte Zahlen, Behandeln Sie sie also als richtungsweisend. Die praktische Auswirkung ist die 12- bis 18-monatige Verlobungsregel: Beginnen Sie mit der Qualifizierung, lange bevor Sie eine GMP-Synthese benötigen, nicht, nachdem Ihr klinischer Zeitplan bereits festgelegt ist.
Kann die angekündigte Kapazität eines CDMO für meine Sequenz genutzt werden??
Nicht standardmäßig. In den angekündigten Kapazitätszahlen wird selten angegeben, für welche Produktionsroute sie gebaut wurden, und routenspezifische Kapazität wird nicht zwischen Routen übertragen, Eine Schlagzeilennummer sagt Ihnen also wenig über Ihre Sequenz. Synthesekapazität ist auch keine Reinigungskapazität, Und an der Lücke zwischen Synthese und Reinigung brechen die meisten Annahmen. Zwei Fragen lösen das Problem: Für welche Strecke ist die angekündigte Kapazität vorgesehen?, und welche Reinigungs- und Gefriertrocknungskapazität damit einhergeht.
Was soll ich tun, wenn ein Änderungsschritt an Dritte vergeben werden muss??
Behandeln Sie den Unterauftrag als kontrollierte Übergabe und nicht als Ausnahme. Vier Kontrollpunkte machen es überschaubar: ein namentlich genannter verantwortlicher Eigentümer auf Seiten des Haupt-CDMO, das gleiche Änderungskontrollsystem für beide Parteien, ein definierter analytischer Freigabepunkt bei der Übergabe, und ein dokumentierter Transferplan mit Akzeptanzkriterien. Verzögerungen bei der Übergabe sind ein anerkanntes Risiko bei Programmen mit mehreren Standorten, Die veröffentlichten Zahlen zu ihrer Häufigkeit stammen jedoch aus einer einzigen Quelle und sollten nicht als Ausfallrate betrachtet werden.
Ist die günstigste RFP-Antwort die geringsten Gesamtkosten??
NEIN. Neuland schätzt, dass ein RFP-Preis möglicherweise nur repräsentativ ist 60 Zu 70% der tatsächlichen Engagementkosten nach dem Technologietransfer, analytische Entwicklung, Bestellungen ändern, und Stabilitätsspeicher kommen hinzu, und diese Zahl stammt von einem einzelnen Unternehmen und nicht von einer unabhängigen Benchmark. Bewerten Sie die Antworten in der Zeile „Gesamt-Engagement-Kosten“ Ihrer Matrix, nicht die angegebene Werbebuchung, und bitten Sie jeden Kandidaten, den Preis für den Umfang anzugeben, den Sie tatsächlich in Anspruch nehmen möchten.
Abschluss
Das Framework reduziert sich auf vier Schritte, die Sie bei jedem Kandidaten wiederverwenden können: Planen Sie Ihre eigenen Anforderungen, bevor Sie einen Anruf entgegennehmen, Fragen Sie eher nach Artefakten als nach Behauptungen, Erzielen Sie Warnsignale getrennt von Must-Haves, und tragen Sie die gesamten Engagementkosten in die Matrix ein, anstatt Schlagzeilenzitate zu vergleichen.
Der Marktkontext macht diese Disziplin lohnenswert. Mit Schätzungen zur US-Nutzung Mitte 2026 bei 78-85%, Die angekündigte Kapazität entspricht nicht der Kapazität, die Sie buchen können, und die Vorlaufzeiten gehen immer noch weit über den Punkt hinaus, an dem ein Programm einen Neustart verkraften kann. Ein Partner, der Ihnen den Syntheseweg zeigen kann, das Analysepaket, und die Änderungshistorie ist mehr wert als jemand, der Ihnen nur die Anzahl der Reaktoren zeigen kann.
Als die 2024-2026 Die Kapazität des Investitionszyklus kommt online durch 2027-2030, Der Unterschied verschiebt sich von der Person, die über Kapazitäten verfügt, hin zur Person, die diese dokumentieren kann. Das Gespräch, das Sie jetzt beginnen, umrahmt von Ihrer Anforderungskarte, ist diejenige, die immer noch nützlich sein wird, wenn sich die Angebotslage entspannt.