Mikä on AI-avusteinen peptiditutkimuksen hallintokehys??
Tekoälyavusteisen peptiditutkimuksen hallintokehys on joukko sääntöjä, levyjä, ja tarkastele portteja, jotka pitävät tekoälyn suunnitteleman suunnittelun jäljitettävinä nimettyyn ihmiseen, joka voi puolustaa sitä. Se sijaitsee laboratorion jo ylläpitämien laatujärjestelmien rinnalla, ei niiden yläpuolella, ja se on olemassa, koska neljä erilaista attribuutiojärjestelmää on nyt päällekkäin samassa työssä.
Nämä neljä järjestelmää vastaavat eri kysymyksiin, ja niitä hallitsevat eri viranomaiset. USPTO:n uudistetussa keksijöiden ohjeessa todetaan, että vain luonnolliset henkilöt voidaan nimetä oikein keksijiksi, ja kohtelee tekoälyjärjestelmiä ihmisten keksijöiden käyttäminä työkaluina saman laillisen standardin mukaisesti, joka koskee kaikkia muita keksintöjä. Säädösten määrittely toimii erillisellä tiellä: FDA:n osa 11 soveltamisala- ja soveltamisohjeet koskevat luotuja sähköisiä tietueita, muokattu, ylläpidetään, arkistoitu, haettu, tai lähetetty FDA:n määräysten kirjaamisvaatimuksen mukaisesti, ja nämä taustalla olevat vaatimukset toimivat predikaattisääntöinä.
|
Attribuutiojärjestelmä |
Mitä se päättää |
Kuka voi pitää sen |
Pystyykö AI pitämään sitä |
Tallenna todisteet, joita se tarvitsee |
|---|---|---|---|---|
|
Huoltajuus |
Kuka hallitsi materiaalia ja milloin |
Nimetty henkilö tai sivusto |
Ei |
Alkuperäketjun loki, tallennus- ja siirtomerkinnät |
|
Tekijyys |
Kuka kirjoitti perustelut ja analyysin |
Nimetty henkilö |
Ei |
Päivätyt merkinnät, kehote ja tulostietueet, allekirjoitus |
|
Keksikkyys |
Kuka keksi vaaditun keksinnön |
Vain luonnolliset henkilöt |
Hedelmäkirjat, panoskertomus |
|
|
Sääntelyn antaminen |
Kuka on tilivelvollinen virastolle |
Oikeushenkilö ja vastuuhenkilöt |
Ei |
Predikaattisääntötietueet, kirjausketju, sähköiset allekirjoitukset |
Sanasto täällä on epähohdokas, mutta kantava. ALCOA+ kuvaa levyn laatua: johtuu, luettavissa, samanaikainen, alkuperäinen, tarkka, plus täydellinen, johdonmukainen, kestävä, ja saatavilla. ELN on elektroninen laboratorion muistikirja; LIMS on laboratorion tiedonhallintajärjestelmä; ortogonaalinen menetelmä vahvistaa tuloksen kemiallisesti riippumattomalla periaatteella sen sijaan, että toistetaan sama mittaus.
Synteettiset peptidit c=”https://molchanges.com/wp-content/uploads/2026/09/pub_20260921_225551_664_f7182fac5c724f199d0c23c32516026d.png>
Kokeellinen tietueiden omistajuus ja tietojen eheys ovat kaikkien neljän järjestelmän risteyksessä, Tästä syystä kehys erottaa ne toisistaan ennen kuin se pyytää ketään muuttamaan työnkulkua. Yleinen väärinkäsitys on, että hallinto hidastaa tiedettä. Käytännössä se poistaa kiistanalaisen tuloksen jälkeiset jälleenrakennustyöt, ja se jälleenrakennus on hidas osa.
Miksi tekoälyavusteisella peptiditutkimuksen hallinnolla on nyt merkitystä
Generatiivinen tekoäly on siirtynyt kemian uutuudesta tuotantoon, ja patenttipöytäkirja osoittaa sen. WIPO:n heinäkuu 2026 GenAI-patenttipäivitys laskee noin 14,000 generatiiviset AI-patenttiperheet 2023 ja enemmän kuin 37,800 sisään 2025. WIPO:n GenAI-patenttianalytiikka laita 2024 kuva at 18,862 ja 2025 kuva at 37,808, joten hakemukset noin kaksinkertaistuivat yhdessä vuodessa.
Säätäjät muuttivat samaan aikaan. The 2025 USPTO:n inventointiohjeiden tarkistus kumoaa helmikuun 2024 Tekoälyn keksijöiden opastus kokonaisuudessaan ja toteuttaa Executive Orderin 14179.
Tämän huomiotta jättämisen seuraus on konkreettinen. Keskusteluketjusta ja nimeämättömästä määrästä koottu kokeellinen tietue ei voi tukea keksinnöllistä väitettä, toistettavuusväite tai turvallisuusväite. Tässä AI-avusteinen peptidisuunnitteludokumentaatio lakkaa olemasta paperityötä ja siitä tulee itse omaisuus.
Pillerit 1: Ohjeiden dokumentointi ja suunnittelun perustelut
Kehotteiden ja suunnittelun perusteiden dokumentointi tarkoittaa tekoälyn vuorovaikutuksen ja sitä seuranneen ihmisen harkinnan tallentamista yhdeksi linkitetyksi tietueeksi, ei kahta erillistä esinettä. Pelkkä kehotus ei todista mitään: se näyttää mitä malli palautti, ei miksi tiedemies esitti yhden ehdokkaan ja hylkäsi loput.
Alla oleva kenttäluettelo on yleinen käytäntö ohjelmistotoimittajan kehotteen hallintatyökaluista. Vain tietueattribuutit on maadoitettu sääntelyklusteriin. Toimivassa lokimerkinnässä on mallin nimi ja versio, kehoteteksti lähetettynä, parametrit ja siemen, aikaleima, operaattori, ehdokassarja palasi, ja kirjallinen perustelu jokaiselle hyväksymis- tai hylkäämispäätökselle. Jokainen kenttä kartoitetaan sitten elektroniseen laboratorion muistikirjaan (ELN) sen tulee olla mukana, joten suunnittelutietue ja kokeellinen tietue pysyvät yhdistettyinä.
Tällä kartoituksella on merkitystä, koska sääntelyviranomaiset lukevat sääntöjä. FDA tulkitsee osan 11 kapeasti: se koskee predikaattisääntöjen edellyttämiä tietueita, joita säilytetään sähköisesti paperin sijasta, tai säilytetään sähköisesti paperin lisäksi ja luotetaan säänneltyjen toimintojen suorittamiseen (FDA, Osa 11 soveltamisala ja sovellus, sivu ajan tasalla 2018-08-24). The MHRA:n GxP-tietojen eheysohjeet tarjoaa attribuutit, jotka tekevät tällaisesta tietueesta puolustettavan: ALCOA+ (Tunnustettava, luettavissa, Samanaikainen, Alkuperäinen, Tarkka, plus Valmis, Johdonmukainen, Kestävä, Saatavilla), ja jäljitysketju, joka on määritelty metatiedoksi, joka mahdollistaa tietueen historian rekonstruoinnin, mukaan lukien kuka, mitä, milloin ja miksi.
Vikatila on tuttu. Suunnitteluperusteita, jotka elävät vain chat-säikeessä, ei voida rekonstruoida, kun keksinnöstä kiistetään, koska ihmisen panos on näkymätön. Kuinka paljon kehoteketjusta säilytät vaa'at ohjelmavaiheen kanssa: tutkimustason työ voi säilyttää lopullisen kehotteen ja perustelun, kun taas GMP-sidottu materiaali tarvitsee koko ketjun, mukaan lukien hylätyt ehdokkaat.
Pillerit 2: Ihmisten tarkasteluportit tekoälyavusteiseen tutkimukseen
Tarkasteluportti on päätöspiste, jossa on nimetty omistaja, määritelty hylkäyskriteeri ja valitusreitti. Se ei ole kokous, jossa luonnoksesta keskustellaan ja sitä viedään sitten hiljaa eteenpäin.
Erotuksella on merkitystä, koska vastuukysymys on jo ratkaistu laissa. USPTO:n kanta on, että tekoälyjärjestelmät ovat ihmisten käyttämiä työkaluja, ja USPTO:n AI-keksintöjä koskevat usein kysytyt kysymykset vahvistaa, että analyysi keskittyy edelleen ihmisen panokseen: ohje "ei luo tiukennettua standardia keksinnölle" eikä lisää erillistä tekoälyn paljastamisvelvollisuutta olemassa olevien sääntöjen lisäksi (USPTO, 2025-01-14). Mitä tahansa mallia ehdotetaankaan, henkilö omistaa päätöksen.
Palvelut Käytännössä omistusoikeus on neljällä portilla.
|
Portti |
Arvioijan pätevyys |
Ilmoittautumisoikeus |
Hylkäämiskriteerit |
Eskalaatiopolku |
|---|---|---|---|---|
|
Ehdokkaan eteneminen |
Aluetutkija, joka tuntee kohteen ja tunnetun tekniikan |
Päätutkija tai projektin johtaja |
Perustelut eivät ole toistettavissa kehotteen lokista; ehdotetulle muutokselle ei ole ortogonaalista perustetta |
Ohjelman johtaja, kehotteen lokiliitteenä |
|
Sitoutuminen märkälaboratorioon |
Kemisti tai prosessin omistaja, joka suorittaa työn tai teettää työn |
Laboratorion johtaja |
Reitti ei ole toteutettavissa vaaditussa mittakaavassa; reagenssin tai laitteiston rajoituksia ei ole ratkaistu |
Päällikkö R&D |
|
Analyyttinen julkaisu |
Analyytikko pätevä Kauppa tietty menetelmä |
QC johto |
Identiteetti- tai puhtaustiedot epätäydelliset aiottua käyttöä varten |
Laatupäällikkö |
|
Turvallisuuden kannalta tärkeä epäpuhtauksien käsittely |
Toksikologi tai pätevä turvallisuustarkastaja |
Laatupäällikkö, tai pätevä henkilö, jos materiaali on GMP-sidottu |
Epäpuhtaudet yli käyttötarkoitukseen asetetun rajan, ilman perusteltua valvontaa |
Laatupäällikkö ja sääntelyasiat yhdessä |
Kuka voi allekirjoittaa muutokset materiaalin tilaan. Tutkimusluokan reagenssi voidaan vapauttaa pätevän analyytikon arvioinnin perusteella. GMP-sidottu materiaali ei voi: julkaisu edellyttää nimettyä pätevää henkilöä sovellettavan laatujärjestelmän mukaisesti, eikä mikään AI-tuloste korvaa tätä allekirjoitusta.
Key Takeaway: Tarkastusportti ilman nimettyä kirjautumisvaltuutusta ja määriteltyä hylkäyskriteeriä ei ole kontrolli, se on kokous.
Vikatila on hiljainen. Portti on olemassa paperilla, keskustelu tapahtuu, ja tekoälyn laatima ehdokas astuu synteesiin ilman, että kukaan ole vastuussa päätöksestä. Kun ennätystä myöhemmin kyseenalaistetaan, polku näyttää keskustelun, ei hyväksyntää.
Pillerit 3: Kokeellinen tietueiden omistusoikeus ja tietojen eheys
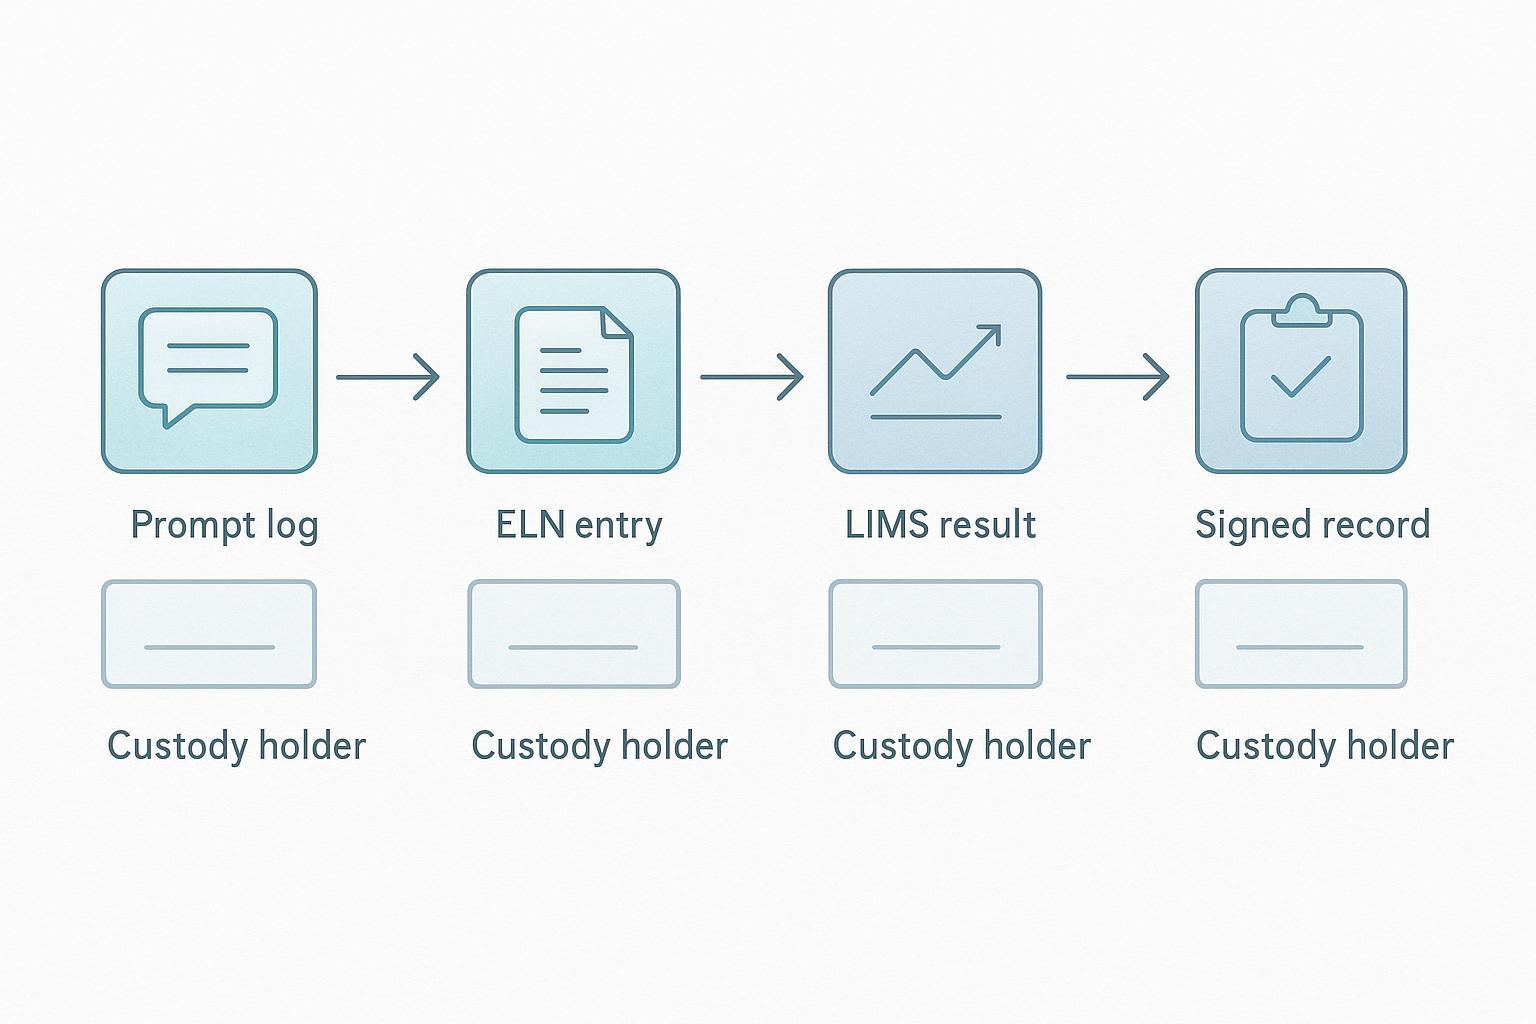
Omistajuus on neljä kysymystä, ei yksi. Huoltaja kysyy, kuka ennätyksen fyysisesti omistaa; kirjoittaja kysyy, kuka sen on kirjoittanut; keksijä kysyy, kuka on edistänyt keksintöä; Regulatory Attribution kysyy, kuka on vastuussa tarkastajalle. Useimmissa tekoälyavusteisissa ohjelmissa ne laskeutuvat neljälle eri ihmiselle, ja ennätyksen on tyydytettävä kaikki neljä kerralla.
MHRA:n GxP-tietojen eheysohjeet määrittelevät ALCOA+:n yhdeksäksi attribuutiksi: Tunnustettava, luettavissa, Samanaikainen, Alkuperäinen, Tarkka, plus Valmis, Johdonmukainen, Kestävä ja saatavilla. Samat ohjeet käsittelevät kirjausketjua metatietona, joka tallentaa kuka, mitä, milloin ja miksi, jokainen muutos päivätty, syynä ja perusteltuna. FDA:n CGMP-määritelmä on sanamuodoltaan kapeampi ja vaikutukseltaan identtinen: turvallinen, tietokoneella luotuja, aikaleimattu tietue, joka mahdollistaa tapahtumien kulun rekonstruoinnin.
Laajuus on se, missä joukkueet lukevat säännöt väärin. FDA:n osa 11 soveltamisala- ja soveltamisohje liittää asetuksen luotuihin tietueisiin, muokattu, ylläpidetään, arkistoitu, haettu tai lähetetty FDA:n määräysten tietuevaatimuksen mukaisesti, ja FDA:n kapea tulkinta osan 11 soveltamisalasta tarkoittaa, että paperia vastaavat velvoitteet noudattavat predikaattisääntöä, ei ohjelmistoa.
Vikatila on pirstoutuminen. Raakadata, välitiedostot, analyysiskriptit ja mallitulosteet sijaitsevat neljässä paikassa, joten mikään yksittäinen tietue ei rekonstruoi juoksua eikä kukaan voi sanoa, kuka allekirjoitti. Säilytys- ja kirjausketjun tarkistusvelvollisuudet skaalautuvat sitten ohjelmavaiheen mukaan: tutkimustason tietue sietää kevyempää arvostelua kuin GMP-sidottu.
Pillerit 4: Peptidi-identiteetin vahvistaminen
Mikään yksittäinen analyyttinen menetelmä ei vahvista peptidin identiteettiä. Ortogonaalinen vahvistus, tarkoittaa kahta tai useampaa menetelmää, jotka perustuvat erilaisiin fysikaalisiin tai kemiallisiin periaatteisiin, mikä muuttaa uskottavan tuloksen puolustettavaksi identiteettitietueeksi peptidin identiteetin puhtauden ja epäpuhtauksien vahvistukselle.
Massaspektrometria MS-MS-fragmentoinnilla määrittää molekyylimassan ja, fragmentti-ionien kautta, aminohapposekvenssi. Se ei voi kertoa, onko materiaali oikea diastereomeeri, eikä se erota sekvenssiä läheisesti sukua olevasta deleetioanalogista, joka fragmentoituu samalla tavalla. Aminohappoanalyysi määrittää koostumussuhteen hydrolyysin jälkeen, joka sieppaa korvaukset ja katkaisut, jotka massa yksin voi jättää huomiotta, mutta se tuhoaa sekvenssijärjestysinformaation eikä kerro mitään kiraalisuudesta. Kromatografinen retentio vertailustandardia vastaan osoittaa, että materiaali käyttäytyy määritellyissä olosuhteissa identtisesti karakterisoidun erän kanssa, joka on vahva samankaltaisuuslausunto pikemminkin kuin rakenteellinen.
Juokse yhdessä, kolme menetelmää peittävät toistensa kuolleet kulmat. Juokse yksin, jokainen jättää aukon, jonka arvioija tai sääntelijä löytää. Alla oleva menetelmätaulukko esittää, mitä kukin tekniikka määrittää, mitä se ei voi vahvistaa, ja ohjelmavaihe, jossa siitä tulee pakollinen.
|
Ortogonaalinen identiteettimenetelmä |
Mitä se vahvistaa |
Mitä se ei voi vahvistaa |
Pakollinen klo |
|---|---|---|---|
|
Massaspektrometria MS-MS-fragmentoinnilla |
Molekyylimassa ja fragmenteista johdettu sekvenssi |
Diastereomeeri-identiteetti; eroa joistakin läheisesti liittyvistä analogeista |
Tutkimusarvosta eteenpäin |
|
Aminohappoanalyysi |
Koostumussuhde hydrolyysin jälkeen |
Järjestysjärjestys; kiraalisuus |
Tutkimusarvosta eteenpäin |
|
Kromatografinen retentio vs. viitestandardi |
Käyttäytymisidentiteetti karakterisoidulle erälle |
Rakenteellinen identiteetti |
Tutkimusarvosta eteenpäin |
Odotukset näiden menetelmien validoinnista ovat paikallaan I Q2(R2), analyyttisten menettelyjen validointiohjeen nykyinen tarkistus, joka hyväksyttiin Step 4 ja se on saanut lainvoiman EU:ssa 14 kesäkuuta 2024, korvaa Q2(R1) / 1995. EMA:n ICH Q2(R2) ohjesivulla on kirjattu voimaantulopäivä. Q2(R2) kattaa validointitestit ja terminologian päästö- ja stabiiliustestauksessa käytetyille menettelyille, ja sitä voidaan soveltaa muihin valvontastrategian menettelyihin riskiperusteisesti. Instrumentin soveltuvuus on erillinen velvoite: USP <1058> analyyttisten instrumenttien pätevyydestä vaatii dokumentoitua näyttöä siitä, että instrumentti soveltuu aiottuun tarkoitukseen koko suunnittelun ajan, asennus, toiminnallinen ja suorituskykyinen pätevyys.
Vikatila on erityinen ja yleinen. Identiteettitietueeksi tallennetaan toimittajan varmenne tai mallin luoma identiteettiyhteenveto, ilman ortogonaalista vahvistusta eikä sen takana ole instrumenttien pätevyyttä. Tietue vahvistaa sitten identiteetin, jota kukaan ei voi rekonstruoida ensisijaisista tiedoista.
Tutkimustason ja GMP:n välinen ero on aste- ja todistekysymys. Tutkimustason työ voi kohtuudella nojautua yhteen ensisijaiseen menetelmään toisella varmistustekniikalla, jos materiaalin käyttö oikeuttaa sen. GMP-sidottu materiaali nostaa rimaa: koko ortogonaalinen joukko, jokainen menetelmä validoitu Q2:ssa(R2), ja jokainen instrumentti, jolla on voimassa oleva USP:n pätevyystietue <1058>.
Pillerit 5: Puhtauden ja turvallisuuden kannalta merkityksellinen epäpuhtauksien profilointi
HPLC:n pinta-alaprosenttiluku ei ole puhtausspesifikaatio. Se raportoi UV-säteilyä absorboivan signaalin osuuden klo 214 tai 220 nm, joten se ei näe trifluoriasetaattivastaionia, liuotinjäämät, alkuaineepäpuhtaudet, tai peptidin rinnalla olevaa vettä. Määritys, vastaionipitoisuus ja kosteus on laskettava yhdessä ennen kuin mikään puhtausluku merkitsee mitään.
Tutut kynnykset ovat sopimus, ei farmakopean sääntöä. Toimittajat ja alan käytäntö tarjoavat yleensä ≥95 % tutkimuslaatuista materiaalia ja ≥98 %–99 % lääkelaatua, but no compendial chapter fixes those numbers as a pass criterion for a peptide. Treat them as purchasing shorthand and define your own specification against the intended use.
What separates research-grade from GMP-bound material is not the headline percentage but which impurity classes must be quantified rather than merely observed. A research reagent can tolerate a reported counterion and an unspecified solvent profile. A GMP-bound batch cannot: safety-relevant impurities peptide work requires each class to be named, measured against a limit, and dispositioned on the record.
The classes to name and disposition are residual solvents, alkuaineepäpuhtaudet, trifluoroacetate counterion carryover, deletion and truncation sequences from incomplete coupling, and endotoxin where the route demands it. For parenterals, USP <85>, bakteerien endotoksiinitesti, sets the limit from the maximum human dose per kilogram per hour using the formula K/M, kanssa K = 5 EU/kg/h for most routes and 0.2 EU/kg/h for intrathecal administration (USP <85>). Where sterility is claimed, USP <71> sterility testing requires 14-day incubation in Fluid Thioglycollate Medium and Soybean–Casein Digest Medium, with no growth for a pass (FDA pyrogen and endotoxin testing Q&A).
Automation does not remove this burden. A 2025 review of LLMs in organic synthesis records IBM RoboRXN+ completing a 12-step synthesis of a nonribosomal peptide at 92% puhtaus, and MoleculeX reporting kinase-inhibitor route planning cut from weeks to hours at 70% tuotto (Tharwani et al., 2025). Both figures are area-percent or isolated-yield outcomes. Neither tells you what else is in the vial.
That gap is the failure mode. A 24-mer with a TFA counterion gets carried into a cell assay on the strength of an area-percent number alone, and the assay reads the counterion as much as the peptide. Peptide identity, purity and impurity confirmation are three separate determinations, and only the third one tells you whether the material is fit for the experiment you are about to run.
Pillerit 6: Toimintatiedot ja turvallisuuteen liittyvät epäpuhtaudet kontekstissa
An activity value means little on its own. A single unreplicated result is a data point, ei todisteita, and the reproducibility literature shows why: sisään Baker’s 2016 Nature reproducibility survey, enemmän kuin 70% / 1,576 surveyed researchers reported failing at least once to reproduce another scientist’s experiment. That figure is self-reported, not a measured replication rate, but it establishes the practical point. Activity data earn their weight through repetition and through traceability to the material they were generated against.
That traceability is what links activity results to safety-relevant impurities in a peptide program. Every activity value should carry the lot identifier, the purity profile, and the impurity disposition it was measured against, so that a later finding can be traced back to every result it may invalidate. Orthogonal confirmation of peptide identity belongs in the same record, because an activity readout from a misidentified lot is not recoverable after the fact.
The research-grade versus GMP-bound distinction changes both the replication requirement and the threshold at which an impurity finding triggers a re-test. Where a research-grade reagent may tolerate a single determination, a GMP-bound material requires the stricter route-dependent limits described in USP <85>, bakteerien endotoksiinitesti, and any impurity finding above threshold forces affected results back into question.
The failure mode is blunt. An activity result that cannot be tied to the lot it came from leaves no way to scope the damage when a safety-relevant impurity surfaces later, and the whole dataset is discarded rather than selectively re-tested.
Edistynyt: Todistustaakan skaalaaminen ohjelmavaiheeseen
If your team already runs an AI-assisted workflow, the insight that matters is this: the AI-assisted peptide research governance framework is not applied uniformly. It scales with patient-safety and quality impact, so a research-grade program that adopts the full GMP-bound package will over-document and stall, while a program heading toward a regulatory submission that adopts the research-grade package will under-document and lose the record.
The scaling rule is simple. Match the evidence burden to the stage: research-grade work needs prompt logs, design rationale, and rejected-candidate retention; development work adds qualified instruments and validated methods; GMP-bound work adds full release and stability testing. The trigger that moves a program up a tier is a regulatory commitment, not a calendar date. I Q2(R2), analyyttisten menettelyjen validointiohjeen nykyinen tarkistus, explicitly allows its validation tests and terminology to be applied to other procedures on a risk-based basis, which is the same logic that should govern your documentation depth. USP <1058> on analytical instrument qualification applies the same lifecycle thinking to instruments.
Honestly, this framework is heavier than a pure discovery program needs. Do not scale down two things, vaikka.
Vihjeille: Never scale down human sign-off authority or rejected-candidate retention. Neither can be reconstructed after the fact, and both are the elements regulators and reviewers ask for first.
Hylättyjen ehdokkaiden säilyttäminen ja negatiiviset tulokset
A rejected candidate is evidence, not housekeeping. The design that lost, the reason it lost, the prompt and model version that produced it, and the reviewer who turned it down together show the human judgment that selected the winner. Strip those out and the record proves an output existed, but not that a person chose it. That gap is exactly where the question of who owns the experimental record becomes hard to answer.
The retention rule scales with program stage. Research-grade work can keep rejected candidates in an archive with a defined retention period, as long as the rejection rationale stays retrievable. A GMP-bound program should hold them in the controlled record itself, because the selection decision is part of the batch history a reviewer will later reconstruct.
The failure mode is common and quiet: only the winning design survives, so the record reads as if the sequence arrived fully formed. The USPTO’s revised inventorship guidance states that only natural persons may be named inventors, and its AI-inventorship FAQs confirm the analysis turns on human contribution rather than a heightened standard. Rejected candidates are often the clearest proof of that contribution.
Työkalut ja tallennusrakenteet
Three record structures matter before any software decision: the controlled record system, the prompt and model metadata layer, and the analytical data system. An electronic laboratory notebook (ELN) or laboratory information management system (LIMS) is the controlled record system, and it must carry an audit trail that records who changed what and when. That audit trail is metadata, not a narrative field, and the MHRA’s GxP data-integrity guidance frames it through the nine ALCOA+ attributes: johtuu, luettavissa, samanaikainen, alkuperäinen, tarkka, täydellinen, johdonmukainen, kestävä, ja saatavilla. The prompt and model metadata layer is the addition most teams still lack, and it must capture the model version, the prompt text, and the human who accepted the output. The analytical data system holds raw instrument files, and it must preserve them unaltered alongside the processed result. Experimental record ownership and data integrity depend on all three connecting, and on one thing none of them supplies: a named sign-off authority. FDA’s narrow reading of Part 11’s scope makes clear that a validated system is not the same as an accountable person.
|
Luokka |
Required capability Noin |
Typical owner |
Usually already present? |
|---|---|---|---|
|
Controlled record system (ELN/LIMS) |
Audit trail, version history, e-signature |
Quality or data-integrity lead |
Kyllä, in a regulated stack |
|
Prompt and model metadata layer |
Model version, prompt text, acceptance record |
Research lead or informatics |
Rarely; usually an addition Peptidin tuotanto |
|
Analytical data system |
Raw file retention, unaltered originals |
Analytical or QC lead |
Partly; raw-file retention often needs work |
MOL Changes supports analytical verification and lot traceability as a peptide partner. This is a commercial interest, disclosed here rather than presented as a performance claim.
Aloitus
Open the most recent AI-assisted design decision in your program and try to reconstruct it from the record alone: the prompt as it was written, the model and version that produced the output, and the human rationale for accepting or rejecting it. If any of those three is missing, you have found your first gap, and you found it in five minutes without a meeting.
Seuraavaksi, name the sign-off authority for the gate ahead and write the rejection criterion down before the work reaches them. A gate with no named owner and no written criterion is a rubber stamp, and the MHRA’s GxP data-integrity guidance is explicit that attributable, contemporaneous records are the baseline, not an aspiration (MHRA GxP Data Integrity Guidance and Definitions, 2018). The same logic runs through inventorship: the USPTO’s revised inventorship guidance confirms that only natural persons may be named inventors, which means an AI system cannot hold the accountability your record implies (USPTO Revised Inventorship Guidance, 2024).
Then pick one pillar and adopt it end to end before adding a second. Prompt traceability is usually the cheapest place to start.
First action: Before you leave this page, open one AI-assisted design decision and check three things: is the prompt recoverable, is the model version recorded, and is the human rationale written down?
The common hesitation is that retrofitting documentation into an existing ELN workflow will disrupt the bench. Starting with a single pillar is how you avoid that: one change, applied completely, tells you what the workflow will tolerate before you commit the program to it.
MOL Changes tarjoaa räätälöityjä peptidisynteesi- ja analyyttisiä palveluita, joten meillä on kaupallinen kiinnostus tähän aiheeseen. If it would help to see how the record structure looks in practice, you can review the documentation model or open a technical discussion with our analytical team.
Usein kysytyt kysymykset
Mikä on AI-avusteinen peptiditutkimuksen hallintokehys??
It is the set of record structures, review gates and sign-off authorities that keep a qualified human accountable for every controlled decision in an AI-assisted peptide workflow. It sits alongside the data-integrity and quality systems a laboratory already runs rather than replacing them, and it does not create a new regulatory regime. The definition section above sets out how the framework maps onto ALCOA+ and 21 CFR osa 11.
Kuka omistaa kokeellisen tietueen, kun tekoälytyökalu laati suunnittelun?
Huoltajuus, tekijä, inventorship and regulatory attribution are four separate questions held by four different parties, and none of them is held by the AI system. Custody decides who can alter the record and when; authorship decides who signed the rationale; inventorship decides who is named on a filing; attribution decides who answers to an inspector. The distinctions table in the definition section assigns each one.
Vaikuttaako tekoälyn käyttäminen peptidin suunnitteluun siihen, kuka voidaan nimetä keksijäksi?
No separate legal standard exists for AI-assisted inventions, and only natural persons may be named as inventors. The assessment turns on the human contribution to the claimed subject matter, so a designer who set the constraints, selected the candidate and verified the result is assessed the same way as one working without a model. No heightened standard and no new AI-disclosure duty is created; the USPTO rows in the definition section carry the specifics.
Mitä kehotteen lokin tulee sisältää ennen kuin malli tulee ELN:ään?
Model name and version, prompt text, parameters, timestamp and the identity of the person who accepted the output. Without the version and the acceptance record, a reviewer cannot reconstruct why a candidate was carried forward, which is the failure mode Pillar 1 osoitteita.
Is a vendor’s purity certificate sufficient for a GMP-bound material?
Ei. A certificate establishes what the vendor measured on its own sample; it does not establish identity, and it does not profile safety-relevant impurities the vendor’s method was never designed to see. A 24-mer with a TFA counterion carried into a cell assay is the standard illustration: the counterion and any deletion sequences sit outside a purity percentage. Pillerit 4 and Pillar 5 cover orthogonal confirmation and impurity profiling.
Kuinka kauan hylättyjä ehdokkaita on säilytettävä?
Retention follows program stage, and two elements are not retrofittable: the prompt and design rationale, and the identity of the person who accepted the output. A research-grade program can keep rejected candidates in a research archive with the rationale attached; a GMP-bound material needs them inside the controlled record. The scaling section sets out where the line falls.
Voimmeko arkistoida hylätyt ehdokkaat sen sijaan, että säilyttäisimme ne valvotussa rekisterissä?
For a research-grade program, kyllä, provided the rationale and the accepting reviewer travel with the candidate. The failure mode is an archive that holds the structure but not the reason it was rejected, because the next program repeats the same synthesis.
Johtopäätös
The AI-assisted peptide research governance framework does not settle who owns the experimental record. It makes the human contribution visible enough that the question can be answered at all. Every pillar in this guide serves that single end: documenting prompts and design rationale so the reasoning behind a molecule survives the session that produced it, human review gates that place a named person between a model’s output and the bench, experimental record ownership and data integrity rules that keep the chain unbroken from request to result, peptide identity purity and impurity confirmation backed by orthogonal methods, and activity data read alongside the impurities that could explain it. None of this is new law. The USPTO’s revised inventorship guidance still reserves inventorship to natural persons, and the USPTO’s position that AI systems are tools used by human inventors applies no separate legal standard to them. What moves is the tooling around that stable baseline, which is why the record, not the model, is the asset worth protecting.
Tietojen paljastaminen: MOL Changes tarjoaa räätälöityjä peptidisynteesi- ja analyyttisiä palveluita, so we have a commercial interest in how documentation expectations develop. If you want to see how these pillars translate into practice, review the documentation model or open a technical discussion with the analytical team.