El marco de gestión de datos de péptidos: Lo que tiene para sobrevivir
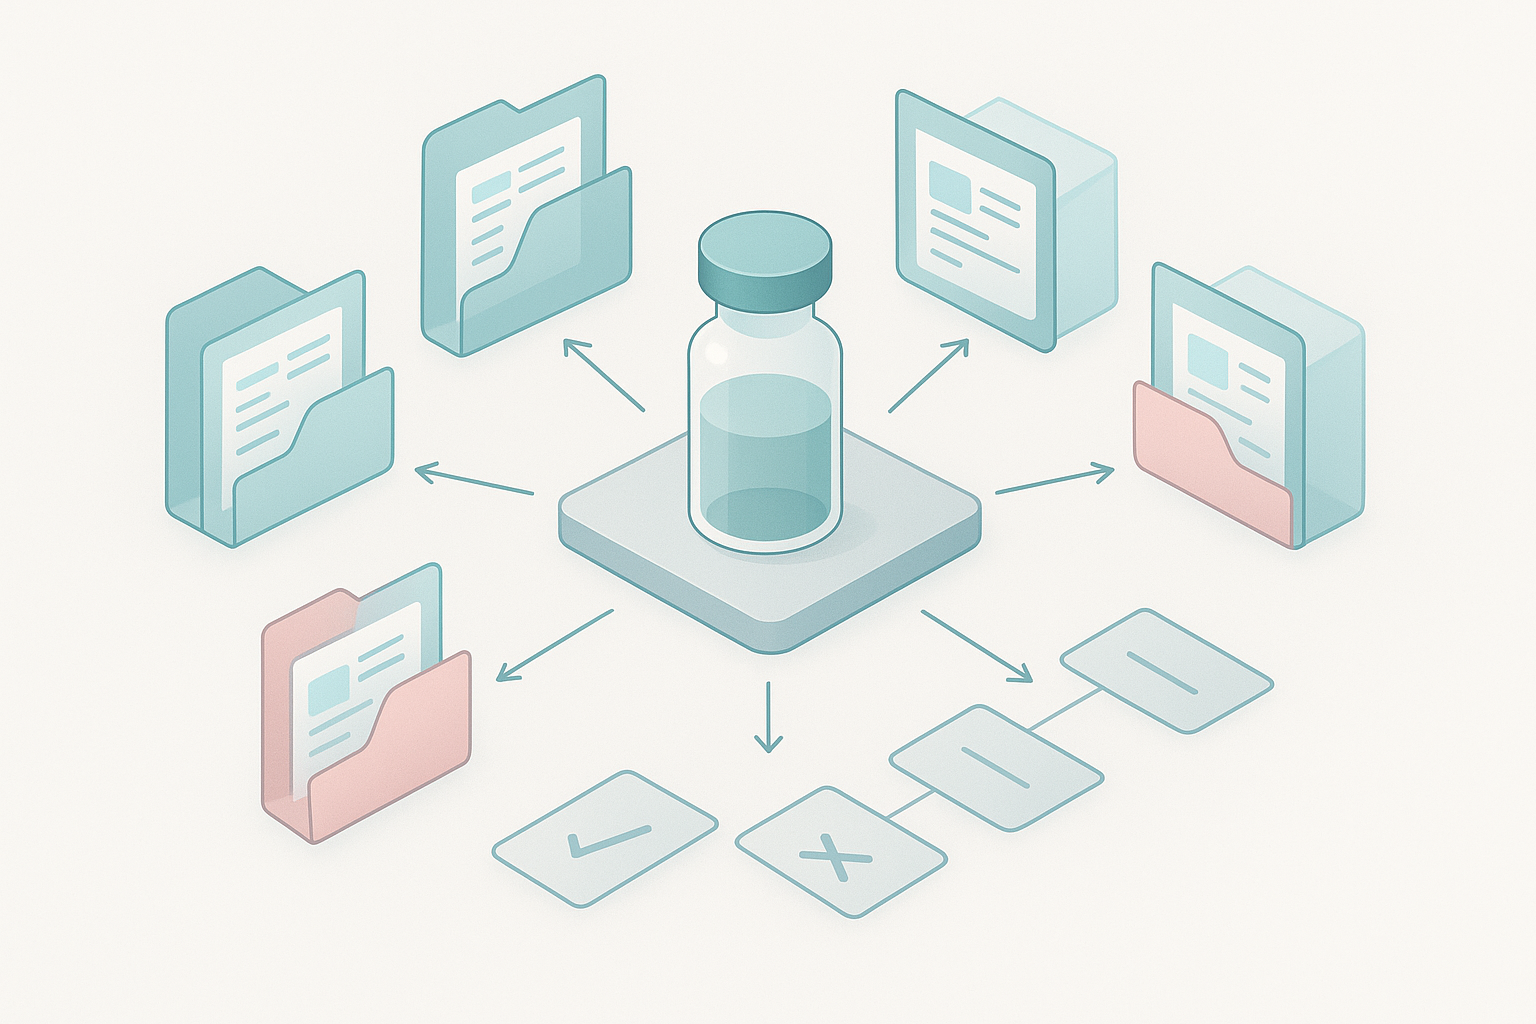
Un marco de gestión de datos de péptidos es un modelo de documentación que mantiene seis capas de registros bajo un ID de lote persistente., desde la recepción de la materia prima hasta la síntesis, modificación, purificación, espectrometría de masas, y pruebas de lanzamiento. Su propósito es estrecho: hacer tres decisiones defendibles, liberar, cuarentena, o volver a probar, usando registros que un auditor puede seguir sin preguntarle qué sucedió.
La prueba de diseño es Definiciones de ALCOA+ de MHRA: nueve atributos (atribuible, legible, contemporáneo, original, preciso, completo, coherente, duradero, disponible) aplicado a datos sin procesar, metadatos, pasos de procesamiento, y pistas de auditoría, no solo la salida impresa. El archivo sin formato generado por el instrumento es el registro original..
La segunda prueba es el alcance.. La FDA interpreta la parte 11 estrechamente: Se aplica cuando los registros requeridos según las reglas subyacentes se mantienen electrónicamente en lugar de papel.. Una impresión en la que usted confía generalmente no la activa, es por eso que el marco tiene que sobrevivir tanto.
El mecanismo que hace que una llamada de liberación sea auditable es la cadena de medición → interpretación → liberación-decisión: datos sin procesar, datos procesados, y los datos de decisión se mantienen separados, tipos de registros vinculados.
[DIAGRAMA: Un ID de lote en el centro con seis capas de registros que se ramifican desde él. (recibo, síntesis, modificación, purificación, espectrometría de masas, resultados de la prueba) y tres resultados de decisión en la base (liberar, cuarentena, volver a probar)]
⚠️ Advertencia: Este marco es un modelo de documentación., No es una presentación reglamentaria ni un sustituto de los SOP validados de su sitio.. Aplíquelo a su propio sistema de calidad y confirme los requisitos con su función de asuntos regulatorios..
El modelo de datos mínimo viable: Un ID de lote, Enlaces entre padres e hijos, Metadatos requeridos
Un marco de gestión de datos de péptidos es tan fuerte como su vínculo más débil con una única identificación de lote.. Si algún artefacto, si un cromatograma, un espectro de masas, o un formulario de autorización firmado, no se puede rastrear hasta un lote y sus relaciones padre-hijo, el marco falla en la primera auditoría.
El modelo mínimo viable se basa en tres elementos: un ID de lote por material, Vínculos explícitos entre padres e hijos entre un lote y cualquier lote derivado de él., y un bloque de metadatos requerido adjunto a cada registro. Ese bloque debe llevar el ID del lote., ID del lote principal, material, versión del método, instrumento, operador, marca de tiempo, y suma de control. La suma de verificación es importante porque demuestra que un archivo no ha cambiado desde que fue escrito., cual es la diferencia entre un expediente y un reclamo.
Servicios La evidencia a nivel de campo de esto proviene de lo que conserva un registro de EM defendible.. Según el Notas de la mesa redonda de especificaciones de masas de CAASS sobre las mejores prácticas para informar datos de MS en presentaciones regulatorias, un registro completo debe contener el archivo del proveedor sin procesar, el archivo del método de adquisición con su versión, parámetros de procesamiento y deconvolución, el método de integración y su historial de edición, nombres de software y números de versión, valores de masa teóricos y observados, y una pista de auditoría con marcas de tiempo, usuarios, y razones para el cambio. Un cromatograma impreso o una tabla resumen por sí solo no es un registro completo.
|
Campo de metadatos |
Atributo ALCOA+ satisfecho |
|---|---|
|
ID de lote |
Atribuible, Completo |
|
ID del lote principal |
Atribuible, Completo |
|
Compañero Comercio rial |
Atribuible |
|
Versión del método |
Original, Coherente |
|
Instrumento |
Atribuible |
|
Operador |
Atribuible |
|
Marca de tiempo |
Contemporáneo |
|
Suma de comprobación |
Síntesis de péptidos Duradero, Original |
Cada campo gana su lugar cerrando una brecha específica. La versión del método y la suma de verificación juntas crean un registro original y duradero, porque dejaron que un revisor confirmara que el archivo es el que se escribió y que el método no se ha desviado. La marca de tiempo y el operador lo hacen contemporáneo y atribuible. La identificación del lote principal lo completa, ya que un lote derivado sin su padre es un registro huérfano.
La objeción de que una hoja de cálculo es suficiente suele colapsar aquí.. Una hoja de cálculo puede contener estos campos., pero no puede imponer el vínculo padre-hijo ni conservar una suma de comprobación contra ediciones silenciosas, que es donde la consistencia entre lotes tiende a fallar.
Capa 1: Registros de recepción y materia prima
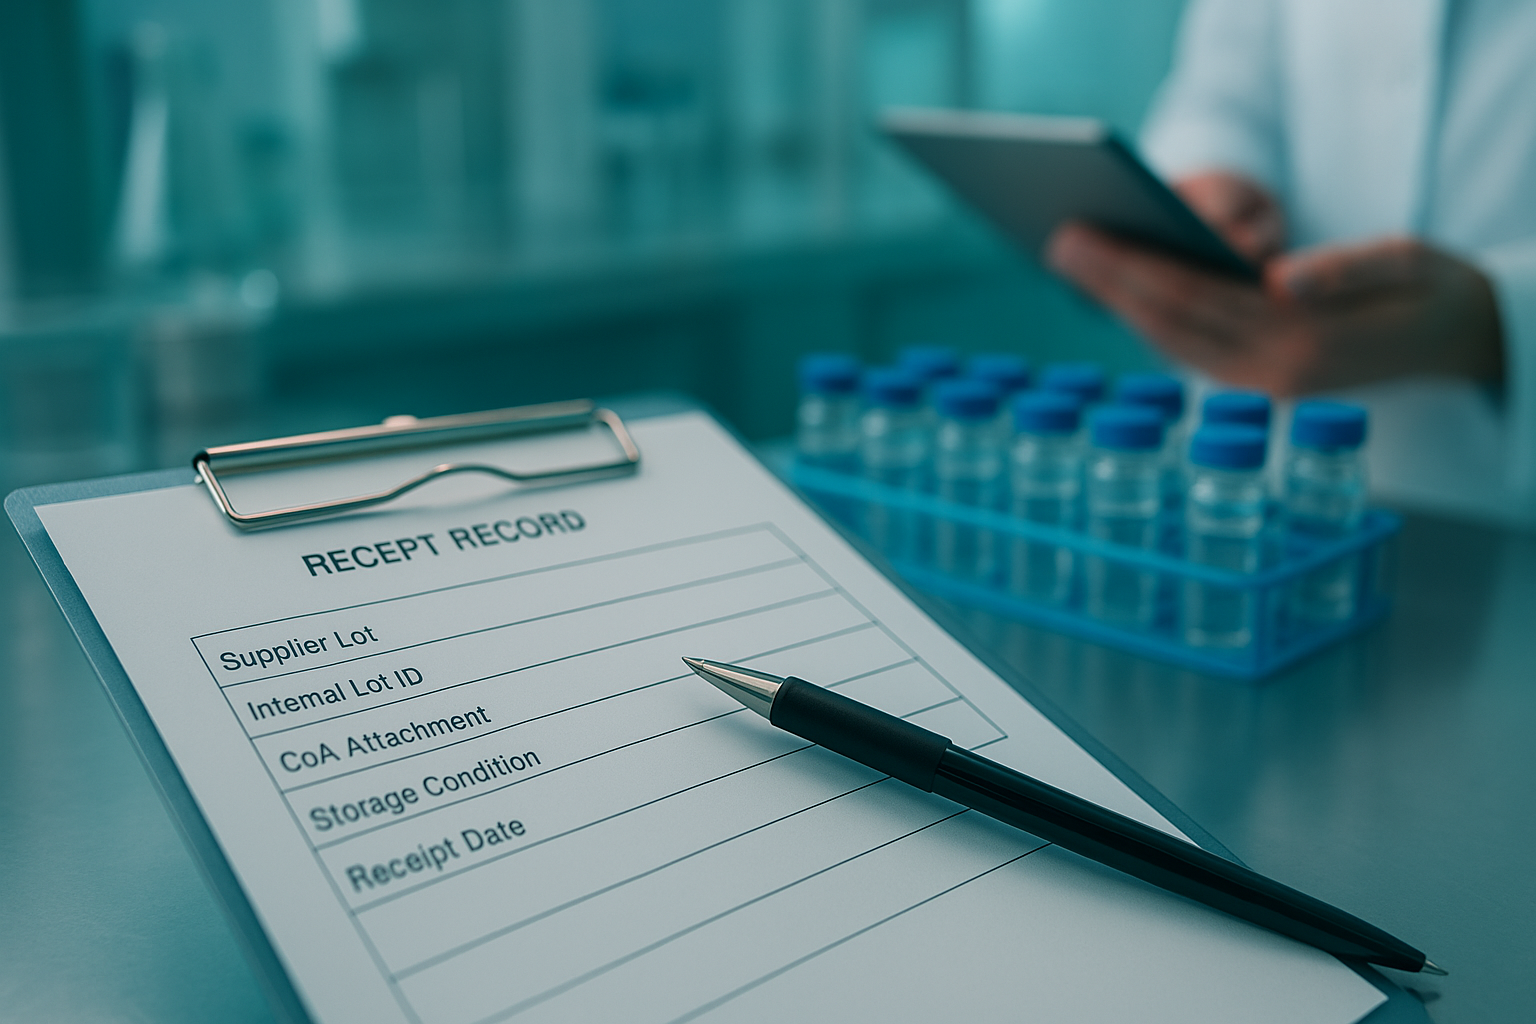
El ID de lote interno se asigna en el momento de la recepción., no en el primer uso, y cada registro posterior hereda lo que sea que esa primera entrada sea incorrecta. Un registro de recibo necesita seis campos: proveedor, número de catálogo, número de lote del proveedor, certificado de análisis, condición de almacenamiento, y fecha de recibo. Luego se crea el ID de lote interno y se vincula al lote del proveedor en el mismo registro..
Ese enlace es el punto.. Requisito de trazabilidad de lotes de ICH Q7 Cubre la historia completa desde las materias primas entrantes hasta los productos intermedios., API final, pruebas y disposición, con datos brutos de laboratorio vinculados al registro del lote bajo control documental. El lote del proveedor es el único ancla externa si surge una falla en la materia prima meses después., y no se puede reconstruir después del hecho.
El modo de falla es silencioso.. Una resina o un aminoácido se consume en tres lotes internos sin que se registre ningún vínculo entre el proveedor y el lote., y cuando uno de esos lotes luego falla, no hay ninguna ruta de regreso al lote del proveedor que lo causó. El seguimiento retrospectivo se detiene en el ID interno.
Un registro de recepción sintético de un aminoácido protegido con Fmoc se ve así: proveedor, número de catálogo, lote de proveedor, Certificado de análisis adjunto, almacenamiento en 2-8 °C, fecha de recibo, y un ID de lote interno acuñado el mismo día. Asígnalo una vez, en el muelle.
Capa 2: Registros de síntesis
Los registros de síntesis tienen que reconstruir la ejecución., no narrarlo. Eso significa registrar condiciones por ciclo en lugar de por ejecución.: nivel de carga y sustitución de resina, reactivo de acoplamiento y activador, número de ciclos, condiciones de desprotección (reactivo, concentración, tiempo, temperatura), cóctel de escote y carroñeros, y la versión del método sintetizador. El último campo es el que falta con mayor frecuencia., y es el que hace interpretable una desviación meses después.
La razón es que la formación de impurezas depende del ciclo., no depende de la ejecución. Revisión de VialHelp de clases de impurezas que sobreviven en el lote final informa la formación de aspartimida de aproximadamente 1.65% por ciclo en un péptido modelo, con un péptido de prueba que alcanza 44% impurezas totales en condiciones de desprotección estándar y cayendo a 15% cuando se utilizó un aditivo. La misma fuente registra la epimerización de cisteína de 8.0% a temperatura ambiente, 10.9% en 50 °C, y 26.6% en 80 °C con protección Trt, frente a 0,4-1,3% con un grupo protector diferente.
Esas cifras sólo son procesables si las condiciones del ciclo que las produjeron están registradas.. Una desviación de pureza registrada en comparación con los parámetros de ejecución finales por sí sola no se puede atribuir a un ciclo., una excursión de temperatura, o una elección de grupo protector, entonces la investigación se reinicia desde el principio.
Capa 3: Subregistros de modificación
Una modificación es su propio registro con su propio identificador., ni una frase dentro de la nota de síntesis. El subregistro debe llevar el tipo de modificación., la posición modificada, el grupo protector utilizado, las condiciones de reacción, el ID del lote de síntesis principal, y el ID de lote modificado resultante. Créelo antes de realizar la modificación y vincúlelo al padre en el momento de la creación., entonces el linaje existe desde el principio en lugar de ser reconstruido más tarde.
El vínculo padre-hijo importa porque una modificación cambia la masa teórica. Cuando el registro de modificación se separa del lote de síntesis, el grupo analítico calcula el error de masa respecto de la masa teórica no modificada y señala una discrepancia que no existe. Los registros separados de este tipo se encuentran dentro de un patrón más amplio.: fracciones huérfanas entre síntesis y purificación, cromatogramas reintegrados y versiones de métodos faltantes entre la purificación y el control de calidad, y lagunas en el CoA en las que el certificado carece de un enlace por lotes, identidad de laboratorio, fecha, autorización, o los datos brutos subyacentes (Biotaje, 2023-02-07).
Un análogo marcado o ciclado registrado como hijo de su lote de péptido lineal original mantiene esa comparación honesta. El lote modificado hereda la identidad de los padres., y cada control de masa posterior se realiza con el valor teórico correcto.
Capa 4: Registros de purificación
La purificación es donde la identidad de la fracción se rompe con mayor frecuencia., porque la fracción que se junta no siempre es la fracción que se libera. La fracción agrupada es el material que se somete a prueba., entonces su linaje es el linaje de liberación.
El historial tiene que explicar una amplia brecha. Los proveedores de instrumentos informan una pureza bruta antes de la purificación en un rango de entre 60 y 80 por ciento para péptidos de 17 a 34 residuos., entonces el registro de purificación es lo que explica la diferencia entre ese material de partida y el lote liberado..
Registre estos campos para cada ejecución de purificación:
-
Identificador de columna y método, incluyendo resina y dimensiones
-
Programa de gradiente con composición solvente y tiempo de ejecución.
-
Criterios de recogida de fracciones., indicado como el desencadenante, no solo el resultado
-
ID de fracciones agrupadas, con cada fracción contribuyente enumerada
-
Eventos de reinyección, registrado como un evento secundario bajo el ID de fracción original
-
Rendimiento de recuperación, calculado contra la masa de entrada para esa ejecución
La norma de reinyección tiene más peso. Una fracción que se reinyecta mantiene un vínculo rastreable con su ID de fracción original, para que se pueda demostrar que el material probado y el material liberado son el mismo.
El modo de fallo es silencioso y caro.: la reinyección de una fracción agrupada registrada con un ID de fracción diferente al liberado. Nada parece estar mal en el CoA, pero el linaje entre prueba y liberación está cortado, y ninguna cantidad de documentación posterior lo repara.
Capa 5: Datos de cromatograma y espectrometría de masas: sin procesar o procesados
El archivo del proveedor sin procesar es el registro original.; la masa interpretada es derivada, y los dos deben almacenarse como artefactos vinculados separados bajo el mismo ID de lote. Conserve el espectro sin procesar junto con el archivo del método de adquisición con su versión., el archivo de parámetros de deconvolución y procesamiento, el método de integración con su historial de edición completo, y el nombre y la versión del software. Sin el espectro crudo, una discrepancia descubierta meses después no puede volver a examinarse.
Esta es una decisión de cumplimiento., no es una decisión de almacenamiento. Bajo 21 Parte CFR 11, Los registros mantenidos en lugar del papel están dentro del alcance., y las pistas de auditoría deben ser seguro, generado por computadora, con marca de tiempo, registrar de forma independiente la fecha y hora de cada acción que crea, modifica o elimina un registro electrónico.
El modo de falla es predecible.: un archivo MS almacenado como una masa interpretada sin retener el espectro sin procesar, sin dejar camino de regreso a los datos subyacentes.
Para propina: La masa teórica versus la masa observada y el error de masa son los campos que conectan el registro analítico con la decisión de liberación..
Capa 6: Resultados de las pruebas y el crudo, Procesado, Separación de datos de decisión
Los resultados de las pruebas son datos de decisión., y un registro de decisiones sólo es defendible cuando las capas sin procesar y procesadas que se encuentran debajo de él aún se conservan y vinculan.. Mantenga las tres capas como registros separados: la salida del instrumento sin procesar, el resultado procesado con integración, Criterios de cálculo y aceptación aplicados., y el registro de decisiones que nombra quién concluyó qué, cuando, y sobre qué evidencia.
Los dos tipos de pruebas que con mayor frecuencia se malinterpretan son la esterilidad y la endotoxina., porque la semántica de sus resultados difiere. USP <71> es una prueba de presencia-ausencia: un resultado satisfactorio significa que no se encontró ningún microorganismo contaminante en la porción examinada, no es prueba de esterilidad de todo el lote. USP <85> establece el límite de endotoxinas como K/M, con K = 5 USP-EU/kg para vías distintas a la intratecal y 0.2 UE/kg para intratecal, expresado como UE/mL, UE/mg o UE/Unidad, y se aplica a las materias primas, muestras en proceso y parenterales terminados donde existe un límite de endotoxinas.
Un resultado de esterilidad aprobado/rechazado y un límite cuantitativo de endotoxinas tienen un peso probatorio diferente, por lo que el registro debe preservar cuál se aplicó. Acerca de
|
Tipo de prueba |
Semántica de resultados |
Soportes |
No puedo soportar |
|---|---|---|---|
|
USP <71> esterilidad |
Pasa/falla presencia-ausencia después 14 días |
Liberación de la porción examinada en las condiciones probadas. |
Prueba de esterilidad de todo el lote. |
|
USP <85> endotoxina |
Límite cuantitativo K/M, en UE/mL, UE/mg o UE/Unidad |
Comparación con el límite para la vía y dosis indicadas |
Una afirmación general sobre pirógenos |
El modo de falla es una tabla resumen que se conserva como único registro de una prueba., con la producción bruta descartada. Una vez que la capa cruda desaparece, el valor procesado no se puede volver a derivar y el registro de decisión se basa en una afirmación y no en evidencia.
Puntos de traspaso donde se baten récords
Los récords rara vez se baten dentro de un grupo. Rompen las fronteras entre grupos, donde la producción de un equipo se convierte en la entrada de otro equipo y nadie es dueño de la unión. Tres traspasos representan la mayor parte de las pérdidas.
Síntesis para purificación.. El ID de fracción es el campo que falta. Un conjunto de crudo dividido en dos procesos de purificación se registra en el lote de síntesis original en lugar de como fracciones secundarias., por lo que ya no se puede rastrear el material purificado hasta el lote de síntesis específico del que provino. Cuando más tarde aparece una excursión de pureza, no hay manera de saber si se originó en la síntesis o en la columna.
Purificación a analítica. La versión del método es el campo que falta.. Un cromatograma se presenta con un nombre de método pero sin número de versión., y el método fue revisado entre la ejecución y la revisión. El resultado parece válido y no es reproducible., porque nadie puede establecer qué gradiente, lote de columnas, o la longitud de onda de detección la produjo.
Analítico de la decisión de liberación.. La base teórica de la masa es el campo que se pierde.. Un resultado de espectrometría de masas se informa como una coincidencia sin registrar qué masa calculada, efectuar la aducción, o estado de carga con el que se comparó. El revisor ve un acuerdo y no puede verificar lo que se acordó..
La consecuencia posterior es regulatoria., y el patrón no es sutil. una revisión de 470 cartas de advertencia de 2025 encontró que 469 de ellos, 99%, contenía citas relacionadas con la documentación, archivos, o procedimientos escritos, con 148 dirigido a laboratorios regulados, 14 citando violaciones específicas de la integridad de los datos, 100 citando fallas de validación, y 48 citando falta de investigación de discrepancias o resultados fuera de especificación (Banco Q, Adentro 470 Cartas de advertencia de la FDA de 2025). QBench vende software informático de laboratorio, así que lea esa cifra como la formulación que hace un proveedor del problema contra el que vende., no como una auditoría neutral. El recuento en sí también depende de la metodología.: toda la industria 2025 totales de cartas de advertencia entran en conflicto aproximadamente 225 letras, 695 versus 470 para el mismo año calendario, dependiendo de las definiciones de ventana de fecha, deduplicación, y si las letras sin título o los subconjuntos centrales se doblaron en (Compilación de IntuitionLabs de estadísticas de cartas de advertencia de la FDA). Trate la relación como direccional y el denominador exacto como inestable.
La solución es estructural más que de procedimiento. Cada límite necesita un campo con nombre que es obligatorio en la transferencia, no opcional en la revisión.
Liberar, Cuarentena, o volver a probar: Criterios de decisión explícitos
La decisión de liberación se desprende de qué evidencia están presentes los artefactos en el registro del lote., no de la impresión general que un revisor tiene sobre el lote. Yo Q2(R2) Se aplica a las pruebas de liberación y estabilidad. de sustancias y productos farmacológicos comerciales, y se extiende a otros procedimientos de la estrategia de control bajo un enfoque basado en riesgos. Ese alcance es lo que hace que el artefacto se establezca., en lugar de la confianza del crítico, la entrada decisiva.
El Q2(R2) Mesa 1 matriz establece lo que cada tipo de prueba debe haber demostrado antes de que su resultado pueda llevar a una decisión de liberación. Las pruebas cuantitativas de impureza y pureza requieren especificidad, alcance y respuesta, límite de rango inferior, exactitud, repetibilidad y precisión intermedia. Las pruebas de límite sólo requieren especificidad y límite de detección.. La identidad sólo requiere especificidad. Un ensayo de pureza validado únicamente por su especificidad no cumple con la matriz, por lo que su resultado aprobado no puede respaldar la liberación por sí solo.
|
Decisión |
Condición de la evidencia |
Estándar rector |
|---|---|---|
|
Liberar |
Conjunto de artefactos completo presente: registros de recibos y materias primas, registros de síntesis y modificación, registros de purificación, datos de cromatograma/MS sin procesar y procesados, y resultados de pruebas validados en la tabla 1 matriz para cada tipo de prueba utilizada |
Yo Q2(R2) alcance y tabla 1 |
|
Cuarentena |
Cualquier artefacto requerido falta o está incompleto, incluyendo un resultado de prueba cuyo método de validación no cubre las características que la matriz requiere para ese tipo de prueba |
Yo Q2(R2) Mesa 1 |
|
Volver a probar |
Artefactos presentes pero discrepantes., como una reinyección de fracción registrada con un ID de fracción diferente al liberado, o un resultado que no se puede rastrear hasta su archivo de instrumento sin formato |
Yo Q2(R2) alcance; SOP de integridad de datos del sitio |
Hacer explícita la asignación de artefacto a criterio en el propio registro., para que la llamada de lanzamiento pueda reconstruirse sin el revisor. El modo de falla a tener en cuenta es una liberación respaldada por una prueba de identidad donde se requería una prueba de pureza.: el registro parece completo, el resultado pasa, y la brecha de la matriz sólo emerge en la auditoría.
Matriz de Trazabilidad: Artefacto a decisión apoyada
La matriz es el resultado del marco.: cada fila de artefacto nombra el registro que respalda una versión, cuarentena, volver a probar, o decisión de investigación, para que la llamada de lanzamiento pueda reconstruirse sin volver a leer el registro del lote.
|
Artefacto |
Liberar |
Cuarentena |
Volver a probar |
Investigación |
|---|---|---|---|---|
|
Recibo y materia prima Péptidos sintéticos archivos |
Lote de identidad y proveedor confirmado |
Lote de proveedor en revisión Producción de péptidos |
No aplicable |
Discrepancia de proveedores |
|
Registros de síntesis |
Rendimiento y escala del crudo registrados |
Rendimiento fuera del rango esperado |
Repetir síntesis |
Acoplamiento fallido o desviación de escala |
|
Subregistros de modificación |
Sitio de modificación y extensión confirmada. |
Modificación incompleta |
Reanálisis de la fracción modificada. |
Producto secundario inesperado |
|
Registros de purificación |
Identidad de fracción agrupada y gradiente registrados. |
Fracción agrupada retenida |
Re-purificación |
Etiquetado incorrecto de fracciones |
|
Datos de espectrometría de masas y cromatograma. |
Archivos sin procesar y procesados vinculados al lote. |
Archivo procesado sin datos sin procesar |
Readquisición |
Los resultados sin procesar y procesados no coinciden |
|
Resultados de la prueba |
Resultado dentro de las especificaciones |
Resultado fuera de especificación |
Nueva prueba confirmatoria |
Ejecución invalidada |
Los procedimientos analíticos que respaldan estas filas siguen ICH Q2(R2) y Q14, adoptado en el Trámite 4 en 1 Noviembre 2023, con el actual Q2(R2) estado y fecha de vigencia que confirman la solicitud de la UE de 14 Junio 2024. Las especificaciones de pureza deben coincidir Recomendaciones de grado de pureza por aplicación., Dado que la variabilidad entre lotes aumenta a medida que disminuye la pureza., especialmente debajo 80%.
Tal y como lo describe el vendedor, un registro a nivel de lote tiene que sobrevivir a una modificación, una reinyección, y una llamada de liberación sin perder el vínculo padre-hijo entre ellos.
Próximos pasos
El valor del marco aparece en la decisión de lanzamiento.: cada artefacto desde la recepción hasta los resultados de las pruebas respalda esa llamada o deja un vacío que alguien tiene que reconstruir más tarde. Un marco de gestión de datos de péptidos que se mantiene sin procesar, procesado, y datos de decisión separados, y vincula cada registro a su lote principal, convierte una revisión de lanzamiento en una búsqueda en lugar de una investigación.
antes de adoptarlo, Verifique las reglas de retención y firma que se aplican a su sitio.. Los períodos de retención de datos sin procesar son jurisdicción- y disciplina específica, y datos sin procesar bajo 21 Parte CFR 58 se archiva bajo requisitos GLP que difieren de la retención de fabricación GxP, que a menudo se expresa como vencimiento del lote más uno o dos años. Guía de integridad de datos de la FDA refuerza las expectativas de ALCOA con pistas de auditoría como mecanismo de demostración, y parte 11 requiere firmas vinculadas a sus registros que muestren el nombre impreso, fecha y hora, y significado.
Si está evaluando cómo esto se relaciona con su propio flujo de trabajo, revise el paquete de documentación analítica o hable con un experto sobre dónde se batirían primero sus récords actuales.
Este marco es un modelo de documentación., no es una presentación reglamentaria ni un sustituto de los SOP validados de su sitio. MOL Changes proporciona servicios analíticos y de síntesis de péptidos; Este artículo es educativo y no describe un sistema validado..
Preguntas frecuentes
¿Cuánto tiempo lleva implementar este marco en un laboratorio existente??
Depende de tres variables más que del marco en sí.: si ya existe un ELN o LIMS, ¿Cuántos lotes heredados necesitan un mapeo retrospectivo?, y si el bloque de metadatos debe agregarse a las plantillas existentes. Un laboratorio con un ELN configurado normalmente puede adoptar el esquema en semanas., porque el enlace padre-hijo y los campos obligatorios están configurados en lugar de creados. Un laboratorio en papel que mapea varios años de lotes heredados debería planificar en meses, ya que cada lote histórico tiene que ser reconstruido a partir de los archivos sin procesar que aún existen. Trate cualquier estimación como una función del volumen heredado, no del marco.
¿Puedo ejecutar este marco en una hoja de cálculo en lugar de un LIMS??
Sí, con un techo conocido. Una hoja de cálculo controlada puede contener la identificación del lote., el bloque de metadatos, y una columna padre-hijo, y para un grupo pequeño puede respaldar adecuadamente la trazabilidad y reproducibilidad de los péptidos. Se descompone en tres lugares.. La vinculación entre padres e hijos entre los eventos de modificación y reinyección depende de que el operador aplique la regla cada vez.. Las pistas de auditoría deben ser seguras, generado por computadora y con marca de tiempo, registrar de forma independiente la fecha y hora de las entradas y acciones del operador que crean, modificar o eliminar registros electrónicos, con cambios que no oscurezcan la información previamente registrada, y una hoja de cálculo no cumple con eso por defecto. La integridad de los archivos basada en sumas de comprobación para archivos sin formato de instrumentos se encuentra completamente fuera de la hoja de cálculo.
¿Qué debo hacer si la reinyección de una fracción se registró con un ID de fracción incorrecto??
No sobrescribas la entrada original.. Cree un registro de corrección vinculado que conserve el original, indica el motivo del cambio, y restablece el vínculo padre-hijo entre la fracción reinyectada y la fracción que fue liberada. Esto sigue la expectativa de ALCOA+ de que los datos sin procesar, metadatos, pasos de procesamiento, Los registros de auditoría y el resultado final informado siguen siendo atribuibles y precisos., con el archivo sin formato generado por el instrumento tratado como el registro original. El registro de corrección es lo que hace que el cambio sea rastreable.; eliminar la entrada incorrecta destruye la evidencia de que se necesitaba la corrección.
Hace 21 Parte CFR 11 Aplica si imprimo el cromatograma y firmo el papel.?
Parte 11 Se aplica cuando los registros requeridos según las reglas subyacentes se mantienen en formato electrónico en lugar de papel.. Cuando una computadora simplemente genera una copia impresa en papel en la que se basa la empresa, Parte 11 generalmente no se activa. La consecuencia práctica es que la ruta del papel traslada la carga al sistema de papel.: la impresión tiene que ser legible, atribuible, contemporáneo, y retenido según el programa de retención de registros aplicable, y cualquier archivo electrónico detrás de él en el que usted continúe confiando para la decisión de liberación puede traer la Parte 11 volver al alcance.
¿Cómo decido entre poner en cuarentena y volver a realizar la prueba cuando un resultado no cumple las especificaciones??
Los criterios de decisión de liberación deben escribirse antes de que llegue el resultado., no después. La cuarentena es el valor predeterminado cuando la falla está en un atributo de especificación que una prueba repetida no puede resolver., como un resultado confirmado de identidad o pureza en una muestra consumida. La repetición de la prueba es defendible cuando la falla es atribuible a una causa analítica documentada., como un error de inyección o una falla en el instrumento, y los registros de investigación que causan. Si la investigación no puede nombrar una causa, poner en cuarentena a todos y escalar; volver a realizar la prueba sin una causa documentada produce un segundo resultado sin resolver el primero.
Conclusión
Ahora dispone de un marco de gestión de datos de péptidos a nivel de campo que resuelve todos los artefactos., desde la recepción y síntesis hasta la modificación, purificación, espectrometría de masas, y resultado final de la prueba, volver a un ID de lote persistente. La separación de materias primas., procesado, y los datos de decisión son lo que hace que un lanzamiento, cuarentena, o volver a probar la llamada auditable en lugar de una cuestión de impresión del revisor.
Este marco es un modelo de documentación., no es una presentación regulatoria, y no reemplaza los SOP validados por su sitio. Confirme la aplicabilidad con respecto a la norma vigente y su propio sistema de calidad antes de adoptar cualquier parte del mismo..
MOL Changes publica este material como proveedor de síntesis y modificación de péptidos y tiene interés comercial en los estándares de calidad de péptidos..
Listo para revisar el paquete de documentación analítica.? Vea cómo los registros a nivel de lote, datos del cromatograma, y la documentación de lanzamiento se ensamblan de principio a fin, luego habla con un experto sobre tu flujo de trabajo.
Revisar el paquete de documentación analítica.