Pourquoi la gouvernance de la qualité des peptides est désormais un problème d'évaluation, Pas un problème d'approvisionnement
La gouvernance de la qualité des peptides est passée d’une question d’approvisionnement à une question d’évaluation. Le marché des thérapies peptidiques connaît une croissance d'environ 11% un an, à partir de 49,21 milliards de dollars en 2025 à 54,62 milliards de dollars 2026 selon Rapport sur le marché mondial des thérapies peptidiques de The Business Research Company 2026, et l'application a évolué avec elle: onze sociétés de peptides ont reçu des lettres d'avertissement de la FDA en une seule année, à travers deux 2026 cohortes suivies par le Suivi des lettres d'avertissement Peptifact FDA.
La question essentielle n’est plus de savoir si un fournisseur existe. Il s'agit de savoir si vous pouvez défendre les critères d'acceptation qui sous-tendent votre choix de fournisseur.. La marche de la FDA 2026 lettre d'avertissement à Gram Peptides et Août de la FDA 2026 lettre à Peptide Partners LLC les deux activent le test d’utilisation prévue de la FDA, pas sur un chiffre de pureté. Le Index des lettres d'avertissement de la FDA est filtrable par date, donc le dossier est vérifiable.
Clé à retenir: La question de la gouvernance est passée de la recherche d'un fournisseur à la défense d'un critère d'acceptation.
Quatre piliers organisent le reste de cette pièce: caractéristiques, documentation traçable, tests d'adéquation, et une communication responsable.
La vision conventionnelle: Achetez sur le pourcentage de pureté et un certificat d'analyse
La position dominante est simple: un certificat d'analyse fourni par le fournisseur montrant un chiffre de pureté HPLC en phase inverse élevé est une preuve suffisante de la qualité, et le prix plus la pureté déclarée sont les critères de sélection rationnels. Cette norme n'est pas venue de nulle part. Il vient du genre de rapport QC du fournisseur lui-même, et la façon dont un rapport QC d'un fournisseur est généralement présenté est l'archétype: un indice de pureté de synthèse, une confirmation massive, et une courte ligne de méthodes, présenté sous la forme d'une preuve de qualité d'une seule page.
Il est devenu dominant pour trois raisons défendables. C'est simple, c'est comparable entre les citations, et cela a fonctionné lorsque les acheteurs de peptides étaient pour la plupart des groupes de recherche internes achetant auprès d'un partenaire de synthèse connu dans le cadre d'un accord de qualité existant.. La logique commerciale l'a renforcé. Le marché des thérapies peptidiques connaissant une croissance d'environ 11% un an, les équipes d'approvisionnement avaient besoin d'un champ de sélection, et le pourcentage de pureté était le seul que chaque devis contenait déjà.
Les vendeurs de synthèse le préconisent car ils peuvent le produire. Les modèles d'approvisionnement construits autour d'eux l'encodent. Et le numéro lui-même semble rassurant: une analyse d'échantillons soumis de 6 285 rapports trouvé une pureté médiane de 99.80%, avec un intervalle interquartile de 99.50% à 99.90%. Quand presque tous les rapports atterrissent dans la même bande étroite, le terrain cesse de discriminer. C'est le premier signe que le certificat de traçabilité des analyses des peptides, pas le chiffre global, c’est là que se situe le véritable travail d’évaluation.
Trois façons dont le raccourci pourcentage de pureté échoue
Un indice de pureté mesure un attribut, sous une seule méthode, sur un échantillon, et ça ne dit rien sur l'identité, contre-ion, solvant résiduel, endotoxine, ou stérilité. Le traiter comme un signal de qualité général est le point où la plupart des évaluations tournent mal.
Le premier échec est prédictif. Une analyse d'échantillons soumis dans 6 285 rapports a révélé une pureté médiane de 99.80%, pourtant, ces échantillons ont été soumis eux-mêmes par les vendeurs, pas acheté à l'aveugle (Mendias & Awan / Finnrick Analytics, Avril 2026). Un audit d'achat de dix peptides sur quatre niveaux de fournisseurs, fonctionner sur un produit acheté au hasard et testé par MZ Biolabs, trouvé le niveau 503B enregistré par la FDA à 98.7%, 99.1%, et 98.3% pureté, le niveau de fabricant direct à 89.1%, 91.3%, et 85.4%, et le niveau budgétaire à 71.3% et 78.9%, avec un échantillon insoluble (La liste des peptides, Janvier 2026). Les deux ensembles de données pointent dans des directions opposées, quel est le point: un chiffre cité par un fournisseur ne vous dit rien sur le lot d’un autre fournisseur.
Le deuxième échec est catégorique. Le même ensemble de données de l'échantillon soumis a enregistré un 2.4% taux d'échec identitaire, avec le peptide nommé simplement absent dans 156 de 6,487 rapports filtrés. Dans l'audit d'achat, un produit qui n'était pas le bon composé entièrement mesuré 2,847 Da contre 4,113 Da attendu pour le sémaglutide. Aucun pourcentage de pureté ne peut exprimer ce résultat, parce que l'instrument mesurait correctement la mauvaise molécule.
Le troisième échec est réglementaire, et c'est le plus conséquent. Une étiquette RUO n'isole pas un vendeur dont le propre site Web établit une utilisation humaine prévue, comme la marche de la FDA 2026 la lettre d'avertissement à Gram Peptides rend explicite, parce que l'utilisation prévue est définie à 21 CFR 201.128 par les propres affirmations du vendeur plutôt que par le texte de l'étiquette. Un acheteur qui considère l’étiquette comme un signal de conformité lit le mauvais artefact.
La gouvernance de la qualité des peptides échoue au niveau du raccourci car celui-ci regroupe quatre questions de contrôle indépendantes en un seul chiffre..
Ce que montrent réellement les données: Deux méthodologies concurrentes, Une lecture honnête
Les pourcentages d’échec largement cités, 41.6% par rapport à un indice de référence indulgent et 71.1% contre un plus strict, proviennent de l’analyse d’un seul laboratoire en amont de 6,285 rapports, et ce chiffre a été répété bien plus souvent qu’il n’a été reproduit de manière indépendante. (Résumé de l'audit dérivé de Finnrick, 2026). C'est un ensemble de données, pas un consensus.
The two most cited sources pull in opposite directions. A 6,285-report submitted-sample analysis draws from samples vendors chose to send, so its selection bias runs toward good material, et son 2.4% identity-failure rate should be read in that light. A ten-peptide purchase audit across four vendor tiers buys anonymously and therefore skews the other way. Neither is the definitive failure rate.
The one independent purchase-based upstream is the 2024 peer-reviewed market surveillance study, in which products labelled 99% purity measured 7.7% à 14.37% actual purity and endotoxin appeared in every sample at 2.16 à 8.95 UE/mg (Achraf et coll., JMIR 2024). That is 2024 data and historical context, not a current rate.
So peptide quality governance should evaluate the control system behind a number rather than the number itself.
Pilules 1: Spécifications claires avant toute décision de test
A specification is the document that decides, in advance, quels tests sont nécessaires et lesquels sont des efforts inutiles. Rédigez-le avant la sélection d'un fournisseur, pas après l'arrivée de beaucoup de choses.
Sans critère d'acceptation numérique, il n'y a pas de décision de libération, seulement un avis. Définir l'identité; pureté avec la méthode analytique et la longueur d'onde de détection nommées; forme de contre-ion et de sel; solvants résiduels; teneur en eau; la limite d'endotoxine dérivée de la formule de limite d'endotoxine USP 〈85〉, où K = 5 USP-EU/kg pour les voies autres que intrathécales et 0.2 UE/kg pour intrathécal; et tests de stérilité selon USP 〈71〉 où le matériel doit être stérile. Lorsque l'USP 〈71〉 et l'USP 〈85〉 s'appliquent réellement dépend du parcours du produit fini, pas sur la façon dont le matériel est commandé.
Le Ligne directrice de l'EMA sur le développement et la fabrication de peptides synthétiques, efficace 2026-06-01, couvre les spécifications et le contrôle analytique des peptides synthétiques, la rédaction de spécifications est donc désormais une attente réglementaire plutôt qu'une préférence interne.
Le mode de défaillance est très répandu par rapport à un CoA récapitulatif sans chromatogramme et sans méthode déclarée, où personne ne peut reconstituer pourquoi il a été adopté. C’est là que la traçabilité du certificat d’analyse des peptides échoue, et il tombe en panne avant même que les tests ne commencent.
⚠️ Attention: N'attribuez pas la circulation 0.1%/0.5%/1.0% seuils d'impuretés selon la directive de l'EMA. Ce que dit et ne dit pas la page des lignes directrices de l'EMA est plus restreint que ce que suggère la couverture commerciale.: la page de destination ne contient aucun rapport numérique, identification, ou seuils de qualification.
Pilules 2: Une documentation traçable qui survit à un audit
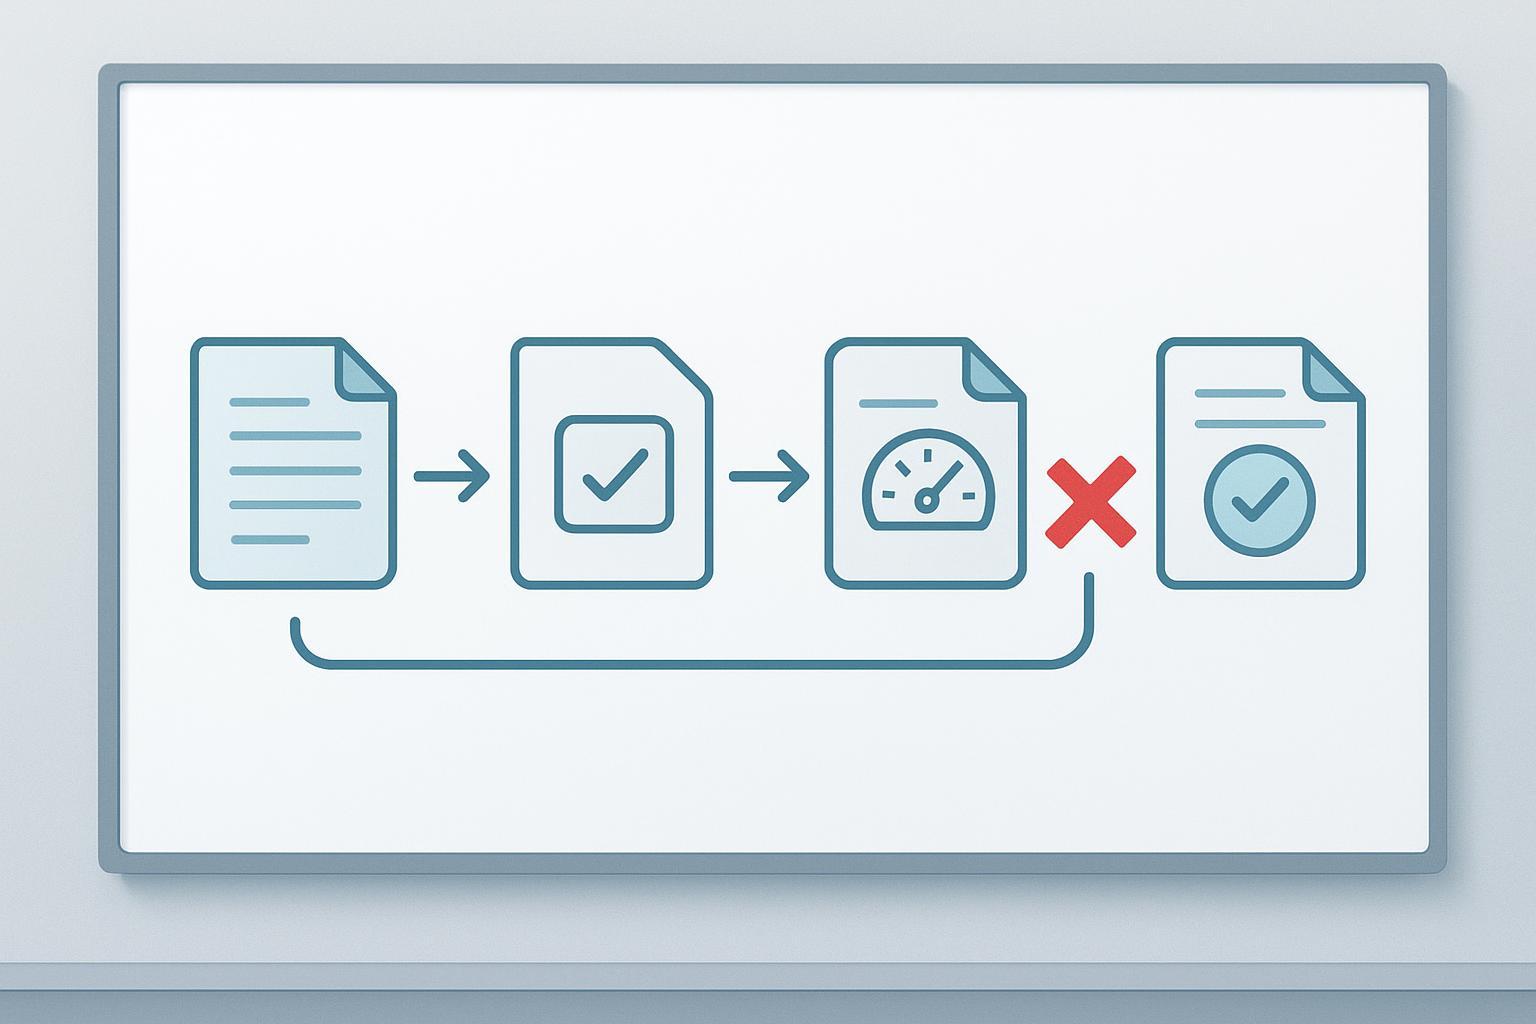
La traçabilité signifie qu'un auditeur peut reconstruire le lot à partir des données brutes sans poser une seule question au fournisseur.. Cette norme compte plus qu’avant, parce que le test d’utilisation prévue de la FDA est appliqué à ce que disent les propres matériaux du vendeur, ce qui fait de la documentation une surface de conformité plutôt qu'un enregistrement de qualité classé après la publication (La marche de la FDA 2026 lettre d'avertissement à Gram Peptides). Le Conseils sur l’intégrité des données MHRA GxP fixe les attentes: les enregistrements doivent être attribuables, lisible, contemporain, original et précis, et en plus compléter, cohérent, durable et disponible tout au long du cycle de vie des données, avec toute correction préservant l'entrée originale et la raison du changement.
Pour la documentation sur les peptides réservée à la recherche, cela se traduit par quatre demandes concrètes. Exiger le chromatogramme et le spectre de masse d'origine, pas un tableau récapitulatif. Exiger la référence de la méthode derrière chaque figure. Exiger des dossiers de qualification des instruments conformes aux USP 〈1058〉 qualification des instruments d'analyse 4Modèle Qs, dernière révision en 2017. Et exiger que les corrections préservent à la fois l'entrée originale et la raison du changement..
Pour un pourboire: exécuter le test de la chaîne de données sur un lot historique avant d'ajouter un nouveau questionnaire fournisseur.
Le mode panne est silencieux. Un fournisseur produit un CoA, le chiffre de pureté semble acceptable, et l'acheteur le dépose. Quelques mois plus tard, un évaluateur demande comment ce chiffre a été généré, et le fournisseur ne peut pas produire le fichier de données sous-jacent. La chaîne des données brutes au certificat publié est rompue, et l'acheteur n'a aucun moyen de le réparer après coup.
Pilules 3: Tests validés ou adaptés à l'usage prévu, Choisi délibérément
Le choix entre une méthode entièrement validée et une méthode adaptée à l’objectif est une décision sur l’utilisation des données., et cela doit être fait explicitement plutôt que hérité de la routine que le fournisseur exécute.. Je Q2(R2) validation des procédures analytiques exige qu'une procédure soit validée comme étant adaptée à l'usage auquel elle est destinée par le biais d'une évaluation des risques- et stratégie basée sur les usages, avec un protocole prédéfini, des critères d'acceptation justifiés et un rapport de validation. Les conceptions minimales typiques comprennent neuf déterminations sur toute la plage ou six à 100% de la concentration d'essai.
Une clarification est importante avant d'écrire une spécification à ce sujet: ce que je Q2(R2) ne dit pas est qu'il existe une catégorie formelle de « méthode adaptée à l'objectif » à côté de « méthode entièrement validée ». La ligne directrice utilise l’adéquation à l’usage prévu comme exigence primordiale, c'est pourquoi les travaux préliminaires sont soutenus par une validation adaptée à la phase ou partielle avec une justification scientifique pour ce qui n'a pas encore été testé..
Reste la question pratique à laquelle la directive ne répond pas à votre place.: de quel niveau cette décision a-t-elle réellement besoin? UN règle de décision pratique validée ou adaptée à l'usage prévu circulant dans les services de conseil et les commentaires des fournisseurs cartographient le cas d'utilisation jusqu'aux attentes de validation, et cela vaut la peine de l'adopter avec la mise en garde qu'il s'agit d'un commentaire, pas une norme primaire.
|
Cas d'utilisation |
Attente de validation |
Synthèse peptidique Technique typique |
|---|---|---|
|
Découverte, dépistage, classement interne |
Adapté à l’usage ou qualifié |
RP-HPLC avec conditions indiquées; ESI-TOF ou Orbitrap HRMS pour l'identité; MALDI-TOF comme contrôle orthogonal |
|
Données permettant l'IND dans un ensemble réglementaire |
Qualifié ou partiellement Peptides synthétiques validé |
Ci-dessus, plus la documentation de la méthode et la justification des paramètres non testés |
|
Pivot, décisions critiques en matière de soumission ou de libération de lots |
Entièrement validé |
RP-HPLC ou HRMS validé; endotoxine par l'USP 〈85〉 Classes de technique LAL, caillot de gel, turbidimétrique ou chromogénique, avec des limites fixées par la formule de limite d'endotoxine USP 〈85〉 |
Le mode de défaillance fonctionne dans les deux sens. Une décision de libération de lots reposant sur une méthode de sélection produit un chiffre que personne ne peut défendre, et une décision au stade de la découverte bloquée par une charge de validation, le cas d'utilisation qui n'a jamais été nécessaire prend des semaines sans gain réglementaire. Les tests analytiques adaptés aux besoins des peptides sont une adéquation délibérée entre la méthode et la décision, pas un défaut.
Pilules 4: La communication responsable comme contrôle de gouvernance
La façon dont un fournisseur décrit ses produits est un contrôle vérifiable, pas une réflexion marketing après coup. La FDA lit l’utilisation prévue à partir des propres mots du vendeur, et le test d'utilisation prévue de la FDA considère que l'étiquetage réservé à la recherche est insuffisant lorsque le site Web lui-même prouve l'utilisation prévue chez l'homme.. C’est exactement ce que prévoit la marche de la FDA 2026 lettre d'avertissement à Gram Peptides trouvée: preuve de l'utilisation prévue tirée des propres pages de produits du vendeur, y compris la suppression de l'appétit, réduction de poids, manipulation du glucose, et allégations sur le métabolisme lipidique.
Le motif se répète. Août de la FDA 2026 lettre adressée à Peptide Partners LLC accusant les peptides nommés ainsi que la solution de reconstitution du BAC de nouveaux médicaments non approuvés, citant des allégations sur les maladies humaines et les tissus humains. À travers deux 2026 cohortes, onze sociétés de peptides ont reçu des lettres d'avertissement de la FDA en une seule année, ce qui fait des allégations thérapeutiques non étayées sur les peptides un risque de documentation plutôt qu'une préférence de rédaction.
⚠️ Attention: Un fournisseur techniquement excellent dont les pages de produits décrivent la suppression de l'appétit ou la gestion du glucose convertit une force documentaire en une exposition à l'application de la loi pour tout le monde en aval..
Traitez le langage des revendications comme un artefact révisé avec sa propre porte d'approbation. Conservez un cadrage réservé à la recherche avec une clause de non-responsabilité relative à la portée de la recherche, et exiger que toute déclaration adjacente à l'efficacité remonte à une source évaluée par des pairs ou soit supprimée. La discipline linguistique que cela implique est étroite: "peut aider,» « a été associé à," Jamais "guérir" ou "garanti". Production de peptides
Comment appliquer cela sans reconstruire votre base de fournisseurs
Commencez par la spécification, car c'est le seul pilier qui ne nécessite aucune coopération de la part du fournisseur pour commencer. Tout le reste en découle.
-
Rédiger ou réviser le cahier des charges. Définir des critères d'acceptation numériques et nommer la méthode pour chacun. Il s'agit d'une victoire rapide mesurée en jours, et c'est urgent: la directive de l'EMA sur le développement et la fabrication de peptides synthétiques s'applique à partir de 2026-06-01, donc les spécifications rédigées sur la base d'hypothèses plus anciennes devront de toute façon être revues.
-
Demander le package de données sous-jacent pour un lot actuel. Testez ensuite si la chaîne est reconstructible: données brutes, dossiers de qualification des instruments, et la piste de révision derrière la décision de libération. Les directives d'intégrité des données MHRA GxP et ses attentes ALCOA+ constituent le test pratique.. Budget une à deux semaines.
-
Classer chaque cas d'utilisation existant contre une règle de décision pratique validée ou adaptée à l'objectif, et signaler toute décision de libération de lots qui repose actuellement sur une méthode de sélection. Cela prend un à deux mois car cela touche des décisions historiques.
-
Ajouter une porte d'examen des réclamations à toute description de produit orientée vers l'extérieur, et continuez à le faire fonctionner.
Mesurez deux choses: la part des lots où la chaîne complète des données a été produite sur demande sans escalade, et le nombre de décisions de libération traçables à une méthode entièrement validée. Les deux premières étapes changent les conversations avec les fournisseurs en un trimestre; le travail de classification prend plus de temps.
Si vous souhaitez voir à quoi ressemble un package complet avant d'en demander un à un fournisseur, MOL Changes peut envoyer un package de documentation couvrant les spécifications, méthode, et publier des enregistrements, ou vous mettre en contact avec un expert technique pour parcourir l'étape de classification.
Mises en garde: Là où la vision conventionnelle est toujours valable
La plus grande limite de ce cadre est qu'il suppose que vous disposez d'un effet de levier sur votre fournisseur., et les groupes universitaires débutants qui achètent des flacons uniques ne le font souvent pas. Un audit d'achat de dix peptides réparti sur quatre niveaux de fournisseurs est un petit échantillon, et cela soutient un argument sur l'adaptation de l'intensité du contrôle aux conséquences, pas une affirmation sur le marché au sens large. Where a failed lot costs a week of screening rather than a batch, a summary CoA and a fit-for-purpose method are proportionate, and demanding a full validated package would be waste. The pillar ordering is also an editorial judgment: if your binding constraint is sterility or endotoxin, inverting it is reasonable. The point is calibration, not maximum rigor everywhere.
But Doesn’t a High Purity Number Still Tell Me Something?
Oui, and it is worth being precise about what. A purity figure describes the sample that was tested, under the method the supplier chose, on the day it was run. It says nothing about the next lot, the next synthesis batch, or the same product six months later.
That is how two apparently contradictory results coexist. A 6,285-report submitted-sample analysis reported a median purity of 99.80% (Finnrick, récupéré 2026-05-19), tandis qu'un audit d'achat de dix peptides auprès de quatre niveaux de fournisseurs a révélé que des lots de niveau budgétaire étaient disponibles à 71.3% et 78.9% (Liste des peptides, récupéré 2026-05-19). Les deux peuvent être vrais: on mesure ce que les fournisseurs ont choisi d'envoyer, les autres mesurent ce que les acheteurs ont réellement reçu.
La question utile n’est donc pas « quelle est votre pureté ??" mais " quelle est votre spécification de version, quelle méthode le définit, et que montre un enregistrement de lot pour un lot que vous n'avez pas sélectionné?» Demandez le chromatogramme, pas le numéro.
Que se passe-t-il si nous avons déjà des fournisseurs qualifiés selon les anciens critères ??
La requalification est additive, pas un redémarrage. Vous n'avez pas besoin de rouvrir chaque dossier fournisseur ni d'émettre un nouveau questionnaire. Exécutez le test de la chaîne de données sur un lot historique par fournisseur: retirer le certificat d'analyse, le chromatogramme sous-jacent, les données de spectrométrie de masse, et les dossiers de qualification des instruments pour l'exécution, demandez ensuite si les chiffres sur la feuille récapitulative peuvent être retracés jusqu'à des données brutes qu'un évaluateur pourrait reconstruire. Les fournisseurs dont la documentation survit à ce test conservent leur statut qualifié et passent à un contrôle périodique plus léger.. Les fournisseurs dont la documentation n’y survit pas passent à un examen complet, et le résultat du test, pas un score de questionnaire, décide lequel est lequel. La même attente s’applique à vos propres enregistrements: les lignes directrices sur l’intégrité des données MHRA GxP définissent les, lisible, contemporain, original, et une norme précise par rapport à laquelle les deux côtés de la chaîne sont mesurés, et la qualification des instruments d'analyse USP 〈1058〉 couvre les enregistrements d'instruments qui rendent reconstructible un résultat rapporté..
Comment répondez-vous à l’argument selon lequel ce niveau de contrôle n’est pas pratique?
L'intensité du contrôle est censée être proportionnelle, pas uniforme, et le cadre le dit explicitement. A practical validated-versus-fit-for-purpose decision rule permits fit-for-purpose methods at early stages, where the question is whether a material is worth pursuing at all, and reserves validated methods for the stages where a result will carry regulatory or contractual weight. That is also what ICH Q2(R2) prend en charge: phase-appropriate validation with scientific justification, not maximum validation everywhere. What ICH Q2(R2) does not say is that any method is acceptable because the work is early.
The cost asymmetry is what settles the objection. Requesting the documentation package costs a supplier conversation and some review time. Discovering at scale-up that the release data cannot be reconstructed costs the batch, the timeline, and the audit finding.
Le changement qui doit se produire
Governance capacity has to scale with demand, and it scales through specifications, traçabilité, sélection délibérée de méthodes et affirmations disciplinées, pas à travers un seuil de pureté plus strict. La norme industrielle consistant à traiter un certificat d'analyse comme un artefact de qualité du terminal doit céder la place au traitement de la chaîne de données qui le sous-tend comme un artefact., et les acheteurs devraient demander cette chaîne avant que les autorités ne le demandent en leur nom. Onze sociétés de peptides ont reçu des lettres d'avertissement de la FDA en une seule année, donc le changement est déjà en cours (NOUS. Administration des aliments et des médicaments, récupéré 2026-06-11). Un marché où un dossier de documentation fait partie intégrante d'un devis, plutôt qu'une demande spéciale, est le résultat réaliste à court terme. Intégrez les quatre piliers dans votre prochaine conversation avec les fournisseurs et notez où la chaîne se brise. C’est là que la gouvernance de la qualité des peptides gagne sa place.
Divulgation: MOL Changes fournit des peptides et des packages de documentation réservés à la recherche, nous avons donc un intérêt commercial à ce que les acheteurs exigent des dossiers plus complets. Le cadre ci-dessus est tiré de sources réglementaires et pharmacopées publiques et s'applique à tout fournisseur., nous y compris.
Révisé pour la portée de l'utilisation de la recherche et l'exactitude de la documentation par l'équipe technique de MOL Changes. Cet article traite des matériaux destinés uniquement à la recherche et des pratiques de documentation analytique.; ce n'est pas un avis médical, et rien ici ne doit être lu comme un guide sur l'utilisation humaine. Consultez un professionnel qualifié avant de prendre des décisions concernant tout matériel de recherche.