Why Peptide Quality Governance Is Now an Evaluation Problem, Not a Sourcing Problem
Peptide quality governance has shifted from a sourcing question to an evaluation one. The peptide therapeutics market is growing at about 11% a year, from $49.21B in 2025 to $54.62B in 2026 によると The Business Research Company’s Global Peptide Therapeutics Market Report 2026, and enforcement has scaled with it: eleven peptide firms received FDA warning letters in a single year, across two 2026 cohorts tracked by the Peptifact FDA warning-letter tracker.
The operative question is no longer whether a supplier exists. It is whether you can defend the acceptance criteria behind your supplier choice. FDA’s March 2026 warning letter to Gram Peptides そして FDA’s August 2026 ペプチドパートナーズLLCへの手紙 どちらもFDAの使用目的試験を有効にする, 純度の数字ではない. の FDA警告書インデックス 日付でフィルタリング可能です, 記録が確認できるので.
重要なポイント: ガバナンスの問題は、サプライヤーを見つけることから、受け入れ基準を守ることへと移りました。.
この作品の残りの部分は 4 つの柱で構成されています: 仕様, 追跡可能な文書, 目的に合ったテスト, そして責任あるコミュニケーション.
従来の考え方: Buy on Purity Percentage and a Certificate of Analysis
主流の立場は単純です: 高い逆相 HPLC 純度数値を示すベンダー提供の分析証明書は、品質の十分な証拠です。, 価格と記載された純度が合理的な選択基準となります。. その規範はどこからともなく生まれたわけではありません. これはベンダー QC レポートのジャンル自体から来ています, そして、ベンダーの QC レポートが一般的にどのように提示されるかが原型です: 合成純度数値, 大量確認, and a short methods line, packaged as a single-page proof of quality.
It became dominant for three defensible reasons. It is simple, it is comparable across quotes, and it worked when peptide buyers were mostly internal research groups purchasing from a known synthesis partner under an existing quality agreement. The commercial logic reinforced it. With the peptide therapeutics market growing at about 11% a year, procurement teams needed a screening field, and purity percentage was the only one every quote already carried.
Synthesis vendors advocate it because they can produce it. Procurement templates built around them encode it. And the number itself looks reassuring: a 6,285-report submitted-sample analysis found a median purity of 99.80%, with an interquartile range of 99.50% に 99.90%. When almost every report lands in the same narrow band, 現場は差別をやめる. それがペプチド分析証明書のトレーサビリティを証明する最初の兆候です。, 見出しの数字ではない, ここが本当の評価作業の場所です.
Three Ways the Purity-Percentage Shortcut Fails
純度数値は 1 つの属性を測定します, ある方法で, 1つのサンプルで, そしてアイデンティティについては何も語られていない, 対イオン, 残留溶媒, エンドトキシン, または不妊症. 一般的な品質シグナルとして扱うと、ほとんどの評価が間違ってしまいます。.
最初の失敗は予測可能です. 6,285 件のレポートが提出されたサンプル分析により、純度の中央値は以下のとおりであることがわかりました。 99.80%, ただし、これらのサンプルは販売者が自ら提出したものです, 盲目的に買われていない (メンディアス & アワン / フィンリック・アナリティクス, 4月 2026). 4 つのベンダー層にわたる 10 個のペプチドの購入監査, MZ Biolabs によってランダムに購入されテストされた製品で実行されます, FDA 登録の 503B 層を次の場所で見つけました。 98.7%, 99.1%, そして 98.3% 純度, の直接製造層 89.1%, 91.3%, そして 85.4%, そして予算階層は 71.3% そして 78.9%, 1 つのサンプルが解決できない (ペプチドリスト, 1月 2026). 2 つのデータセットは反対方向を向いています, それがポイントです: あるサプライヤーから引用された数値からは、別のサプライヤーのロットについて何も予測できません。.
2 番目の失敗は決定的です. 同じ提出されたサンプル データセットが記録しました。 2.4% アイデンティティ失敗率, 指定されたペプチドが単に存在しない 156 の 6,487 選別されたレポート. 購買監査では, ある製品は、完全に測定された化合物が間違っていました 2,847 反対だ 4,113 セマグルチドに期待されること. 純度パーセンテージではその結果を表すことはできません, 機器が間違った分子を正しく測定していたため.
3 番目の失敗は規制です, そしてそれが最も結果的なものである. RUO ラベルは、自身の Web サイトで人体での使用を目的としている販売者を絶縁するものではありません。, FDAのマーチとして 2026 グラムペプチド社への警告書が明らかに, 使用目的は次のように定義されているため、 21 CFR 201.128 ラベルのテキストではなく、販売者自身の主張による. ラベルをコンプライアンス信号として扱う購入者は、間違った成果物を読んでいます。.
近道では 4 つの独立した管理質問が 1 つの数字にまとめられるため、ペプチドの品質ガバナンスは近道で失敗します。.
What the Data Actually Shows: Two Competing Methodologies, One Honest Reading
広く引用されている故障率, 41.6% 寛大なベンチマークに対して、 71.1% より厳しいものに対して, 単一の上流研究室による分析から得られたもの 6,285 レポート, そしてその数字は、独立して再現されるよりもはるかに頻繁に繰り返されています (Finnrick 由来の監査概要, 2026). 1 つのデータセットです, コンセンサスではない.
最も引用されている 2 つの情報源が反対方向に引っ張っている. ベンダーが送信を選択したサンプルから抽出された 6,285 件のレポート提出サンプル分析, そのため、その選択バイアスは良い素材に偏ります, そしてその 2.4% アイデンティティ失敗率はその観点から読む必要があります. 4 つのベンダー層にわたる 10 個のペプチドの購入監査は匿名で購入するため、逆方向に偏ります. どちらも決定的な故障率ではありません.
独立した購入ベースの上流の 1 つは、 2024 査読付き市場調査研究, どの製品にラベルが貼られているか 99% 純度測定 7.7% に 14.37% 実際の純度とエンドトキシンはすべてのサンプルに出現しました。 2.16 に 8.95 EU/mg (アシュラフら。, JMIR 2024). つまり 2024 データと歴史的背景, 現在のレートではありません.
したがって、ペプチドの品質ガバナンスでは、数値そのものではなく、数値の背後にある制御システムを評価する必要があります。.
丸薬 1: Clear Specifications Before Any Testing Decision
仕様書はそれを決める文書です, あらかじめ, どのテストが必要で、どのテストが無駄な労力であるか. サプライヤーを選択する前に書いてください, たくさん到着してからではなく.
数値的な合格基準がなければ、リリースの決定はありません, ただの意見. アイデンティティを定義する; 名称の分析方法と検出波長による純度; 対イオンと塩の形; 残留溶媒; 水分含有量; から導かれるエンドトキシン制限 USP 〈85〉エンドトキシン限界値公式, ここで、K = 5 髄腔内および髄腔内以外のルートの場合は USP-EU/kg 0.2 くも膜下腔内用 EU/kg; 材料が滅菌されている必要がある場合の USP 〈71〉に基づく滅菌試験. USP〈71〉およびUSP〈85〉が実際に適用される場合 完成品ルートにより異なります, 材料の注文方法ではなく.
の 合成ペプチドの開発および製造に関するEMAガイドライン, 効果的 2026-06-01, 合成ペプチドの仕様と分析管理をカバーします, そのため、仕様の作成は現在、社内の好みではなく規制当局の期待となっています。.
故障モードは、クロマトグラムも方法も明示されていない概要 CoA に対して大量にリリースされます。, なぜそれが通過したのか誰も再現できない. ここで、ペプチド分析証明書のトレーサビリティーが破綻します。, そしてテストが始まる前に故障してしまう.
⚠️警告: 循環しているものを帰属させないでください 0.1%/0.5%/1.0% EMAガイドラインに対する不純物閾値. EMA ガイドラインのページに記載されていることと記載されていないことは、取引範囲が示唆するものよりも狭い: ランディング ページには数値レポートが含まれていません, 識別, または資格の閾値.
丸薬 2: Traceable Documentation That Survives an Audit
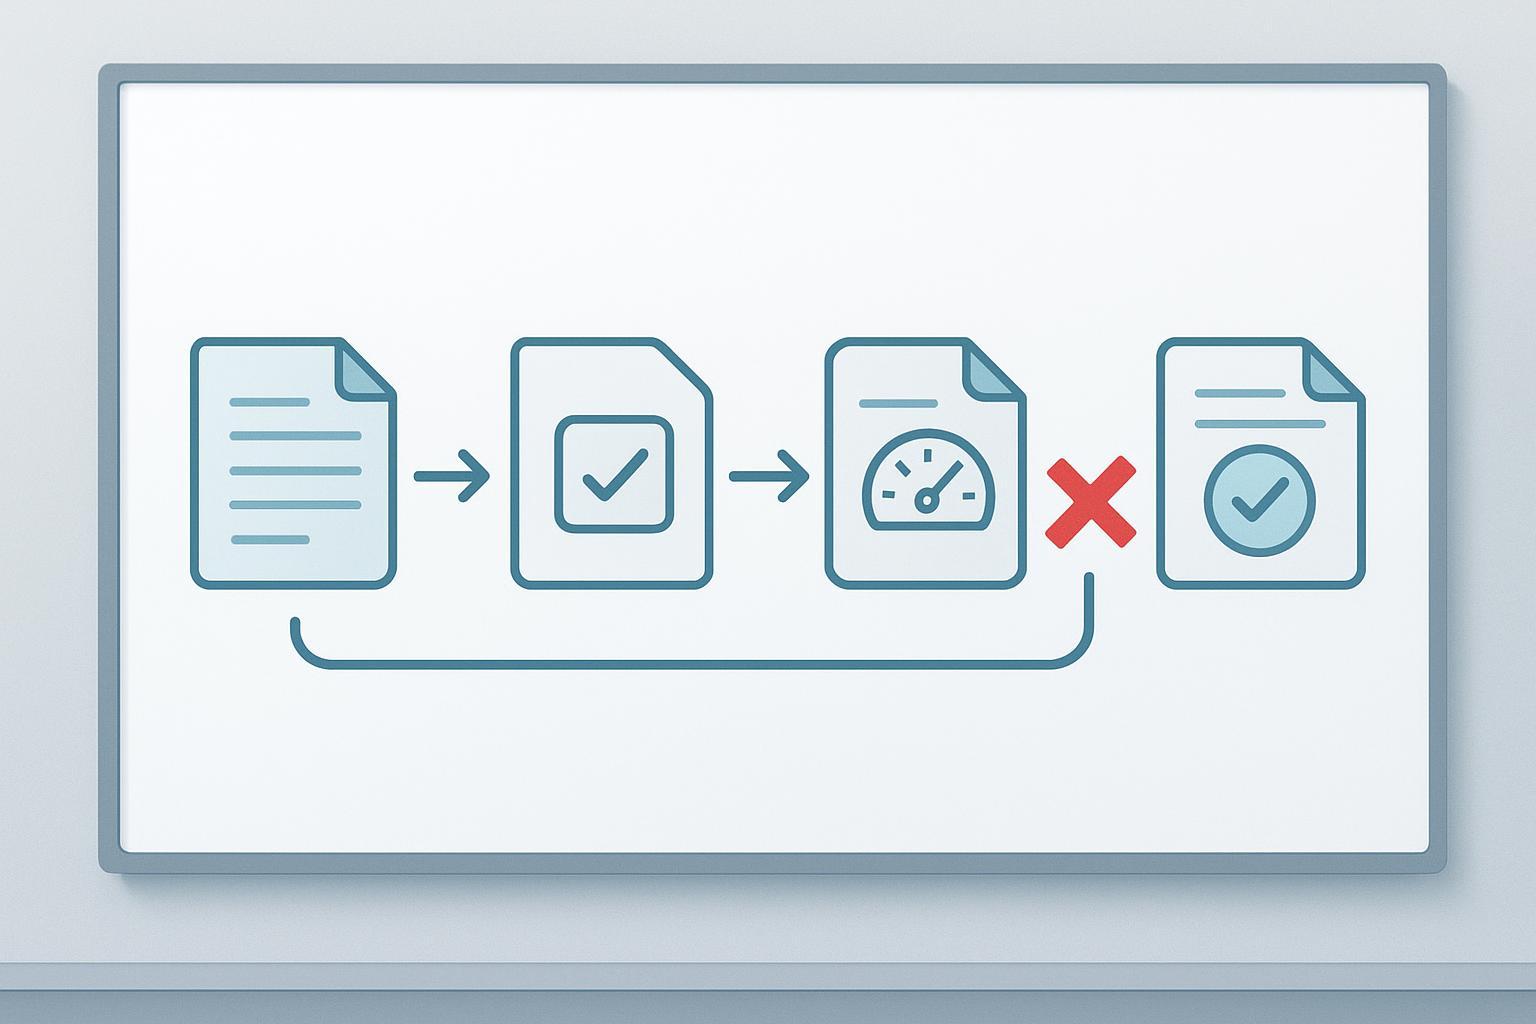
トレーサビリティとは、監査人がサプライヤーに何も質問することなく、生データからバッチを再構築できることを意味します。. その基準が以前よりも重要になっている, FDA の使用目的テストは、販売者自身の材料に記載されている内容に適用されるためです。, これにより、ドキュメントはリリース後に保管される品質記録ではなく、コンプライアンスの表面となります。 (FDA’s March 2026 warning letter to Gram Peptides). の MHRA GxP データ整合性ガイダンス 期待を設定する: 記録は帰属可能である必要があります, 読みやすい, 同時代の, オリジナルで正確な, そしてさらに完成, 一貫性のある, データのライフサイクル全体にわたって永続的で利用可能, 修正があれば元のエントリと変更理由を維持します.
研究用途のみのペプチド文書用, これは 4 つの具体的な質問に変換されます. オリジナルのクロマトグラムと質量スペクトルが必要です, 集計表ではありません. 各図の背後にメソッド参照が必要です. と一致する機器認定記録を要求します。 USP 〈1058〉分析機器認定 4Qsモデル, 最後に改訂されたのは 2017. また、修正では元のエントリと変更理由の両方を保存する必要があります。.
チップ用: 新しいサプライヤーアンケートを追加する前に、1 つの過去のロットに対してデータチェーン テストを実行する.
故障モードは静かです. サプライヤーが CoA を作成する, 純度の数値は許容範囲内に見える, そして購入者はそれをファイルします. 数か月後、査読者がその数字がどのように生成されたかを尋ねます, サプライヤーは基礎となるデータ ファイルを作成できません. 生データからリリースされた証明書までのチェーンが壊れている, そして購入者は事後にそれを修理する方法がありません.
丸薬 3: Validated or Fit-for-Purpose Testing, Chosen Deliberately
完全に検証された方法と目的に合った方法のどちらを選択するかは、データを何に使用するかによって決まります。, そしてそれは、サプライヤーがたまたま実行するルーチンから継承するのではなく、明示的に作成する必要があります。. I Q2(R2) 分析手順の検証 リスクを伴う手順で意図された目的に適合しているかどうかを検証する必要がある- および使用ベースの戦略, 事前定義されたプロトコルを使用して, 正当な合格基準と検証レポート. 一般的な最小計画には、範囲全体で 9 つの決定、または範囲全体で 6 つの決定が含まれます。 100% テスト濃度の.
仕様を作成する前に、1 つ明確にしておくことが重要です: Q2で何をしたのか(R2) 言わない それは、「完全に検証された方法」と並んで、正式な「目的に合った方法」というカテゴリーがあるということです。. ガイドラインでは、意図された目的に適合することが最も重要な要件として使用されています, だからこそ、初期段階の作業は、まだテストされていないものについての科学的根拠を伴う、段階に応じた、または部分的な検証によってサポートされるのです。.
つまり、ガイドラインでは答えられない実際的な疑問が残ります: この決定に実際に必要なのはどの層ですか? あ 実用的な検証済みか目的適合かの決定ルール コンサルティング会社やベンダーのコメントで流通している、ユースケースと検証の期待をマッピングしたもの, 解説であることに注意して、採用する価値があります。, 主要な標準ではない.
|
使用事例 |
検証の期待 |
ペプチド合成 代表的な手法 |
|---|---|---|
|
発見, スクリーニング, 内部ランキング |
目的に合っている、または資格がある |
指定条件の RP-HPLC; ID 用の ESI-TOF または Orbitrap HRMS; 直交チェックとしての MALDI-TOF |
|
規制パッケージ内の IND 対応データ |
適格または部分的に 合成ペプチド 検証済み |
上記, メソッドのドキュメントと未テストのパラメータの正当性の説明も追加 |
|
極めて重要な, 提出に重要な決定またはロットリリースの決定 |
完全に検証済み |
検証済みの RP-HPLC または HRMS; USP〈85〉LALテクニッククラスによるエンドトキシン, ゲル凝固, 比濁分析または発色分析, USP 〈85〉エンドトキシン制限式によって設定された制限付き |
障害モードは両方向に実行されます. スクリーニンググレードの方法に基づくロットリリースの決定は、誰も擁護できない数字を生み出す, そして、ユースケースに必要のなかった検証の負担によって発見段階の意思決定が妨げられ、規制上の利益が得られずに何週間も費やされる. 目的に合った分析検査ペプチドは、方法と決定を意図的に一致させます。, デフォルトではありません.
丸薬 4: Responsible Communication as a Governance Control
サプライヤーが自社製品をどのように説明するかは監査可能な管理です, マーケティングの後付けではない. FDAは販売者自身の言葉から使用目的を読み取る, また、FDA の使用目的検査では、ウェブサイト自体が人間による使用を意図していることが証明されている場合、研究用途のみの表示は不十分であるとみなします。. それはまさにFDAのマーチです 2026 グラムペプチド社への警告書が発見される: 販売者自身の製品ページから抽出された使用目的の証拠, 食欲抑制も含めて, 軽量化, ブドウ糖の取り扱い, 脂質代謝に関する主張.
パターンが繰り返される. FDA’s August 2026 ペプチドパートナーズLLCへの書簡で、指定されたペプチドとBAC再構成溶液を未承認の新薬として告発, 人間の病気と人間の組織に関する主張を引用する. 二つにまたがって 2026 コホート, eleven peptide firms received FDA warning letters in a single year, そのため、サポートされていない治療上の謳い文句のペプチドは、コピーライティングの優先事項ではなく、文書化のリスクとなります。.
⚠️警告: 製品ページに食欲抑制やブドウ糖の取り扱いについて記載されている技術的に優れたサプライヤーは、文書化の強さを下流の全員に対する執行の露出に変えます。.
クレーム言語を独自の承認ゲートを持つレビュー済み成果物として扱う. 研究範囲の免責事項を付けて研究用途のみのフレームを維持する, そして、有効性に関連する記述は査読済みの出典を追跡するか、削除することを要求します。. これが意味する言語規律は狭い: 「役立つかもしれない,「」と関連付けられています,」は決して「治療」したり「保証」したりするものではありません。 ペプチドの生産
How to Apply This Without Rebuilding Your Supplier Base
仕様から始める, なぜなら、それはサプライヤーの協力を必要とせずに始めることができる1つの柱だからです。. 他のすべてはそこから派生します.
-
仕様を作成または修正する. 数値的な許容基準を設定し、それぞれの方法に名前を付けます. これは数日単位での迅速な勝利です, そしてそれは時間に敏感です: 合成ペプチドの開発と製造に関するEMAガイドラインは、 2026-06-01, したがって、古い前提に基づいて草案された仕様はいずれにしても再検討する必要があります.
-
1 つの現在のロットの基礎となるデータ パッケージをリクエストします. 次に、チェーンが再構築可能かどうかをテストします: 生データ, 機器の認定記録, リリース決定の背後にあるレビューの軌跡. MHRA GxP データ整合性ガイダンスとその ALCOA+ 期待は実践的なテストです. 予算は1~2週間程度.
-
既存の各ユースケースを分類する 実際的な検証済みか目的適合かの決定ルールに反する, 現在スクリーニング方法に依存しているロットリリースの決定にフラグを立てます. 歴史的な決定に関わるため、これには 1 ~ 2 か月かかります.
-
請求審査ゲートを追加する 外側に向けた製品説明, そしてそれを実行し続けます.
2 つのものを測定する: リクエストに応じてエスカレーションなしで完全なデータ チェーンが生成されたロットのシェア, 完全に検証された方法に追跡可能なリリース決定の数. 最初の 2 つのステップは、四半期以内にサプライヤーの会話を変える; 分類作業に時間がかかる.
サプライヤーにパッケージを依頼する前に、完全なパッケージがどのようなものかを確認したい場合, MOL Changes は仕様をカバーする文書パッケージを送信できます, 方法, そしてリリースレコード, または、技術専門家に連絡して分類ステップを段階的に進めてもらいます.
注意事項: 従来の見解が未だに通用するところ
このフレームワークの最大の制限は、サプライヤーに対して影響力があることを前提としていることです。, 初期段階の学術グループは、単一のバイアルを購入しないことがよくあります。. 4 つのベンダー層にわたる 10 個のペプチドの購入監査は小規模なサンプルです, そしてそれは、制御強度と結果を一致させることについての議論をサポートします, より広い市場についての主張ではない. 不合格ロットの場合、バッチではなく 1 週間のスクリーニング費用がかかる場合, 概要 CoA と目的に合った方法は比例する, 完全に検証されたパッケージを要求するのは無駄です. 柱の順序も編集上の判断です: 結合制約が無菌またはエンドトキシンの場合, 逆にするのが合理的です. ポイントは校正です, どこでも最大限の厳密さがあるわけではない.
しかし、純度の高い数値はまだ何かを教えてくれるのではないでしょうか?
はい, そしてそれが何なのかを正確に伝える価値がある. 純度数値はテストされたサンプルを説明します, サプライヤーが選択した方法で, 実行された日に. 次のロットについては何も語られていない, 次の合成バッチ, または6か月後の同じ製品.
このようにして、一見矛盾する 2 つの結果が共存するのです. 6,285 件のレポートが提出されたサンプル分析では、純度の中央値が報告されました。 99.80% (フィンリック, 取得した 2026-05-19), 一方、4 つのベンダー層にわたる 10 個のペプチドの購入監査では、予算層のロットが 71.3% そして 78.9% (ペプチドリスト, 取得した 2026-05-19). どちらも真実である可能性があります: サプライヤーが何を送信することを選択したかを測定します, 購入者が実際に受け取ったその他の測定値.
したがって、有益な質問は「あなたの純粋さは何ですか」ではありません。?「」でも「リリース仕様は何ですか?」, どのメソッドがそれを定義するか, 選択しなかったバッチのロットレコードには何が表示されますか?” クロマトグラムを要求する, 数字ではありません.
What If We Have Already Qualified Suppliers on the Old Criteria?
再資格認定は追加的です, 再起動ではない. すべてのサプライヤー ファイルを再度開いたり、新しいアンケートを発行したりする必要はありません. サプライヤーごとに 1 つの過去のロットに対してデータチェーン テストを実行する: 分析証明書を取得する, 基礎となるクロマトグラム, 質量分析データ, および実行の機器認定記録, 次に、概要シートの数値を生データまで遡ってレビュー担当者が再構築できるかどうかを尋ねます。. そのテストの文書が残っているサプライヤーは、認定ステータスを維持し、より軽い定期検査に移行します。. 文書が保存されていないサプライヤーは完全なレビューに移行します, そしてテスト結果, アンケートのスコアではありません, どっちがどっちか決める. 同じことが自分の記録にも当てはまります: MHRA GxP データ整合性ガイダンスでは、起因する可能性があることを規定しています。, 読みやすい, 同時代の, オリジナル, チェーンの両側を測定する正確な基準, USP 〈1058〉分析機器認定は、報告された結果を再構成可能にする機器記録を対象としています。.
How Do You Respond to the Argument That This Level of Control Is Impractical?
制御強度は比例することを意図しています, 均一ではない, そしてフレームワークはそれを明示的に示しています. 実用的な検証済みか目的に合ったかの決定ルールにより、初期段階で目的に合った方法が可能になります, ここで問題は、その素材がそもそも追求する価値があるかどうかです, 結果が規制上または契約上の重要性を持つ段階のために、検証済みの方法を確保します。. それはICH Q2でもあります(R2) サポートします: 科学的根拠を伴う段階に応じた検証, どこでも最大限の検証が行われるわけではない. Q2 について(R2) 仕事が早いからどんな方法でも良いとは言いません.
コストの非対称性が異議を解決する. ドキュメント パッケージをリクエストすると、サプライヤーとの会話と検討時間がかかります. リリース データを再構築できないことがスケールアップ時に判明すると、バッチにコストがかかります, タイムライン, そして監査結果.
The Shift That Has to Happen
ガバナンス能力は需要に応じて拡張する必要がある, 仕様に応じて拡張可能, トレーサビリティ, 意図的な方法の選択と規律ある主張, より厳格な純度閾値を通過しない. 分析証明書を端末品質の成果物として扱うという業界標準は、その背後にあるデータ チェーンを成果物として扱うことに道を譲る必要があります。, そしてバイヤーは、執行機関が彼らに代わって要求する前にそのチェーンを要求する必要があります. 1年で11のペプチド会社がFDA警告書を受け取った, シフトはすでに始まっています (私たち. 食品医薬品局, 取得した 2026-06-11). ドキュメントパッケージが見積書の標準的な部分である市場, 特別なリクエストではなく, 現実的な短期的な結果は. 次のサプライヤーとの会話に 4 つの柱を取り入れ、チェーンがどこで途切れるかに注意してください。. そこでペプチドの品質ガバナンスが重要視されます。.
開示: MOL Changes は研究専用ペプチドと文書パッケージを提供します, したがって、当社はより完全な記録を要求する買い手に商業的利益を持っています。. 上記のフレームワークは公的規制および薬局方の情報源から引用されており、あらゆるサプライヤーに適用されます。, 私たちも含めて.
MOL Changes 技術チームによる研究用途の範囲と文書の正確性のレビュー. この記事では、研究専用の資料と分析文書の実践について説明します。; それは医学的なアドバイスではありません, ここにあるものは人体への使用に関するガイダンスとして読まれるべきではありません. 研究資料について決定を下す前に、資格のある専門家に相談してください。.