Perché la governance della qualità dei peptidi è ora un problema di valutazione, Non è un problema di approvvigionamento
La governance della qualità dei peptidi è passata da una questione di approvvigionamento a una di valutazione. Il mercato delle terapie peptidiche sta crescendo a circa 11% un anno, da $ 49,21 miliardi 2025 a 54,62 miliardi di dollari 2026 secondo Rapporto sul mercato globale dei peptidi terapeutici della Business Research Company 2026, e l'applicazione si è ampliata con esso: undici aziende produttrici di peptidi hanno ricevuto lettere di avvertimento dalla FDA in un solo anno, attraverso due 2026 coorti monitorate dal Tracker delle lettere di avvertimento della FDA Peptifact.
La questione operativa non è più se esiste un fornitore. Dipende dalla capacità di difendere i criteri di accettazione alla base della scelta del fornitore. La marcia della FDA 2026 lettera di avvertimento ai Gram Peptidi E Agosto della FDA 2026 lettera a Peptide Partners LLC entrambi attivano il test di destinazione d'uso della FDA, non su una cifra di purezza. IL Indice delle lettere di avvertimento della FDA è filtrabile per data, quindi il record è controllabile.
Chiave da asporto: La questione della governance si è spostata dalla ricerca di un fornitore alla difesa di un criterio di accettazione.
Quattro pilastri organizzano il resto di questo pezzo: specifiche, documentazione tracciabile, test adatti allo scopo, e comunicazione responsabile.
La visione convenzionale: Acquista con percentuale di purezza e certificato di analisi
La posizione dominante è semplice: un certificato di analisi fornito dal fornitore che mostri un elevato valore di purezza dell'HPLC in fase inversa è una prova sufficiente di qualità, e il prezzo più la purezza dichiarata sono i criteri di selezione razionali. Quella norma non è venuta dal nulla. Proviene dal genere stesso del rapporto QC del fornitore, e il modo in cui viene generalmente presentato un report QC del fornitore è l'archetipo: un numero di purezza di sintesi, una conferma di massa, e una breve linea di metodi, confezionato come prova di qualità su una sola pagina.
È diventato dominante per tre ragioni difendibili. È semplice, è comparabile tra virgolette, e ha funzionato quando gli acquirenti di peptidi erano per lo più gruppi di ricerca interni che acquistavano da un noto partner di sintesi in base a un accordo di qualità esistente. La logica commerciale lo ha rafforzato. Con il mercato delle terapie peptidiche in crescita a circa 11% un anno, i team di procurement avevano bisogno di un campo di screening, e la percentuale di purezza era l'unica già presente in ogni preventivo.
I venditori di sintesi lo sostengono perché possono produrlo. I modelli di procurement costruiti attorno ad essi lo codificano. E il numero stesso sembra rassicurante: un'analisi dei campioni inviati di 6.285 report trovato una purezza media di 99.80%, con un intervallo interquartile di 99.50% A 99.90%. Quando quasi tutti i rapporti rientrano nella stessa banda ristretta, il campo smette di discriminare. Questo è il primo segno che il certificato di tracciabilità dell'analisi del peptide, non la figura principale, è qui che si svolge il vero lavoro di valutazione.
Tre motivi per cui la scorciatoia Purezza-Percentuale fallisce
Un numero di purezza misura un attributo, con un metodo, su un campione, e non dice nulla sull'identità, controione, solvente residuo, endotossina, o sterilità. Trattarlo come un segnale di qualità generale è il punto in cui la maggior parte delle valutazioni va storta.
Il primo fallimento è predittivo. Un'analisi dei campioni inviati di 6.285 report ha rilevato una purezza media di 99.80%, eppure quei campioni sono stati inviati autonomamente dai venditori, non comprato alla cieca (Mendias & Awan / Finnrick Analytics, aprile 2026). Un audit di acquisto di dieci peptidi su quattro livelli di fornitori, utilizzare un prodotto acquistato a caso e testato da MZ Biolabs, trovato il livello 503B registrato dalla FDA a 98.7%, 99.1%, E 98.3% purezza, il livello del produttore diretto a 89.1%, 91.3%, E 85.4%, e il livello di budget a 71.3% E 78.9%, con un campione irrisolvibile (La lista dei peptidi, Gennaio 2026). I due set di dati puntano in direzioni opposte, questo è il punto: una cifra citata da un fornitore non ti dice nulla di predittivo sul lotto di un altro fornitore.
Il secondo fallimento è categorico. Lo stesso set di dati del campione inviato ha registrato a 2.4% tasso di fallimento dell’identità, con il peptide indicato semplicemente assente 156 Di 6,487 rapporti vagliati. Nella verifica degli acquisti, un prodotto che era il composto completamente sbagliato misurato 2,847 Da contro 4,113 Da previsto per semaglutide. Nessuna percentuale di purezza può esprimere tale risultato, perché lo strumento stava misurando correttamente la molecola sbagliata.
Il terzo fallimento è normativo, ed è il più consequenziale. Un'etichetta RUO non isola un venditore il cui sito web stabilisce l'uso umano previsto, come la marcia della FDA 2026 la lettera di avvertimento a Gram Peptides rende esplicito, perché la destinazione d'uso è definita a 21 CFR 201.128 dalle affermazioni del venditore piuttosto che dal testo dell'etichetta. Un acquirente che tratta l'etichetta come un segnale di conformità sta leggendo l'artefatto sbagliato.
La governance della qualità dei peptidi fallisce con la scorciatoia perché la scorciatoia comprime quattro domande di controllo indipendenti in un unico numero.
Cosa mostrano effettivamente i dati: Due metodologie concorrenti, Una lettura onesta
Le percentuali di fallimento ampiamente citate, 41.6% rispetto a un benchmark indulgente e 71.1% contro uno più severo, provengono dall’analisi di un singolo laboratorio a monte 6,285 rapporti, e quella cifra è stata ripetuta molto più spesso di quanto sia stata riprodotta in modo indipendente (Sintesi dell'audit derivata da Finnrick, 2026). È un set di dati, non un consenso.
Le due fonti più citate vanno in direzioni opposte. Un'analisi di 6.285 report di campioni inviati si basa sui campioni che i fornitori hanno scelto di inviare, quindi la sua propensione alla selezione va verso il buon materiale, e il suo 2.4% Il tasso di fallimento dell’identità dovrebbe essere letto in questa luce. Un audit di acquisto a dieci peptidi su quattro livelli di fornitori acquista in modo anonimo e quindi devia nella direzione opposta. Neppure lo è il tasso di fallimento definitivo.
L'unico a monte basato sull'acquisto indipendente è il 2024 studio peer-reviewed sulla sorveglianza del mercato, in cui i prodotti sono etichettati 99% purezza misurata 7.7% A 14.37% la purezza effettiva e l'endotossina sono apparse in ogni campione 2.16 A 8.95 UE/mg (Ashraf et al., JMIR 2024). Questo è 2024 dati e contesto storico, non un tasso attuale.
Quindi la governance della qualità dei peptidi dovrebbe valutare il sistema di controllo dietro un numero piuttosto che il numero stesso.
Pillole 1: Specifiche chiare prima di qualsiasi decisione di test
Una specifica è il documento che decide, in anticipo, quali test sono necessari e quali sono sforzi inutili. Scrivilo prima che venga selezionato un fornitore, non dopo che arriva molto.
Senza un criterio numerico di accettazione non vi è alcuna decisione di rilascio, solo un'opinione. Definire l'identità; purezza con il metodo analitico e la lunghezza d'onda di rilevamento indicati; controione e forma salina; solventi residui; contenuto di acqua; il limite di endotossina derivato da la formula del limite di endotossina USP 〈85〉, dove K = 5 USP-EU/kg per vie diverse da quella intratecale e 0.2 EU/kg per intratecale; e test di sterilità secondo USP 〈71〉 in cui il materiale deve essere sterile. Quando si applicano effettivamente USP 〈71〉 e USP 〈85〉 dipende dal percorso del prodotto finito, non su come viene ordinato il materiale.
IL Linee guida EMA sullo sviluppo e la produzione di peptidi sintetici, efficace 2026-06-01, copre le specifiche e il controllo analitico per i peptidi sintetici, quindi la stesura delle specifiche è ora un'aspettativa normativa piuttosto che una preferenza interna.
La modalità di fallimento è molto documentata rispetto a un CoA riepilogativo senza cromatogramma e senza metodo dichiarato, dove nessuno può ricostruire il motivo per cui è passato. È qui che la tracciabilità del certificato di analisi del peptide viene meno, e si rompe prima ancora che i test inizino.
⚠️ Attenzione: Non attribuire la circolazione 0.1%/0.5%/1.0% soglie di impurità secondo le linee guida EMA. Ciò che fa e non afferma la pagina delle linee guida dell’EMA è più ristretto di quanto suggerisca la copertura commerciale: la pagina di destinazione non riporta alcun reporting numerico, identificazione, o soglie di qualificazione.
Pillole 2: Documentazione tracciabile che sopravvive a un audit
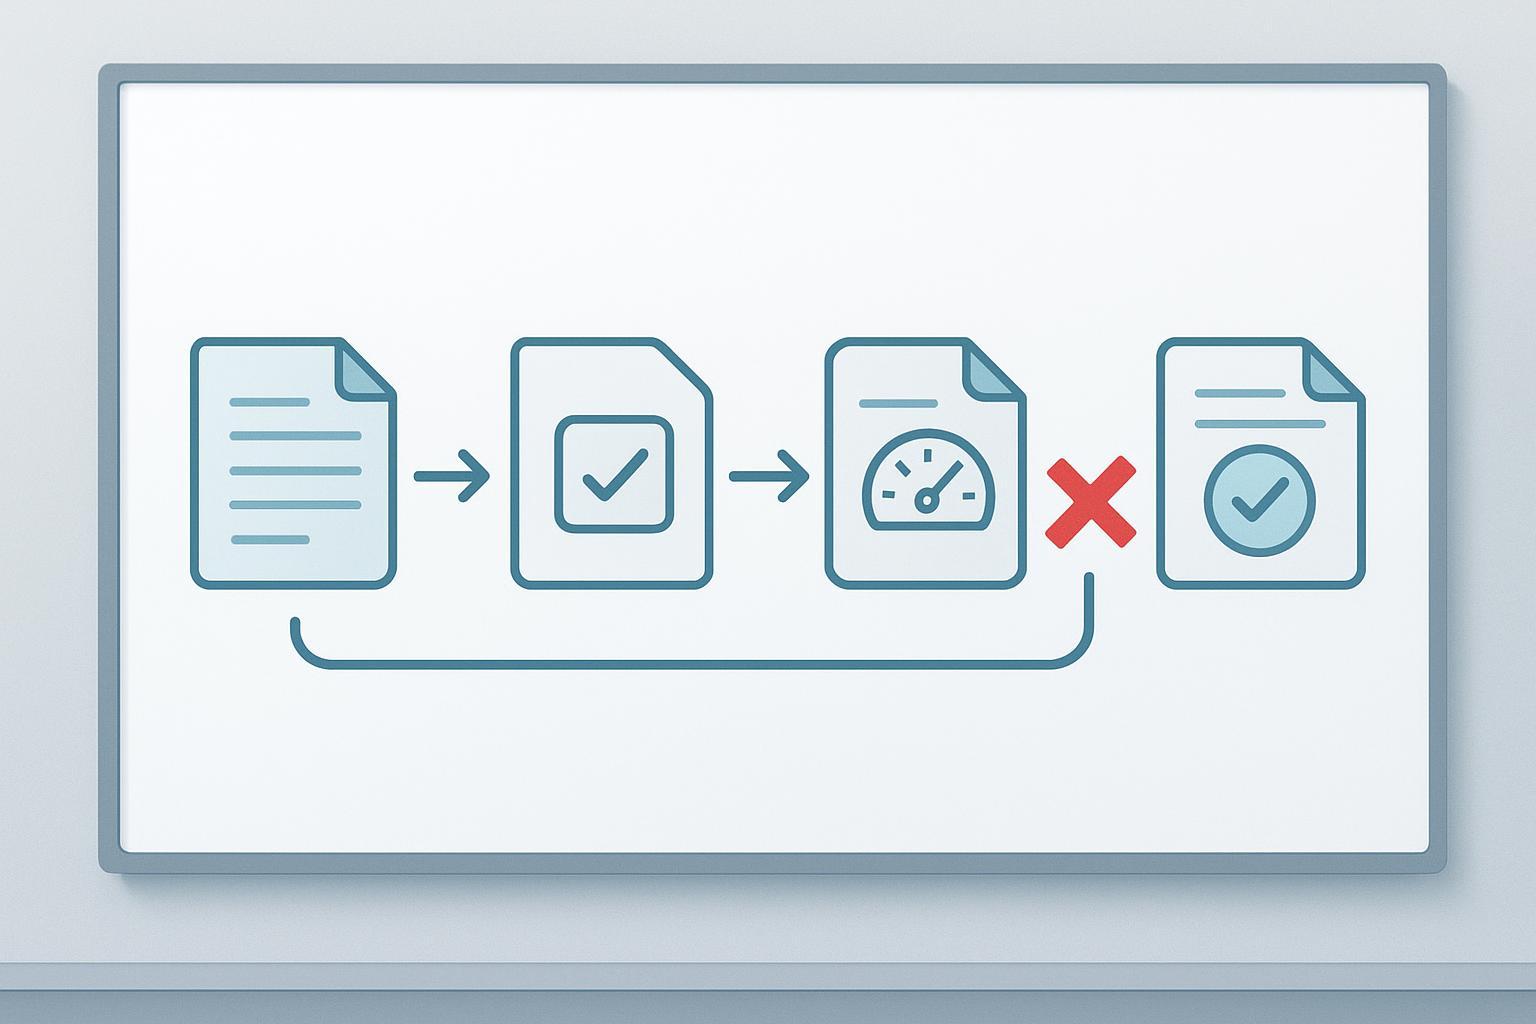
Tracciabilità significa che un revisore può ricostruire il lotto a partire dai dati grezzi senza porre una sola domanda al fornitore. Questo standard conta più di prima, perché il test di destinazione d'uso della FDA viene applicato a ciò che dicono i materiali del venditore, il che rende la documentazione una superficie di conformità piuttosto che un record di qualità archiviato dopo il rilascio (La marcia della FDA 2026 lettera di avvertimento ai Gram Peptidi). IL Guida all'integrità dei dati MHRA GxP fissa l'aspettativa: le registrazioni devono essere attribuibili, leggibile, contemporaneo, originale e accurato, e inoltre completo, coerente, duraturi e disponibili durante l’intero ciclo di vita dei dati, with any correction preserving the original entry and the reason for change.
For research-use-only peptide documentation, that translates into four concrete asks. Require the original chromatogram and mass spectrum, not a summary table. Require the method reference behind each figure. Require instrument qualification records consistent with the USP 〈1058〉 analytical instrument qualification 4Qs model, last revised in 2017. And require that corrections preserve both the original entry and the reason for change.
Per Suggerimento: run the data-chain test on one historical lot before adding any new supplier questionnaire.
La modalità di errore è silenziosa. A supplier produces a CoA, the purity figure looks acceptable, and the buyer files it. Months later a reviewer asks how that figure was generated, and the supplier cannot produce the underlying data file. The chain from raw data to released certificate is broken, and the buyer has no way to repair it after the fact.
Pillole 3: Test convalidati o adatti allo scopo, Scelto deliberatamente
The choice between a fully validated method and a fit-for-purpose method is a decision about what the data will be used for, and it has to be made explicitly rather than inherited from whatever routine the supplier happens to run. Io Q2(R2) validation of analytical procedures requires a procedure to be validated as fit for its intended purpose through a risk- and use-based strategy, with a predefined protocol, justified acceptance criteria and a validation report. Typical minimum designs include nine determinations across the range or six at 100% della concentrazione di prova.
One clarification matters before you write a specification around it: what ICH Q2(R2) does not say is that there is a formal “fit-for-purpose method” category sitting alongside “fully validated method”. The guideline uses fit for intended purpose as the overarching requirement, which is why early-stage work is supported by phase-appropriate or partial validation with scientific justification for what has not yet been tested.
That leaves the practical question the guideline does not answer for you: which tier does this decision actually need? UN practical validated-versus-fit-for-purpose decision rule circulating in consultancy and vendor commentary maps use case to validation expectation, and it is worth adopting with the caveat that it is commentary, not a primary standard.
|
Use case |
Validation expectation |
Sintesi peptidica Typical technique |
|---|---|---|
|
Scoperta, screening, internal ranking |
Fit-for-purpose or qualified |
RP-HPLC with stated conditions; ESI-TOF or Orbitrap HRMS for identity; MALDI-TOF as an orthogonal check |
|
IND-enabling data in a regulatory package |
Qualified or partially Peptidi sintetici convalidato |
The above, plus method documentation and justification for untested parameters |
|
Pivotal, submission-critical or lot-release decisions |
Fully validated |
Validated RP-HPLC or HRMS; endotoxin by the USP 〈85〉 LAL technique classes, gel-clot, turbidimetric or chromogenic, with limits set by the USP 〈85〉 endotoxin limit formula |
The failure mode runs in both directions. A lot-release decision resting on a screening-grade method produces a number nobody can defend, and a discovery-stage decision blocked by a validation burden the use case never required burns weeks for no regulatory gain. Fit-for-purpose analytical testing peptides is a deliberate match between method and decision, not a default.
Pillole 4: La Comunicazione Responsabile come controllo di governance
How a supplier describes its products is an auditable control, not a marketing afterthought. The FDA reads intended use from the seller’s own words, and FDA’s intended-use test treats research-use-only labeling as insufficient when the website itself evidences intended human use. That is exactly what FDA’s March 2026 warning letter to Gram Peptides found: intended-use evidence drawn from the seller’s own product pages, including appetite suppression, weight reduction, glucose handling, and lipid metabolism claims.
The pattern repeats. Agosto della FDA 2026 letter to Peptide Partners LLC charged named peptides plus BAC reconstitution solution as unapproved new drugs, citing human-disease and human-tissue claims. Across two 2026 cohorts, undici aziende produttrici di peptidi hanno ricevuto lettere di avvertimento dalla FDA in un solo anno, which makes unsupported therapeutic claims peptides a documentation risk rather than a copywriting preference.
⚠️ Attenzione: A technically excellent supplier whose product pages describe appetite suppression or glucose handling converts a documentation strength into an enforcement exposure for everyone downstream.
Treat claim language as a reviewed artifact with its own approval gate. Keep a research-use-only framing with a research-scope disclaimer, and require that any efficacy-adjacent statement trace to a peer-reviewed source or be removed. The language discipline this implies is narrow: “may help,” “has been associated with,” never “cure” or “guaranteed.” Produzione di peptidi
Come applicarlo senza ricostruire la base dei fornitori
Start with the specification, because it is the one pillar that requires no cooperation from the supplier to begin. Everything else follows from it.
-
Write or revise the specification. Set numeric acceptance criteria and name the method for each one. This is a quick win measured in days, and it is time-sensitive: the EMA guideline on the development and manufacture of synthetic peptides applies from 2026-06-01, so specifications drafted against older assumptions will need revisiting anyway.
-
Request the underlying data package for one current lot. Then test whether the chain is reconstructible: dati grezzi, instrument qualification records, and the review trail behind the release decision. The MHRA GxP data integrity guidance and its ALCOA+ expectations are the practical test. Budget one to two weeks.
-
Classify each existing use case against a practical validated-versus-fit-for-purpose decision rule, and flag any lot-release decision that currently rests on a screening method. This takes one to two months because it touches historical decisions.
-
Add a claim-review gate to any outward-facing product description, and keep it running.
Measure two things: the share of lots where the full data chain was produced on request without escalation, and the count of release decisions traceable to a fully validated method. The first two steps change supplier conversations within a quarter; the classification work takes longer.
If you want to see what a complete package looks like before you ask a supplier for one, MOL Changes can send a documentation package covering specification, metodo, and release records, or connect you with a technical expert to walk through the classification step.
Avvertenze: Dove vale ancora la visione convenzionale
The strongest limitation of this framework is that it assumes you have leverage over your supplier, and early-stage academic groups buying single vials often do not. A ten-peptide purchase audit across four vendor tiers is a small sample, and it supports an argument about matching control intensity to consequence, not a claim about the wider market. Where a failed lot costs a week of screening rather than a batch, a summary CoA and a fit-for-purpose method are proportionate, and demanding a full validated package would be waste. The pillar ordering is also an editorial judgment: if your binding constraint is sterility or endotoxin, inverting it is reasonable. The point is calibration, not maximum rigor everywhere.
Ma un numero di elevata purezza non mi dice ancora qualcosa?
SÌ, and it is worth being precise about what. A purity figure describes the sample that was tested, under the method the supplier chose, on the day it was run. It says nothing about the next lot, the next synthesis batch, or the same product six months later.
That is how two apparently contradictory results coexist. A 6,285-report submitted-sample analysis reported a median purity of 99.80% (Finnrick, recuperato 2026-05-19), while a ten-peptide purchase audit across four vendor tiers found budget-tier lots releasing at 71.3% E 78.9% (Peptide List, recuperato 2026-05-19). Entrambi possono essere veri: one measures what suppliers chose to send, the other measures what buyers actually received.
So the useful question is not “what is your purity?” but “what is your release specification, which method defines it, and what does a lot record show for a batch you did not select?” Ask for the chromatogram, non il numero.
Cosa succede se abbiamo già fornitori qualificati in base ai vecchi criteri??
Requalification is additive, not a restart. You do not need to reopen every supplier file or issue a new questionnaire. Run the data-chain test on one historical lot per supplier: ritirare il certificato di analisi, the underlying chromatogram, the mass spectrometry data, and the instrument qualification records for the run, then ask whether the numbers on the summary sheet can be traced back to raw data that a reviewer could reconstruct. Suppliers whose documentation survives that test keep their qualified status and move to a lighter periodic check. Suppliers whose documentation does not survive it move to a full review, and the test result, not a questionnaire score, decides which is which. The same expectation applies to your own records: the MHRA GxP data integrity guidance sets out the attributable, leggibile, contemporaneo, originale, and accurate standard that both sides of the chain are measured against, and USP 〈1058〉 analytical instrument qualification covers the instrument records that make a reported result reconstructable.
Come rispondi all'argomentazione secondo cui questo livello di controllo non è pratico?
The control intensity is meant to be proportional, not uniform, and the framework says so explicitly. A practical validated-versus-fit-for-purpose decision rule permits fit-for-purpose methods at early stages, where the question is whether a material is worth pursuing at all, and reserves validated methods for the stages where a result will carry regulatory or contractual weight. That is also what ICH Q2(R2) supports: phase-appropriate validation with scientific justification, not maximum validation everywhere. What ICH Q2(R2) does not say is that any method is acceptable because the work is early.
The cost asymmetry is what settles the objection. Requesting the documentation package costs a supplier conversation and some review time. Discovering at scale-up that the release data cannot be reconstructed costs the batch, the timeline, and the audit finding.
Il cambiamento che deve avvenire
Governance capacity has to scale with demand, and it scales through specifications, tracciabilità, deliberate method selection and disciplined claims, not through a stricter purity threshold. The industry norm of treating a certificate of analysis as the terminal quality artifact has to give way to treating the data chain behind it as the artifact, and buyers should ask for that chain before enforcement asks on their behalf. Eleven peptide firms received FDA warning letters in a single year, so the shift is already underway (NOI. Amministrazione degli alimenti e dei farmaci, recuperato 2026-06-11). A market where a documentation package is a standard part of a quote, rather than a special request, is the realistic near-term outcome. Take the four pillars into your next supplier conversation and note where the chain breaks. That is where peptide quality governance earns its keep.
Divulgazione: MOL Changes supplies research-use-only peptides and documentation packages, so we have a commercial interest in buyers demanding more complete records. The framework above is drawn from public regulatory and pharmacopoeial sources and applies to any supplier, including us.
Reviewed for research-use scope and documentation accuracy by the MOL Changes technical team. This article discusses research-use-only materials and analytical documentation practices; it is not medical advice, and nothing here should be read as guidance on human use. Consult a qualified professional before making decisions about any research material.