Hvorfor peptidkvalitetsstyring nu er et evalueringsproblem, Ikke et indkøbsproblem
Peptidkvalitetsstyring er skiftet fra et indkøbsspørgsmål til et evalueringsspørgsmål. Markedet for peptidlægemidler vokser med ca 11% et år, fra $49,21 mia 2025 til $54,62 mia 2026 ifølge Business Research Company's Global Peptide Therapeutics Market Report 2026, og håndhævelsen er steget med det: elleve peptidfirmaer modtog FDA-advarselsbreve på et enkelt år, på tværs af to 2026 kohorter sporet af Peptifact FDA advarselsbrevsporer.
Det operative spørgsmål er ikke længere, om der eksisterer en leverandør. Det er, om du kan forsvare acceptkriterierne bag dit leverandørvalg. FDA's marts 2026 advarselsbrev til Gram Peptides og FDA's august 2026 brev til Peptide Partners LLC begge tænder FDA's test til tilsigtet brug, ikke på en renhedsfigur. De FDA advarselsbrevindeks er datofiltrerbar, så posten kan kontrolleres.
Nøgle takeaway: Governance-spørgsmålet har bevæget sig fra at finde en leverandør til at forsvare et acceptkriterium.
Fire søjler organiserer resten af dette stykke: specifikationer, sporbar dokumentation, egnet til formålstest, og ansvarlig kommunikation.
Det konventionelle syn: Køb på renhedsprocent og et analysecertifikat
Den almindelige holdning er ligetil: et analysecertifikat fra leverandøren, der viser et højt omvendt-fase HPLC-renhedstal, er tilstrækkeligt bevis på kvalitet, og pris plus angivet renhed er de rationelle udvælgelseskriterier. Den norm kom ikke fra ingenting. Det kommer fra leverandøren QC-rapport genren selv, og hvordan en leverandør QC-rapport typisk præsenteres, er arketypen: et syntesens renhedstal, en massekonfirmation, og en kort metodelinje, pakket som et kvalitetsbevis på én side.
Det blev dominerende af tre forsvarlige årsager. Det er enkelt, det er sammenligneligt på tværs af citater, og det virkede, da peptidkøbere for det meste var interne forskningsgrupper, der købte fra en kendt syntesepartner under en eksisterende kvalitetsaftale. Den kommercielle logik forstærkede det. Med peptidterapimarkedet vokser med ca 11% et år, indkøbsteams havde brug for et screeningsfelt, og renhedsprocenten var den eneste, hvert citat allerede havde.
Synteseleverandører går ind for det, fordi de kan producere det. Indkøbsskabeloner bygget op omkring dem koder det. Og selve nummeret ser betryggende ud: a 6,285-report submitted-sample analysis found a median purity of 99.80%, with an interquartile range of 99.50% til 99.90%. When almost every report lands in the same narrow band, the field stops discriminating. That is the first sign that peptide certificate of analysis traceability, not the headline figure, is where the real evaluation work sits.
Tre måder, hvorpå genvejen til renhedsprocent mislykkes
A purity number measures one attribute, under one method, on one sample, and it says nothing about identity, modion, resterende opløsningsmiddel, endotoksin, or sterility. Treating it as a general quality signal is where most evaluation goes wrong.
The first failure is predictive. A 6,285-report submitted-sample analysis found a median purity of 99.80%, yet those samples were self-submitted by sellers, not bought blind (Mendias & Awan / Finnrick Analytics, april 2026). En købsrevision på ti peptider på tværs af fire leverandørniveauer, køre på produkt købt tilfældigt og testet af MZ Biolabs, fandt det FDA-registrerede 503B-niveau på 98.7%, 99.1%, og 98.3% renhed, den direkte producent tier kl 89.1%, 91.3%, og 85.4%, og budgetlaget kl 71.3% og 78.9%, med en prøve uopløselig (Peptidlisten, januar 2026). De to datasæt peger i modsatte retninger, hvilket er pointen: et citeret tal fra en leverandør fortæller dig intet forudsigende om en anden leverandørs parti.
Den anden fiasko er kategorisk. Det samme indsendte prøvedatasæt registrerede en 2.4% frekvens af identitetssvigt, med det navngivne peptid simpelthen fraværende i 156 af 6,487 screenede rapporter. I indkøbsrevisionen, et produkt, der var den forkerte forbindelse, blev helt målt 2,847 Da imod 4,113 Da forventes for semaglutid. Ingen renhedsprocent kan udtrykke dette resultat, fordi instrumentet målte det forkerte molekyle korrekt.
Den tredje fejl er regulering, og det er det mest konsekvensmæssige. Et RUO-mærke isolerer ikke en sælger, hvis egen hjemmeside fastslår tilsigtet menneskelig brug, som FDA's marts 2026 advarselsbrev til Gram Peptides gør eksplicit, fordi tilsigtet anvendelse er defineret ved 21 CFR 201.128 af sælgers egne påstande frem for ved etiketteksten. En køber, der behandler etiketten som et overholdelsessignal, læser den forkerte artefakt.
Peptidkvalitetsstyring fejler ved genvejen, fordi genvejen kollapser fire uafhængige kontrolspørgsmål til ét tal.
Hvad dataene faktisk viser: To konkurrerende metoder, Én ærlig læsning
De meget citerede fiaskoprocenter, 41.6% mod et lempeligt benchmark og 71.1% mod en strengere, komme fra et enkelt opstrøms laboratoriums analyse af 6,285 rapporter, og den figur er blevet gentaget langt oftere, end den er blevet uafhængigt gengivet (Finnrick-afledt revisionsresumé, 2026). Det er ét datasæt, ikke en konsensus.
De to mest citerede kilder trækker i hver sin retning. En 6.285-rapport indsendt prøveanalyse trækker fra prøver, som sælgere valgte at sende, så dens udvælgelsesbias løber mod godt materiale, og dens 2.4% frekvensen af identitetsfejl skal læses i det lys. En købsrevision på ti peptider på tværs af fire leverandørniveauer køber anonymt og skæver derfor den anden vej. Det er den endelige fejlrate heller ikke.
Den ene uafhængige købsbaserede upstream er 2024 peer-reviewed markedsovervågningsundersøgelse, i hvilke produkter mærket 99% renhed målt 7.7% til 14.37% faktisk renhed og endotoksin optrådte i hver prøve kl 2.16 til 8.95 EU/mg (Ashraf et al., JMIR 2024). Det vil sige 2024 data og historisk kontekst, ikke en aktuel kurs.
Så styring af peptidkvalitet bør evaluere kontrolsystemet bag et tal snarere end selve antallet.
Piller 1: Klare specifikationer før enhver testbeslutning
En specifikation er det dokument, der bestemmer, på forhånd, hvilke tests der er nødvendige, og hvilke er spildte kræfter. Skriv det før en leverandør vælges, ikke efter der er kommet meget.
Uden et numerisk acceptkriterium er der ingen frigivelsesbeslutning, kun en mening. Definer identitet; renhed med den angivne analysemetode og detektionsbølgelængde; modion og saltform; resterende opløsningsmidler; vandindhold; endotoksingrænsen afledt af USP 〈85〉 endotoksingrænseformlen, hvor K = 5 USP-EU/kg for andre ruter end intrathecal og 0.2 EU/kg for intrathecal; og sterilitetstest pr. USP 〈71〉, hvor materialet skal være sterilt. Når USP 〈71〉 og USP 〈85〉 faktisk gælder afhænger af det færdige produkts rute, ikke på, hvordan materialet er bestilt.
De EMA guideline om udvikling og fremstilling af syntetiske peptider, effektiv 2026-06-01, dækker specifikationer og analytisk kontrol for syntetiske peptider, så specifikationsskrivning er nu en regulatorisk forventning snarere end en intern præference.
Fejltilstanden er meget frigivet mod et sammenfattende CoA uden kromatogram og ingen angivet metode, hvor ingen kan rekonstruere hvorfor det gik. Det er her, peptidcertifikat for analysesporbarhed bryder sammen, og det går i stykker, før testen nogensinde starter.
⚠️ Advarsel: Tilskriv ikke cirkulation 0.1%/0.5%/1.0% urenhedsgrænser til EMA-retningslinjen. Hvad EMA-vejledningssiden gør og ikke angiver, er snævrere, end handelsdækningen antyder: landingssiden indeholder ingen numerisk rapportering, identifikation, eller kvalifikationstærskler.
Piller 2: Sporbar dokumentation, der overlever en revision
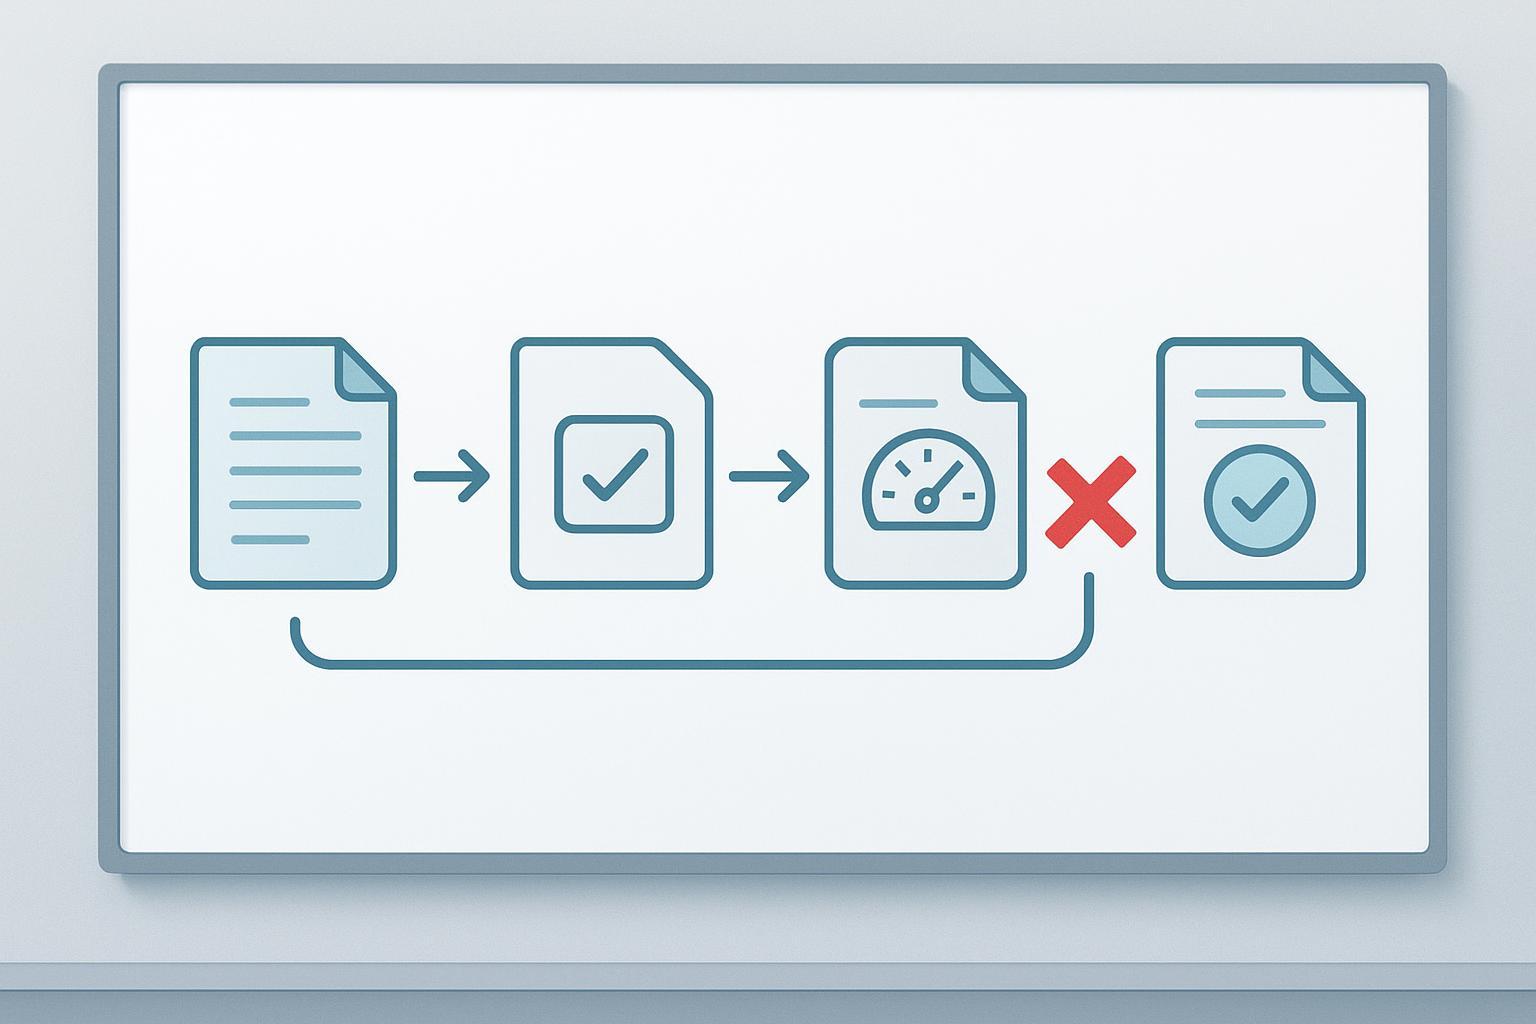
Sporbarhed betyder, at en revisor kan rekonstruere batchen fra rådata fremad uden at stille leverandøren et eneste spørgsmål. Den standard betyder mere end den plejer, fordi FDA's test for tilsigtet brug anvendes på, hvad en sælgers egne materialer siger, hvilket gør dokumentation til en compliance-overflade snarere end en kvalitetsregistrering, der arkiveres efter udgivelsen (FDA's marts 2026 advarselsbrev til Gram Peptides). De MHRA GxP dataintegritetsvejledning sætter forventningen: optegnelser skal kunne henføres, læselig, samtidige, original og nøjagtig, og desuden komplet, konsekvent, holdbar og tilgængelig på tværs af hele datalivscyklussen, med enhver rettelse, der bevarer den oprindelige post og årsagen til ændringen.
Til peptiddokumentation udelukkende til brug for forskning, det udmønter sig i fire konkrete spørgsmål. Kræv det originale kromatogram og massespektrum, ikke en oversigtstabel. Kræv metodereferencen bag hver figur. Kræv instrumentkvalifikationsoptegnelser i overensstemmelse med USP 〈1058〉 analytisk instrumentkvalifikation 4Qs model, sidst revideret i 2017. Og kræver, at rettelser bevarer både den oprindelige post og årsagen til ændringen.
Til tip: køre datakædetesten på ét historisk parti, før du tilføjer et nyt leverandørspørgeskema.
Fejltilstanden er stille. En leverandør producerer et CoA, renhedstallet ser acceptabelt ud, og køberen arkiverer det. Måneder senere spørger en anmelder, hvordan dette tal blev genereret, og leverandøren kan ikke fremstille den underliggende datafil. Kæden fra rådata til frigivet certifikat er brudt, og køberen har ingen mulighed for at reparere det efter kendsgerningen.
Piller 3: Valideret eller egnet til formålstest, Valgt bevidst
Valget mellem en fuldt valideret metode og en egnet til formålet metode er en beslutning om, hvad dataene skal bruges til, og det skal laves eksplicit i stedet for at nedarves fra den rutine, som leverandøren tilfældigvis kører. I Q2(R2) validering af analytiske procedurer kræver, at en procedure valideres som egnet til det tilsigtede formål gennem en risiko- og brugsbaseret strategi, med en foruddefineret protokol, begrundede acceptkriterier og en valideringsrapport. Typiske minimumsdesign inkluderer ni bestemmelser på tværs af området eller seks kl 100% af testkoncentrationen.
En præcisering er vigtig, før du skriver en specifikation omkring det: hvad jeg Q2(R2) siger ikke er, at der er en formel "egnet til formålet metode"-kategori, der sidder ved siden af "fuldt valideret metode". Vejledningen anvender egnet til tilsigtet formål som det overordnede krav, Derfor understøttes arbejde i tidlig fase af fasetilpasset eller delvis validering med videnskabelig begrundelse for det, der endnu ikke er blevet testet.
Det efterlader det praktiske spørgsmål, som retningslinjen ikke besvarer for dig: hvilket niveau har denne beslutning egentlig brug for? EN praktisk valideret-versus-egnet-til-formål beslutningsregel cirkulerer i konsulent- og leverandørkommentarkort brugscase til valideringsforventning, og det er værd at adoptere med det forbehold, at det er kommentarer, ikke en primær standard.
|
Use case |
Valideringsforventning |
Peptidsyntese Typisk teknik |
|---|---|---|
|
Opdagelse, screening, intern rangering |
Egnet til formålet eller kvalificeret |
RP-HPLC med angivne betingelser; ESI-TOF eller Orbitrap HRMS for identitet; MALDI-TOF som et ortogonalt tjek |
|
IND-aktiverende data i en reguleringspakke |
Kvalificeret eller delvist Syntetiske peptider valideret |
Ovenstående, plus metodedokumentation og begrundelse for ikke-testede parametre |
|
Pivotal, indsendelseskritiske eller parti-frigivelsesbeslutninger |
Fuldt valideret |
Valideret RP-HPLC eller HRMS; endotoksin af USP 〈85〉 LAL teknik klasserne, gel-koagulering, turbidimetrisk eller kromogen, med grænser fastsat af USP 〈85〉 endotoksingrænseformlen |
Fejltilstanden kører i begge retninger. En beslutning om partiudgivelse, der hviler på en screeningsmetode, producerer et tal, som ingen kan forsvare, og en beslutning på opdagelsesstadiet blokeret af en valideringsbyrde, brugssagen aldrig krævet brænder uger uden regulatorisk gevinst. Fit-for-purpose analytiske testpeptider er et bevidst match mellem metode og beslutning, ikke en standard.
Piller 4: Ansvarlig kommunikation som styringskontrol
Hvordan en leverandør beskriver sine produkter er en kontrollerbar kontrol, ikke en marketingeftertanke. FDA læser påtænkt brug ud fra sælgerens egne ord, og FDA's test til tilsigtet brug behandler mærkning kun til forskning som utilstrækkelig, når webstedet selv beviser tilsigtet menneskelig brug. Det er præcis, hvad FDA's marts 2026 advarselsbrev til Gram Peptides fundet: bevis for tilsigtet brug hentet fra sælgers egne produktsider, herunder appetitdæmpning, vægttab, håndtering af glukose, og påstande om lipidmetabolisme.
Mønsteret gentager sig. FDA's august 2026 brev til Peptide Partners LLC anklagede navngivne peptider plus BAC-rekonstitutionsopløsning som ikke-godkendte nye lægemidler, med henvisning til påstande om menneskelig sygdom og menneskelig væv. På tværs af to 2026 kohorter, elleve peptidfirmaer modtog FDA-advarselsbreve på et enkelt år, hvilket gør ikke-understøttede terapeutiske krav peptider til en dokumentationsrisiko snarere end en copywriting præference.
⚠️ Advarsel: En teknisk fremragende leverandør, hvis produktsider beskriver appetitundertrykkelse eller glukosehåndtering, konverterer en dokumentationsstyrke til en håndhævelseseksponering for alle nedstrøms.
Behandl kravsprog som en gennemgået artefakt med sin egen godkendelsesport. Hold en indramning, der kun er til brug for forskning, med en ansvarsfraskrivelse for forskningsomfang, og kræver, at enhver effekt-tilstødende erklæring spores til en peer-reviewed kilde eller fjernes. Den sproglige disciplin, dette indebærer, er snæver: "kan hjælpe,” ”har været forbundet med," aldrig "helbredt" eller "garanteret." Peptid produktion
Sådan anvender du dette uden at genopbygge din leverandørbase
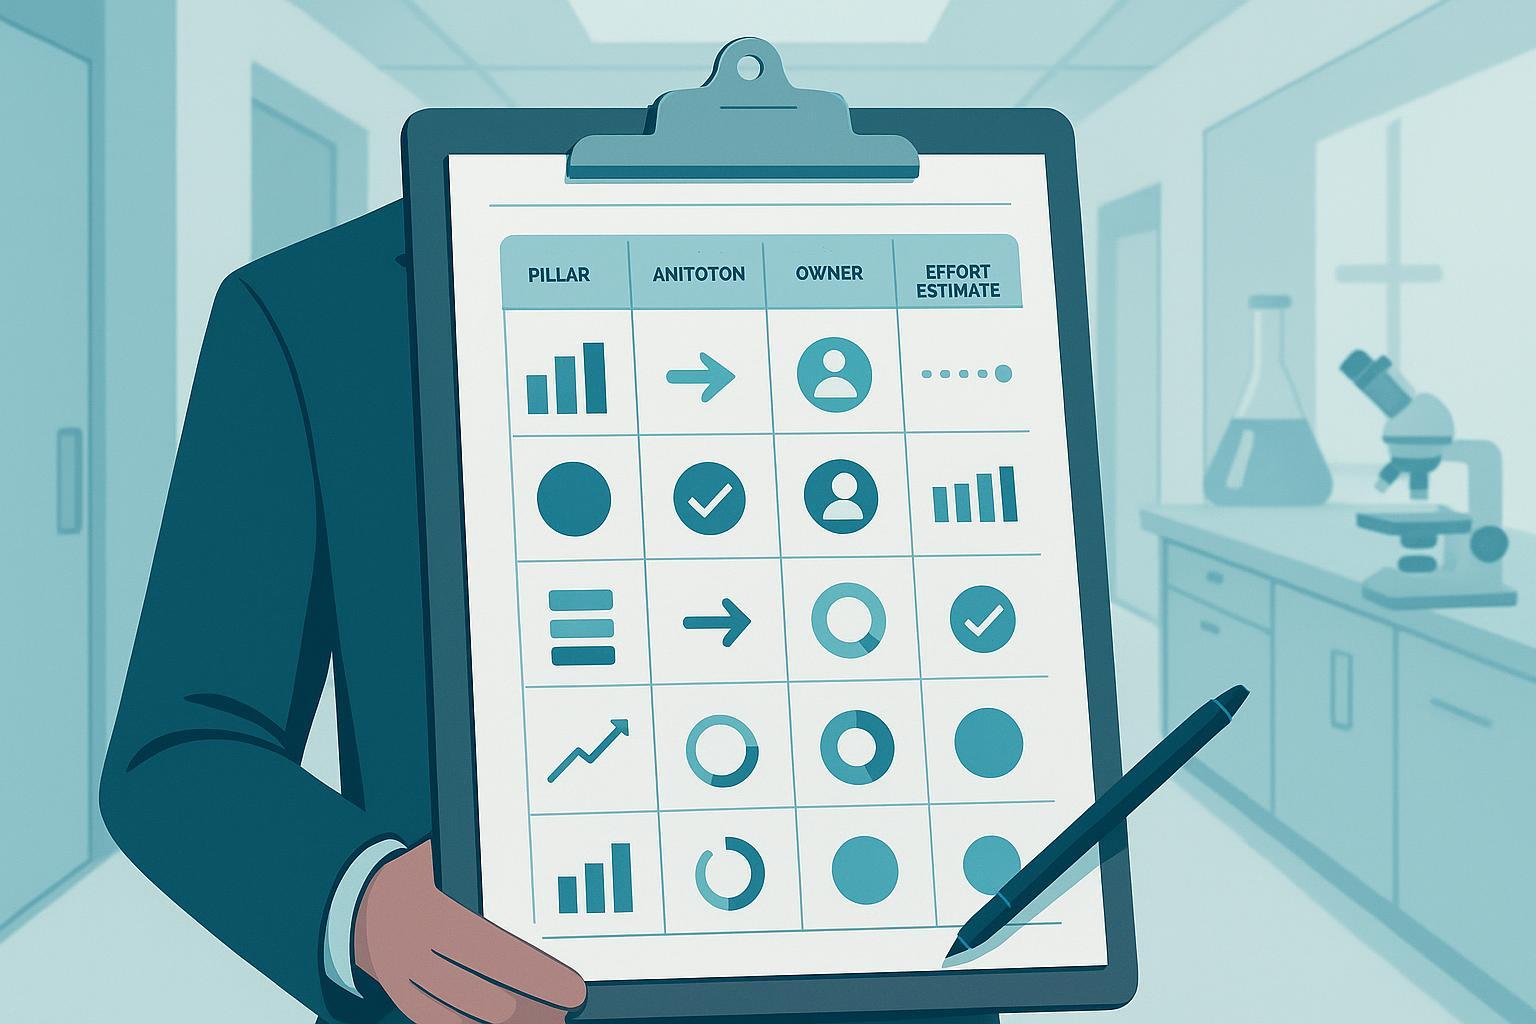
Start med specifikationen, fordi det er den ene søjle, der ikke kræver noget samarbejde fra leverandøren for at begynde. Alt andet følger deraf.
-
Skriv eller revider specifikationen. Indstil numeriske acceptkriterier og navngiv metoden for hver enkelt. Dette er en hurtig gevinst målt i dage, og det er tidsfølsomt: EMA-vejledningen om udvikling og fremstilling af syntetiske peptider gælder fra 2026-06-01, så specifikationer, der er udarbejdet i forhold til ældre antagelser, skal alligevel revurderes.
-
Anmod om den underliggende datapakke for et aktuelt parti. Test derefter om kæden er rekonstruerbar: rå data, instrumentkvalifikationsregistre, og revisionssporet bag frigivelsesbeslutningen. MHRA GxP dataintegritetsvejledningen og dens ALCOA+ forventninger er den praktiske test. Budget en til to uger.
-
Klassificer hver eksisterende use case mod en praktisk valideret-versus-egnet-til-formål beslutningsregel, og markere enhver beslutning om frigivelse af parti, der i øjeblikket hviler på en screeningsmetode. Dette tager en til to måneder, fordi det berører historiske beslutninger.
-
Tilføj en indgang til kravgennemgang til enhver udadvendt produktbeskrivelse, og holde den kørende.
Mål to ting: andelen af partier, hvor hele datakæden blev produceret på anmodning uden eskalering, og antallet af afgørelser om frigivelse, der kan spores til en fuldt valideret metode. De første to trin ændrer leverandørsamtaler inden for et kvartal; klassificeringsarbejdet tager længere tid.
Hvis du vil se, hvordan en komplet pakke ser ud, før du beder en leverandør om en, MOL Changes kan sende en dokumentationspakke, der dækker specifikation, metode, og udgive plader, eller forbind dig med en teknisk ekspert for at gennemgå klassificeringstrinnet.
Forbehold: Hvor det konventionelle syn stadig holder
Den stærkeste begrænsning ved denne ramme er, at den forudsætter, at du har indflydelse på din leverandør, og tidlige akademiske grupper, der køber enkelte hætteglas, gør det ofte ikke. En købsaudit med ti peptider på tværs af fire leverandørniveauer er en lille prøve, og det understøtter et argument om at matche kontrolintensitet til konsekvens, ikke en påstand om det bredere marked. Hvor et mislykket parti koster en uges screening frem for et parti, et sammenfattende CoA og en egnet til formålet metode er proportionale, og at kræve en fuldstændig valideret pakke ville være spild. Søjlerækkefølgen er også en redaktionel dom: hvis din bindingsbegrænsning er sterilitet eller endotoksin, at vende det om er rimeligt. Pointen er kalibrering, ikke maksimal stringens overalt.
Men fortæller et tal med høj renhed stadig mig noget?
Ja, og det er værd at være præcis om hvad. Et renhedstal beskriver prøven, der blev testet, under den metode, leverandøren har valgt, den dag det blev kørt. Det siger intet om det næste parti, næste syntesebatch, eller det samme produkt seks måneder senere.
Det er sådan, at to tilsyneladende modstridende resultater eksisterer side om side. En 6.285-rapport indsendt prøveanalyse rapporterede en median renhed på 99.80% (Finnrick, hentet 2026-05-19), mens en købsrevision på ti peptider på tværs af fire leverandørniveauer fandt budget-tier-partier frigivet kl 71.3% og 78.9% (Peptid liste, hentet 2026-05-19). Begge dele kan være sande: man måler, hvad leverandørerne valgte at sende, den anden måler, hvad køberne faktisk har modtaget.
Så det nyttige spørgsmål er ikke "hvad er din renhed?" men "hvad er din udgivelsesspecifikation, hvilken metode definerer det, og hvad viser en masse optegnelser for en batch, du ikke har valgt?” Bed om kromatogrammet, ikke nummeret.
Hvad hvis vi allerede har kvalificerede leverandører på de gamle kriterier?
Omkvalificering er additiv, ikke en genstart. Du behøver ikke at genåbne hver leverandørfil eller udstede et nyt spørgeskema. Kør datakædetesten på ét historisk parti pr. leverandør: trække analysecertifikatet, det underliggende kromatogram, massespektrometridata, og instrumentkvalifikationsrekorderne for løbet, så spørg, om tallene på oversigtsarket kan spores tilbage til rådata, som en anmelder kunne rekonstruere. Leverandører, hvis dokumentation overlever den test, bevarer deres kvalificerede status og går over til en lettere periodisk kontrol. Leverandører, hvis dokumentation ikke overlever den, går til en fuldstændig gennemgang, og testresultatet, ikke en spørgeskemascore, bestemmer hvad der er hvad. Den samme forventning gælder for dine egne poster: MHRA GxP-dataintegritetsvejledningen angiver de tilskrivelige, læselig, samtidige, original, og nøjagtig standard, som begge sider af kæden måles efter, og USP 〈1058〉 analytisk instrumentkvalifikation dækker de instrumentregistreringer, der gør et rapporteret resultat rekonstruerbart.
Hvordan reagerer du på argumentet om, at dette kontrolniveau er upraktisk?
Kontrolintensiteten er beregnet til at være proportional, ikke ensartet, og rammerne siger det eksplicit. En praktisk valideret-versus-egnet-til-formål beslutningsregel tillader egnet til formålet metoder på tidlige stadier, hvor spørgsmålet er, om et materiale overhovedet er værd at forfølge, og forbeholder sig validerede metoder til de stadier, hvor et resultat vil have reguleringsmæssig eller kontraktmæssig vægt. Det er også hvad ICH Q2(R2) støtter: fase passende validering med videnskabelig begrundelse, ikke maksimal validering overalt. Hvad jeg Q2(R2) siger ikke er, at enhver metode er acceptabel, fordi arbejdet er tidligt.
Omkostningsasymmetrien er det, der afgør indsigelsen. At rekvirere dokumentationspakken koster en leverandørsamtale og noget gennemgangstid. At opdage ved opskalering, at udgivelsesdataene ikke kan rekonstrueres, koster batchen, tidslinjen, og revisionsresultatet.
Skiftet, der skal ske
Styringskapacitet skal skalere med efterspørgslen, og det skalerer gennem specifikationer, sporbarhed, bevidst metodevalg og disciplinerede påstande, ikke gennem en strengere renhedsgrænse. Branchenormen med at behandle et analysecertifikat som en terminalkvalitetsartefakt skal vige for at behandle datakæden bag det som artefakten, og købere bør bede om den kæde, før håndhævelse spørger på deres vegne. Elleve peptidfirmaer modtog FDA-advarselsbreve på et enkelt år, så skiftet er allerede i gang (OS. Food and Drug Administration, hentet 2026-06-11). Et marked, hvor en dokumentationspakke er en standard del af et tilbud, snarere end en særlig anmodning, er det realistiske resultat på kort sigt. Tag de fire søjler med ind i din næste leverandørsamtale og noter, hvor kæden knækker. Det er her, styring af peptidkvalitet tjener sit hold.
Afsløring: MOL Changes leverer peptider og dokumentationspakker, der kun er beregnet til forskning, så vi har en kommerciel interesse i, at købere efterspørger mere fuldstændige optegnelser. Rammen ovenfor er hentet fra offentlige regulerings- og farmakopékilder og gælder for enhver leverandør, inklusive os.
Gennemgået for forskningsbrugsomfang og dokumentationsnøjagtighed af MOL Changes tekniske team. Denne artikel diskuterer materialer, der kun kan bruges til forskning, og praksis for analytisk dokumentation; det er ikke lægeråd, og intet her skal læses som vejledning om menneskelig brug. Rådfør dig med en kvalificeret professionel, før du træffer beslutninger om noget forskningsmateriale.