为重组分子建立集成模型, 不适用于 DNA-to-IND 程序中的定制肽
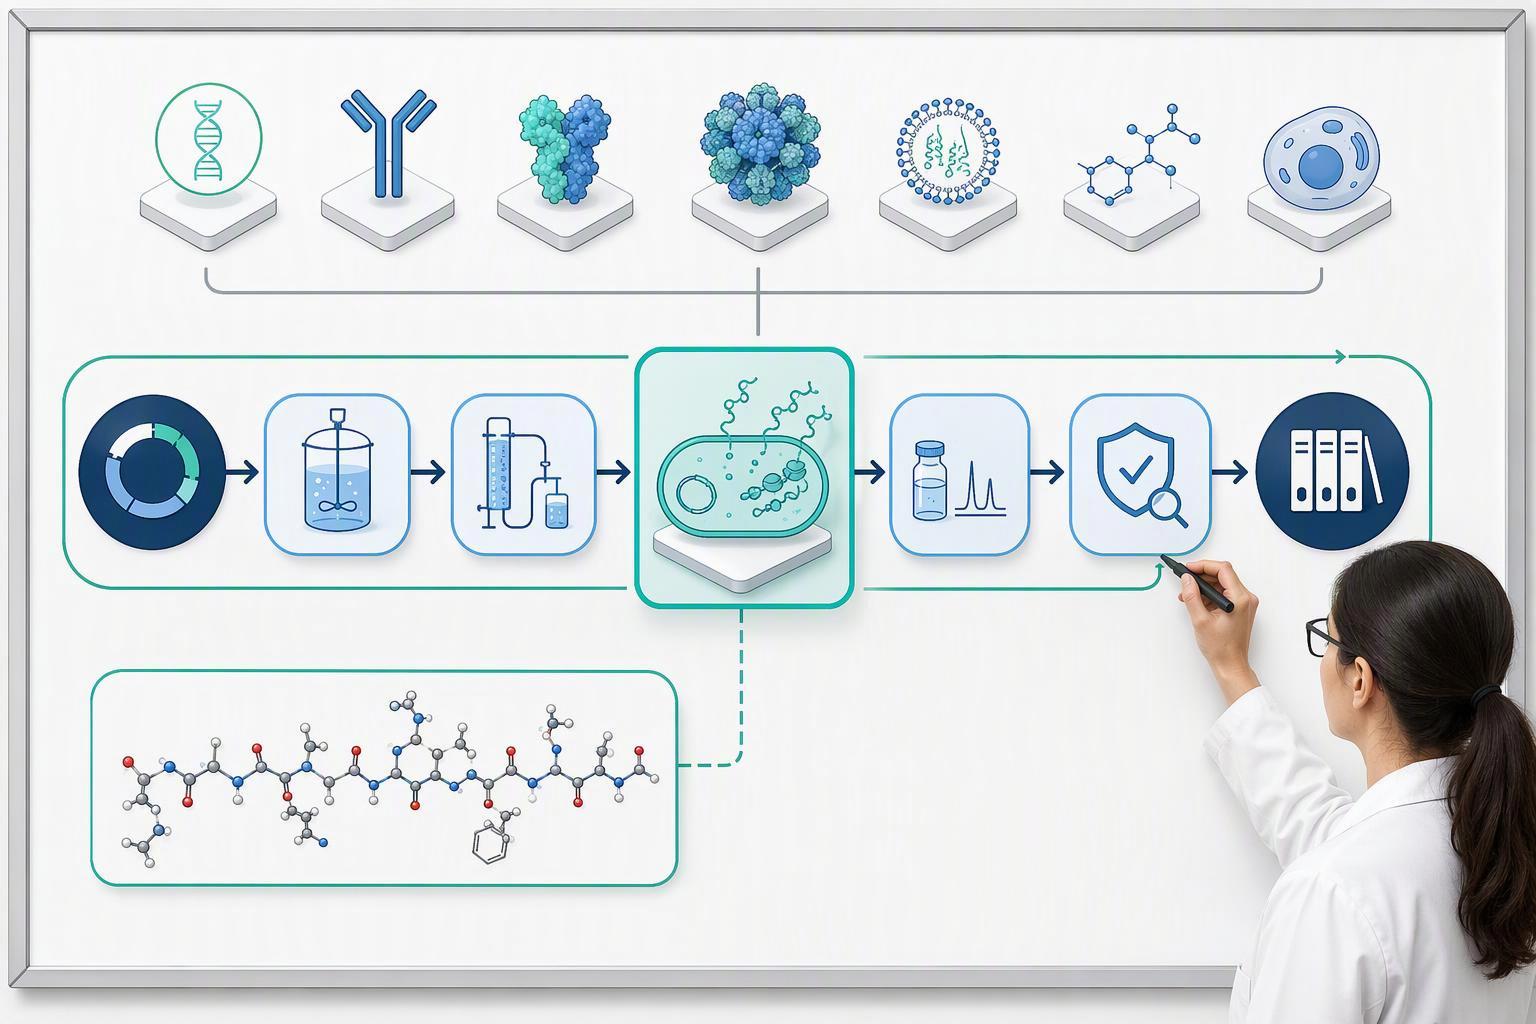
整合途径由重组表达定义, 和那个定义, 服务覆盖范围不存在差距, 是什么将合成肽置于其外部. Lonza 的程序页面描述了一种协调的 CMC 工作流程,可实现细胞系开发, 工艺和配方开发, 通过“最大限度地减少交接并协调所有 CMC 活动”将分析测试和监管文件结合在一起 (Lonza DNA 至 IND 计划页面, 未注明日期, 检索到的 2026). 该链中的每一步都始于转染的细胞.
十月 2026 扩张将同一条链延伸至非单克隆抗体生物制剂, 添加双特异性抗体, Fc融合蛋白和高浓度药品制剂, 并在此过程中尽早推进高浓度制剂的开发 (龙沙媒体咨询). 命名的分子类别都是重组格式.
该计划定义的切入点从载体构建和可制造性评估到 DNA 毒害原料药或药品批次, 用于研究的DNA, 主细胞库或生产细胞库, 已建立的细胞系或过程的转移, 以及原料药或纯化产品, 可以选择完全集成到 IND 中运行或在定义的里程碑处暂停 (Lonza DNA 至 IND 计划页面, 未注明日期, 检索到的 2026). 化学合成的肽没有载体, 无需输入细胞系和转染步骤.
供应商规定的时间表具有相同的框架. 里程碑表列出了从 DNA 序列到 IND/IMPD 的六个月, DNA 在两个月内产生毒性,并在不到 5 小时内尽早消除风险 11 周, 脚注将声明限制为“从 DNA 转染到支持 IND 的 CMC 模块的交付”. 典型的时间表. 须遵守条款和条件” (Lonza DNA 至 IND 计划页面, 未注明日期, 检索到的 2026). 时钟从转染开始. 对于完全化学合成的肽, DNA 转染不是相关的开始里程碑.
两种框架绘制肽边界的方式不同, 区别在于化学
生产路线, 产品特点, 指示和管辖权影响监管途径. 链后化学是考虑因素之一, 不是决定应用哪个框架的单一变量.
然后,两种机制在修饰肽的着陆位置上出现分歧. EMA 指南接受受保护的天然 L-氨基酸衍生物, 在合理的情况下,短肽片段, 作为起始材料, 但指出多肽片段仅进行有限的进一步 GMP 修饰, 例如环化或与非肽部分(如 PEG 链)缀合, 是中间体而不是起始原料. 它还将活化的 PEG 衍生物(例如 NHS 酯)本身视为中间体 (欧洲药品管理局指南, 有效的 1 六月 2026).
FDA 撤回了 2021 7月指导 2026. 单独的修饰或脂化并不能普遍排除仿制药途径; 评估与参考产品的相同性, 当前产品特定指南和实际应用要求. FDA 的撤回和修订草案更新.
EMA 指南解决了相关的合成肽和缀合质量问题. 必须针对拟议产品和参考药物单独评估 FDA 途径资格; 添加化学物质的量并未创建通用的 EMA/FDA 排除规则.
肽的杂质和规格记录的实际要求是什么
肽的规格是根据肽特定的杂质类别和阈值编写的, 不继承自任何相邻框架. EMA 指南命名的类别为立体异构体, 缺失序列, 截断序列和插入序列 (EMA 指南登陆页面, 有效的 1 六月 2026). EMA 指出的阈值来自 Ph. 欧元. 总论 2034: 报告上述杂质 0.1%, 识别上面 0.5%, 以上资格 1.0%, 对于未指定的或总的肽相关杂质没有通用的数值限制, 这是针对特定产品设置的,并根据具体情况进行合理调整 (欧洲药品管理局指南, 有效的 1 六月 2026).
多肽批发 不适用的阈值值得明确说明, 因为它们是常见的错误来源. 我Q3A(R2) 将报告设置为 0.05%, 识别于 0.10% 或者 1.0 毫克/天和资格 0.15% 或者 1.0 毫克/天,每日最大剂量等于或低于 2 克/天 (我Q3A(R2), 当前修订版). 这些数字不是肽限制, EMA 指南直接指出 Q3A 限制“不适用于”合成肽.
共轭添加了仅链规范所遗漏的属性. EMA 指南要求控制游离的非缀合肽和游离形式的缀合部分, 例如游离 PEG 或连接子, 并指出二聚乙二醇化, 应充分控制多聚乙二醇化和非位点特异性聚乙二醇化产物 (欧洲药品管理局指南, 有效的 1 六月 2026). 它还要求从规定的起始原料合成中间体的所有步骤都在 GMP 下进行, 模块中包含完整的流程信息 3 第 3.2.S.2.2 节.
排除合成肽的规范指南并不是达到目标的框架. ICH Q6B 将规范定义为测试列表, 参考分析程序和验收标准, 其杂质分类是为重组表达而建立的: 细胞基质衍生的, 细胞培养来源和下游来源 (我Q6B, 步 4, 1999). 该分类法不会转移到固相合成, 其中杂质是对映体和非对映体种类, 部分未受保护的氨基酸, 二肽和β-丙氨酰杂质 (欧洲药品管理局指南, 有效的 1 六月 2026).
专家增加价值的地方: 路线确定前的可行性分类
早期可行性检查的案例是算术, 不是偏好. 三十个联轴器 99% 有效收率0.99³⁰, 大致 74% 脱保护前累积保留量, 劈裂, 净化和隔离损失 (制药年鉴). 在三个位置耦合不佳的序列损失比模型预测的要多, 并且损失会默默地复合,直到测量出粗略的轮廓.
这就是为什么路线选择是特定于序列的决策而不是平台默认的原因. 一个 2025 治疗性肽发现和合成报告的审查表明化学合成适合以下肽 50 残留物或更少, 其中截断序列, 外消旋和副反应需要 HPLC 纯化, 虽然生物合成适合更长的序列,但引入了 肽 1 制造商 宿主细胞蛋白, 内毒素和错误折叠 (Zheng et al., INT. J. 摩尔. 科学., 2025). 同一篇评论指出,氨基酸序列的微小偏差, 翻译后修饰或杂质谱可能严重影响药理活性, 药代动力学和免疫原性.
比例改变控制点, 不仅仅是批量大小. 定制肽合成跨越毫克,用于发现和分析标准, 用于工艺开发的克数, 毒理学和早期临床工作, 对于临床和利基产品,每批数十至数百克或约一公斤, 商业 API 每批次为公斤至数公斤, 有顺序, 改性和纯度要求与标称批量大小一样重要 (制药年鉴, 18 可能 2026). 耦合完整性, 脱保护和裂解行为, 粗杂质负荷, 制备纯化负载能力和反离子或盐形式是决定活动规模是否扩大的关键点, 在路线锁定之前进行测试是最便宜的.
修改的, 标记和缀合肽是集成模型停止的地方
<图形类="博客图表" 风格="最大宽度:640像素;利润:1.5雷姆汽车;字体大小:12像素;行高:1.3;颜色:继承"> <svg 视图框="0 0 560 380" 风格="最大宽度: 100%; 高度: 汽车; 字体系列: “国际米兰”, 系统用户界面, 无衬线字体; 颜色: #1e293b; --图表静音: #64748乙;" 角色="图像" 咏叹调标记者="2025-肽和寡核苷酸-cdmo-收入-分割-标题 2025-肽-和-寡核苷酸-cdmo-收入-分割-desc"> <风格> /* 渲染器将图表放入元素背景为黑色的 iframe 中, iframe 与图表的形状不同, 所以信箱带显示为周围的黑框 (产品 09-22). iframe内的文档默认是透明的; 画在这里覆盖元素背景, 当图表内联时,这与任何内容都不匹配. 使尖括号远离此块: SVG 中的样式元素被解析为外部内容, 所以一个杂散的括号会丢弃其中的每一条规则. */ html, 身体 { 背景: #噗噗噗; 利润: 0; } @媒体 (偏好减少运动: 减少) { * { 动画片: 没有任何 !重要的; 过渡: 没有任何 !重要的; } } </风格> <直角x="0" y="0" 宽度="560" 高度="380" 接收="8" 填充="#噗噗噗" /> <标题 ID="2025-肽和寡核苷酸 cdmo 收入分割标题">2025 肽和寡核苷酸 CDMO 收入分割</标题> <描述 ID="2025-肽-和-寡核苷酸-cdmo-收入-分割-desc">肽和寡核苷酸 CDMO 收入分割: 肽值, 寡核苷酸. 2025 肽和寡核苷酸 CDMO 收入分割. 甜甜圈数据: 肽 66.7; 寡核苷酸 33.3. 来源: 宏景研究, 肽 & 寡核苷酸 CDMO 市场 2026 年。</描述> <文本x="280.0" y="29" 文本锚点="中间" 字体大小="18" 字体粗细="800" 填充="当前颜色">2025 肽和寡核苷酸 CDMO 收入分割</文本> <路径 d="中号 238.00 93.00 一个 92 92 0 1 1 158.23 230.83 L 192.91 210.91 一个 52 52 0 1 0 238.00 133.00 Z" 填充="#f97316" /> <路径 d="中号 158.23 230.83 一个 92 92 0 0 1 238.00 93.00 L 238.00 133.00 一个 52 52 0 0 0 192.91 210.91 Z" 填充="#38bdf8" /> <文本x="238" y="182" 文本锚点="中间" 字体大小="22" 字体粗细="800" 填充="当前颜色">100</文本> <文本x="238" y="201" 文本锚点="中间" 字体大小="10" 填充="我们的(--图表静音, 当前颜色)">全部的</文本> <直角x="360" y="96" 宽度="11" 高度="11" 填充="#f97316" /> <文本x="378" y="105" 字体大小="11" 填充="当前颜色">肽 66.7</文本> <直角x="360" y="124" 宽度="11" 高度="11" 填充="#38bdf8" /> <文本x="378" y="133" 字体大小="11" 填充="当前颜色">寡核苷酸33.3</文本> <文本x="280.0" y="366" 文本锚点="中间" 字体大小="10" 填充="我们的(--图表静音, 当前颜色)">来源: 宏景研究, 肽 & 寡核苷酸CDMO市场 (2026)</文本> </svg> </数字>
原材料逻辑是两种制度区别最大的地方. EMA 指南要求缀合成分起始材料的选择应根据 ICH Q11 进行论证, 并指出合适的 PEG 起始材料的活化是制造过程的一部分, 因此,活化的 PEG 衍生物(例如 NHS 酯)可被视为中间体而不是起始材料 (欧洲药品管理局指南, 有效的 1 六月 2026). 它还期望缀合部分或连接体的每个供应商都有单独的文档, 以及由肽缀合物制造商详细阐述的汇编规格.
阿司匹林的合成 实际结果是程序添加标签, 连接子, PEG 链或脂尾正在与肽项目一起运行化学项目. 这 2025 评论的比较表使分割变得明确: 化学合成使非天然氨基酸成为可能, 同位素标记和位点特异性修饰, 而生物合成仅限于天然氨基酸,除非添加遗传或酶工程 (Zheng et al., INT. J. 摩尔. 科学., 2025). 这种灵活性正是重组表达平台无法吸收的. 肽 2 制造商
切换是一个规范和方法转移问题, 不是时间线问题
当肽项目在合作伙伴之间转移时, 可转让资产是规范及其背后经过验证的方法, 并且管理验证指南与生物途径共享. 我Q2(R2), 通过 1 十一月 2023 并进行纠错 30 十一月 2023, 适用于原料药和产品的释放和稳定性测试的分析程序, 覆盖试验, 效力, 纯度, 杂质作为定量或极限测试, 和身份, 并可在临床开发过程中分阶段应用 (我Q2(R2), 通过 1 十一月 2023). 它的范围是由用例而不是分子类型定义的.
包装的肽特异性方面标准化程度较低. EMA 指南要求模块中包含完整信息 3 第 3.2.S.2.2 节, 包括流程图, 包含所有流程步骤的流程描述, 原材料和制造过程控制, 并要求所有中间体合成步骤均按照 GMP 规定进行 (欧洲药品管理局指南, 有效的 1 六月 2026). 对于缀合肽, 该包还带有每个缀合部分或连接体的缀合化学描述和供应商文件.
微生物和内毒素控制计算, 不固定. 内毒素限值的计算公式为 K/M, 其中 K 是 5 大多数注射途径的欧盟/公斤/小时, 0.2 EU/kg/小时,用于鞘内注射和 100 EU/m²/小时体表面积剂量, 其中 M 为每公斤每小时推荐的最大人体剂量 (USP 通则 <85>, 当前章节, 检索到的 2026). USP 下的无菌测试 <71> 是定性的: 定制 Pna 合成 它检测可行的微生物污染,但不证明绝对无菌或量化污染 (美国药典 <71> 无菌测试, 统一文本). 这两个限制都不会作为转账文件中的号码传输; 旅行既是方法又是计算.
证据基础不支持传输失败或延迟的基准. 没有找到技术转让失败率的主要或同行评审数据, 所以风险最好从监管机制来论证: 规格, 接收地点必须复制经过验证的方法和 GMP 流程描述, 它们的完整性决定了程序的重建程度.
合作审查的决策规则
下面的规则将监管边界变成了合作测试. 它被编写为 if/then 列表,因此可以直接应用于供应商审核.
如果候选物是一种化学合成的肽,其长度大约为 50 残基或更少,无链后修饰, 那么专业的综合和分析合作伙伴就是合适的选择, 整合重组途径是错误的切入点.
对于修改后的构造, 确定相关的共轭化学, 位点特异性, 起始原料和可能的杂质. 当涉及 PEG 化学时,适用游离 PEG 或多个 PEG 附件的对照, 不会自动识别每个同位素标签或非规范残留物.
如果序列有已知的困难片段, 然后在路线确定之前进行可行性和路线检查, 因为 30 联轴器位于 99% 每步效率仅保留约 74% 纯化前的链 (制药年鉴, 18 可能 2026).
如果该程序是重组生物制品, 那么集成模型就是正确的框架, 本文中的肽特异性阈值和缀合要求不适用.
市场背景支持将肽计划视为独特的购买决策,而不是生物制品的子集. 肽和寡核苷酸CDMO市场为美元 3.1 十亿 2025 预计以美元计算 8.1 十亿 2033 在一个 12.9% 复合年增长率, 与肽保持 66.7% 的 2025 收入 (宏景研究, 2026 版, 2025 基准年). 两个数字均来自报告供应商, CDMO编号涵盖肽和寡核苷酸的组合. 更广泛的肽治疗市场是美元 140.9 十亿 2025, 预测美元 294.6 十亿 2033 在一个 8.7% 复合年增长率 (宏景研究, 2026 版, 2025 基准年). 综合模型所在的生物制剂 CDMO 市场预计为美元 62 亿与 11.7% 复合年增长率 (GlobalData 来自 GlobeNewswire, 14 十月 2026). 这三个都是报告供应商模型. 寡肽合成
常见问题解答
Lonza 宣布的时间表是否适用于肽项目?
不, 因为这些时间线测量的时钟从 DNA 转染开始, 并且同一材料中命名的格式是重组的: 单克隆抗体, 双特异性和 Fc 融合蛋白 (Lonza DNA 至 IND 计划页面, 未注明日期, 检索到的 2026). 化学合成的肽永远不会经过这一步, 所以时间表并不是肽团队可以借用的基准. 两者之间转移的是监管目的地, 不是路线或日历.
专家能否在没有集成提供商的情况下将程序带到 IND?
是的. 模块 3 和 Q2(R2) 义务不随合作伙伴的规模而变化, 因此,区别不在于提交的内容,而在于谁拥有提交时设置的规范和验证方法. 专家可以同时持有, 前提是从发现到开发的肽交接被记录为受控转移而不是非正式转移. 集成提供商增加的是协调的便利性, 不是专家不能占据的监管类别.
如果一个程序已经在集成路径中走了一半怎么办??
传输规范, 方法和对比批次而不是重新启动. 重新启动会丢弃支持规范的分析历史记录, 重建它的成本比移动它还要高. 传输包是工作单元: 产品特定限制, 经过验证的释放和稳定性方法, 以及显示定义的起始材料所在位置的过程描述.
结论
肽程序不继承小分子杂质框架, 并且它不继承生物的. 我Q3A(R2) 不包括肽, ICH Q6B 不包括合成肽, EMA 指南生效 1 六月 2026 在其位置上提供肽特异性框架, 拥有博士学位. 欧元. 2034 阈值和产品特定限制. 这就是合作问题背后的结构性事实, 并且它独立于任何供应商的时间表.
集成的 DNA-to-IND 模型是对重组问题的一致答案. 其命名的分子类别是 mAb, 双特异性和 Fc 融合蛋白, 它的入口点从向量构建开始, 它的时钟从 DNA 转染开始. 化学合成的肽没有这些输入, 因此,在讨论成本或速度之前,先回答适合的问题.
下一步是对具体顺序进行可行性评估, 在路线确定之前运行. 序列级耦合风险, 改性化学, 规模目标和适用的规范框架决定了专业合作伙伴是否是正确的选择, 每一步产量的算术使得该评估在最早阶段最便宜.